黑色素瘤如何形成:从单个皮肤细胞到侵袭性癌症
逐步了解阳光损伤、基因突变和免疫逃逸如何将一个色素细胞转变为侵袭性黑色素瘤。
要点
- •黑色素细胞是产生色素的皮肤细胞,正常情况下很少分裂;当这种限制被打破时,黑色素瘤就可能开始形成。
- •紫外线会通过嘧啶二聚体等损伤改变DNA,并在暴露于阳光下的黑色素细胞中造成独特的高突变负荷。
- •大约一半的皮肤黑色素瘤携带BRAF突变,常见类型为V600E,这会使MAPK生长通路持续处于“开启”状态。
- •CDKN2A肿瘤抑制基因的丧失,无论是遗传性的还是后天获得的,都会移除细胞分裂的一个关键刹车,并促成黑色素瘤的形成。
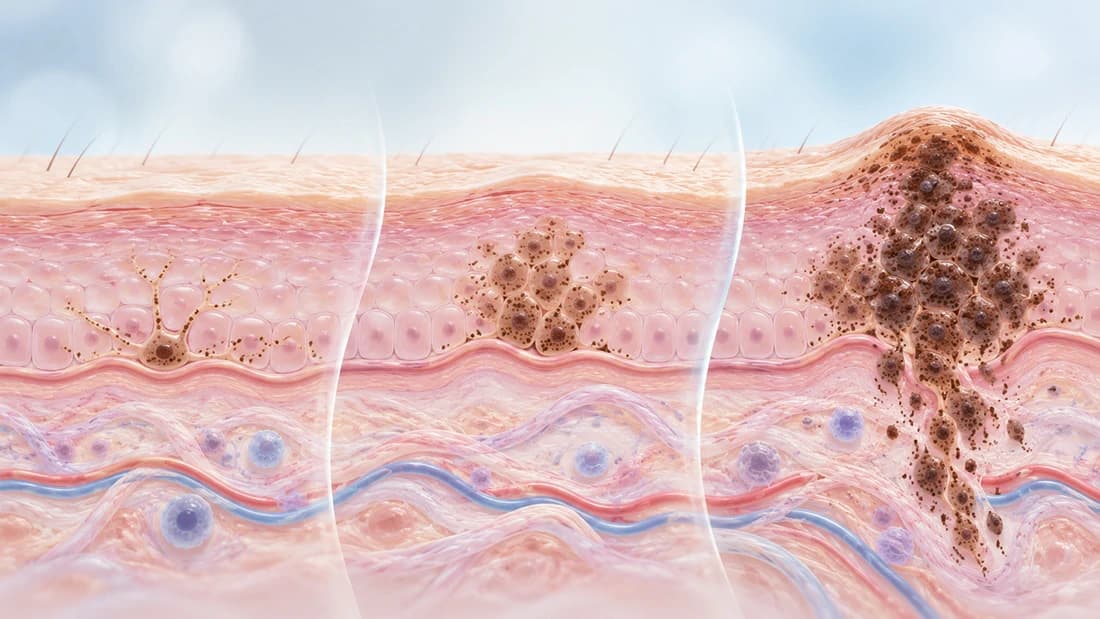
- •黑色素瘤可能沿着一条遗传阶梯,从良性痣进展为发育不良性痣、原位黑色素瘤,再到侵袭性黑色素瘤,但并非所有病例都会完全遵循这一路径。
- •随着黑色素瘤进展,肿瘤细胞可以呈现PD-L1,抑制附近的免疫T细胞,从而帮助肿瘤逃避免疫系统的识别。
- •浅色皮肤、痣数量较多、家族史以及遗传性基因综合征,都会在不依赖单纯紫外线暴露程度的情况下增加黑色素瘤风险。
- •发现这些分子驱动因素后,研究人员得以直接开发针对BRAF的靶向治疗,以及阻断PD-L1等检查点信号的免疫治疗。
皮肤颜色来自一种称为黑色素细胞的细胞,它产生能够保护深层皮肤免受阳光伤害的色素。正常情况下,这些细胞很少分裂,几十年来安静地发挥作用。当某些因素打破这种限制,使一个黑色素细胞及其后代失控增殖时,黑色素瘤就可能开始形成。追踪这一变化是如何发生的——从最初的DNA损伤到最终能够扩散的肿瘤——有助于解释为什么不同患者的黑色素瘤表现差异如此之大,也有助于理解为什么其治疗在近几十年发生了如此巨大的变化。
紫外线如何损伤皮肤细胞的DNA
紫外线辐射是阳光中肉眼不可见的部分,日光浴床也会产生紫外线。它携带的能量足以改变DNA的结构。紫外线造成的典型损伤之一是嘧啶二聚体,即两个相邻的DNA构成单元以一种异常方式融合,使细胞的复制机制可能错误地读取它们。皮肤细胞能够有效修复大部分这类损伤。但修复从来都不可能做到百分之百,因此,每一个未被修复的二聚体都存在一小部分机会最终变成永久性突变。
经过多年累积的日晒,频繁暴露于阳光下的皮肤中的黑色素细胞会积累数千个这类小突变。这会形成一种独特的突变模式,研究人员可以在黑色素瘤基因组中识别出这种模式,就像过去紫外线损伤留下的分子指纹。大多数突变只是无害的旁观者。真正的危险出现在某个突变落入控制细胞分裂频率的基因之中时。
推动细胞生长的遗传开关
有一种突变出现的频率远高于偶然情况所能解释的程度:BRAF基因发生改变,最常见的是一种名为BRAF V600E的特定变异。大约一半的皮肤黑色素瘤携带类似的BRAF突变。BRAF是一个蛋白质接力通路中的一环,这条通路称为MAPK通路,负责向细胞传递何时分裂的信号。
一个有帮助的比喻是卡住的油门踏板。发生突变的BRAF蛋白会不断发送“生长”信号,无论细胞是否真的需要分裂。对黑色素瘤肿瘤开展的大规模基因组研究已经证实,BRAF突变是这种疾病最常见的驱动因素之一。这一发现改变了研究人员对黑色素瘤最初是如何启动的理解。
当刹车失灵时
如果刹车也失灵,卡住的油门踏板会变得更加危险。CDKN2A基因通常会产生一种能够限制细胞分裂周期的蛋白质,阻止DNA受损的细胞继续增殖。CDKN2A功能丧失会彻底解除这种限制。
这种丧失可能是遗传性的,存在于有黑色素瘤强烈家族史的家庭中;也可能是在之后通过肿瘤内部出现的新突变获得的。对黑色素瘤易感家族开展的遗传学研究发现,CDKN2A丧失是一个反复出现的特征;后续研究则显示,即使没有家族史,黑色素瘤中也经常会出现同一基因失活。一个同时携带卡住的BRAF开关和失效的CDKN2A刹车的细胞,与只有一次突变的细胞相比,所处的情况截然不同。
从普通痣到侵袭性癌症
大多数痣,即痣细胞痣,终其一生都不会变成其他东西。它们形成于一群黑色素细胞获得了一个与生长相关的突变(通常是BRAF突变)之后,随后就停止继续变化。某种尚未被完全理解的额外刹车机制,会使大多数痣在一生中保持稳定。
黑色素瘤通常需要在首次突变的基础上进一步积累遗传改变。对涵盖正常皮肤、非典型痣(称为发育不良性痣)、局限于皮肤表层的黑色素瘤(原位黑色素瘤)以及侵袭性黑色素瘤的组织进行详细测序——这项工作与Hunter Shain和Boris Bastian的研究团队有关——显示,这些阶段往往代表一条遗传阶梯。每上升一个阶段,通常都会在此前突变的基础上增加新的突变。
并非所有黑色素瘤都会先经历肉眼可见的痣这一阶段,也并非所有发育不良性痣都会继续进展。这种分阶段的图景描述的是一条有充分记录的路径,而不是黑色素瘤形成的唯一可能途径。
逃过免疫系统的监视
遗传因素只是其中一部分,因为免疫系统会不断筛查异常细胞。随着黑色素瘤进展,一些肿瘤细胞开始在其表面呈现一种称为PD-L1的蛋白质。PD-L1就像一串密码:它会告诉附近的免疫细胞——具体来说,是原本会摧毁异常细胞的T细胞——停止行动。
这种信号是人体用来避免攻击自身健康组织的一种正常安全机制,而黑色素瘤细胞可以劫持这一机制来保护自己。一项由Suzanne Topalian及其同事负责的临床研究测试了一种旨在阻断该信号的抗体,结果显示,阻断PD-L1信号可以激发针对多种癌症(包括黑色素瘤)的免疫反应。这一发现帮助确立了免疫检查点生物学在黑色素瘤进展过程中逃避免疫系统识别这一机制中的核心地位。
为什么有些人更容易患黑色素瘤
日晒只是黑色素瘤风险的一部分。容易晒伤的浅色皮肤、较多的痣以及黑色素瘤家族史,都会分别增加个人风险,而不取决于一个人经历了多少紫外线暴露。遗传性基因易感综合征(通常涉及前文所述的同一个CDKN2A基因)可以在家族中遗传,并显著提高一生中的患病风险。
这就是为什么两个人即使有相似的日晒经历,所面临的风险也可能截然不同。一个人与生俱来的遗传构成,以及其皮肤在一生中已经形成的痣的数量,可能与累积紫外线剂量同样重要。
这些生物学机制如何改变黑色素瘤治疗
长期以来,无论单个肿瘤细胞内部发生了什么,黑色素瘤都采用大致相同的治疗方式。识别出BRAF突变以及由PD-L1驱动的免疫逃逸后,这种情况发生了改变。如今已经有直接围绕这两种机制建立的治疗方法:针对过度活跃的BRAF信号进行干预的疗法,以及阻断PD-L1信号、使免疫系统重新识别肿瘤的抗体。
这两种方法都并非对每位患者有效,而且肿瘤有时能够绕过单一被阻断的通路进行适应,这也是黑色素瘤基础生物学研究仍然活跃的部分原因。已经永久改变的是最初的假设:黑色素瘤不再被视为一种完全统一的疾病,而被视为一种其行为取决于特定肿瘤在形成过程中获得了哪些遗传开关和免疫逃逸手段的疾病。
常见问题
参考文献
- Helen Davies, Graham R. Bignell, Charles Cox, Philip Stephens, Sarah Edkins, Sheila Clegg, Jon Teague, Hayley Woffendin, Mathew J. Garnett, William Bottomley, Neil Davis, Ed Dicks, Rebecca Ewing, Yvonne Floyd, Kristian Gray, Sarah Hall, Rachel Hawes, Jaime Hughes, Vivian Kosmidou, Andrew Menzies, Catherine Mould, Adrian Parker, Claire Stevens, Stephen Watt, Steven Hooper, Rebecca Wilson, Hiran Jayatilake, Barry A. Gusterson, Colin Cooper, Janet Shipley, Darren Hargrave, Katherine Pritchard-Jones, Norman Maitland, Georgia Chenevix-Trench, Gregory J. Riggins, Darell D. Bigner, Giuseppe Palmieri, Antonio Cossu, Adrienne Flanagan, Andrew Nicholson, Judy W. C. Ho, Suet Y. Leung, Siu T. Yuen, Barbara L. Weber, Hilliard F. Seigler, Timothy L. Darrow, Hugh Paterson, Richard Marais, Christopher J. Marshall, Richard Wooster, Michael R. Stratton, P. Andrew Futreal (2002). Mutations of the BRAF gene in human cancer
- Eran Hodis, Ian R. Watson, Gregory V. Kryukov, Stefan T. Arold, Marcin Imielinski, Jean-Philippe Theurillat, Elizabeth Nickerson, Daniel Auclair, Liren Li, Chelsea Place, Daniel DiCara, Alex H. Ramos, Michael S. Lawrence, Kristian Cibulskis, Andrey Sivachenko, Douglas Voet, Gordon Saksena, Nicolas Stransky, Robert C. Onofrio, Wendy Winckler, Kristin Ardlie, Nikhil Wagle, Jennifer Wargo, Kelly Chong, Donald L. Morton, Katherine Stemke-Hale, Guo Chen, Michael Noble, Matthew Meyerson, John E. Ladbury, Michael A. Davies, Jeffrey E. Gershenwald, Stephan N. Wagner, Dave S.B. Hoon, Dirk Schadendorf, Eric S. Lander, Stacey B. Gabriel, Gad Getz, Levi A. Garraway, Lynda Chin (2012). A Landscape of Driver Mutations in Melanoma
- A. Hunter Shain, Iwei Yeh, Ivanka Kovalyshyn, Aravindhan Sriharan, Eric Talevich, Alexander Gagnon, Reinhard Dummer, Jeffrey North, Laura Pincus, Beth Ruben, William Rickaby, Corrado D’Arrigo, Alistair Robson, Boris C. Bastian (2015). The Genetic Evolution of Melanoma from Precursor Lesions
- A. Hunter Shain, Boris C. Bastian (2016). From melanocytes to melanomas
- (1994). Analysis of the p16 gene (CDKN2) as a candidate for the chromosome 9p melanoma susceptibility locus.
- Suzanne L. Topalian, F. Stephen Hodi, Julie R. Brahmer, Scott N. Gettinger, David C. Smith, David F. McDermott, John D. Powderly, Richard D. Carvajal, Jeffrey A. Sosman, Michael B. Atkins, Philip D. Leming, David R. Spigel, Scott J. Antonia, Leora Horn, Charles G. Drake, Drew M. Pardoll, Lieping Chen, William H. Sharfman, Robert A. Anders, Janis M. Taube, Tracee L. McMiller, Haiying Xu, Alan J. Korman, Maria Jure-Kunkel, Shruti Agrawal, Daniel McDonald, Georgia D. Kollia, Ashok Gupta, Jon M. Wigginton, Mario Sznol (2012). Safety, Activity, and Immune Correlates of Anti–PD-1 Antibody in Cancer
- Lynda Chin, Levi A. Garraway, David E. Fisher (2006). Malignant melanoma: genetics and therapeutics in the genomic era
团队审阅: 本文由以下人员审阅 Canceria Research Team