كيف تغذي إشارات الغلوكوز والإنسولين نمو الأورام
نظرة داخل المسارات الجزيئية، من PI3K-AKT إلى AMPK، التي تربط بين سكر الدم والإنسولين والجينات المحفزة للسرطان ونمو الأورام
أهم النقاط
- •تعتمد كثير من الخلايا السرطانية بدرجة كبيرة على تحلل السكر، فتحول الغلوكوز إلى لاكتات حتى مع توافر الأكسجين، وهو نمط يُسمى تأثير واربورغ ويوفر إلى حد كبير اللبنات اللازمة للنمو السريع، لا الطاقة فحسب.
- •ينشّط الإنسولين وIGF-1 مسار إشارات PI3K-AKT، مما يعزز امتصاص الغلوكوز ونمو الخلايا ومقاومة موتها؛ وهذه الإشارة جزء من الفسيولوجيا الطبيعية، وتصبح ذات صلة بالسرطان أساسًا عندما يختل تنظيمها.
- •يعمل mTOR كمحور مركزي يدمج إشارات عوامل النمو وتوافر المغذيات، وتجد كثير من الأورام طرقًا لإبقاء مفتاح النمو هذا مثبتًا على وضعية «التشغيل».
- •يعمل AMPK كمكبح يستشعر الطاقة ويعارض عادةً النمو الذي يقوده mTOR، كما يتصرف مسار LKB1-AMPK كمثبط للأورام في بعض السياقات.
- •يمكن للجينات الورمية مثل MYC وKRAS أن تعيد برمجة أيض الغلوكوز والغلوتامين مباشرةً، فتُعيد تنظيم استخدام الوقود بنشاط بدلًا من مجرد الاستجابة للإشارات الهرمونية الخارجية.
- •يربط HIF-1α بين انخفاض الأكسجين داخل الأورام وزيادة نقل الغلوكوز وتحلل السكر، كما تتداخل إشاراته مع المسارات المعززة للنمو.
- •تربط دراسات السكان بين فرط إنسولين الدم والسكري من النوع الثاني والسمنة، وبين زيادة خطر الإصابة ببعض السرطانات أو سوء مآلها، لكن السببية والآليات الكامنة لدى البشر لا تزالان قيد البحث.
- •تربط البيانات الرصدية دواء السكري الميتفورمين بانخفاض معدل الإصابة بالسرطان في بعض الدراسات، لكن هذا الارتباط لا يثبت أنه علاج مثبت للسرطان.
يمكن للأطباء أحيانًا رؤية شهية الورم للسكر قبل أن يتمكنوا من رؤية الورم نفسه. إذ يعتمد فحص يُسمى التصوير المقطعي بالإصدار البوزيتروني باستخدام FDG-PET على حقن مادة مشعة شبيهة بالغلوكوز في مجرى الدم. وتمتص أورام كثيرة كمية أكبر بكثير منها مقارنة بالأنسجة الطبيعية المحيطة بها، وهذا ما يجعلها تتوهج في الفحص. ولا يُعد هذا التوق إلى الغلوكوز مجرد أمر مثير للاهتمام؛ فهو يعكس مجموعة من الإشارات الجزيئية التي تربط بين كيفية استشعار الخلية للوقود وإشارات النمو، وبين ما إذا كان الورم سينمو أصلًا.
وتثير هذه الملاحظة سلسلة من الأسئلة التي بحث فيها العلماء على مدى عقود. لماذا تعالج الخلايا السرطانية الغلوكوز بطريقة مختلفة جدًا؟ وما الدور الذي يؤديه الإنسولين، وهو هرمون يربطه معظم الناس بمرض السكري، في نمو الأورام؟ وكيف ترتبط الجينات الطافرة التي تقود السرطان بهذه الصورة الأيضية؟ تتضمن الإجابات مجموعة صغيرة من المفاتيح الجزيئية التي تحافظ عادةً على توازن دقيق بين النمو واستخدام الطاقة.
لماذا تحرق أورام كثيرة السكر بطريقة غير فعالة
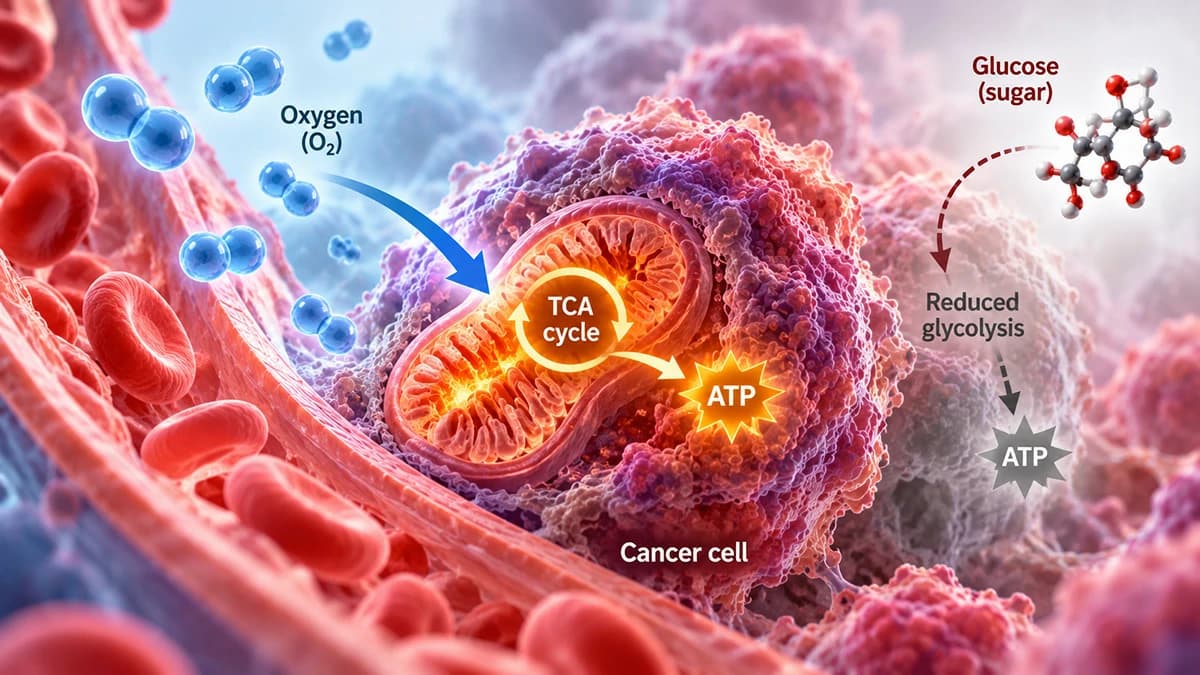
تنتج الخلايا السليمة الطاقة في معظم الأحيان من خلال الفسفرة التأكسدية، وهي عملية تستخدم الأكسجين لاستخلاص كمية كبيرة من الطاقة من كل جزيء غلوكوز. أما العديد من الخلايا السرطانية فتعتمد بدرجة كبيرة على تحلل السكر، إذ تفكك الغلوكوز إلى لاكتات حتى عندما يكون الأكسجين متوافرًا بكثرة. ويُسمى هذا النمط تأثير واربورغ، نسبةً إلى أوتو واربورغ، الذي وصف للمرة الأولى سلوك الخلايا السرطانية بهذه الطريقة قبل عقود. وقد يبدو هذا الأسلوب غير فعّال على الورق، لأن تحلل السكر وحده ينتج طاقة أقل بكثير لكل جزيء غلوكوز مقارنة بالمسار المعتمد على الأكسجين.
والتفسير الذي يحظى بأكبر قدر من الدعم هو أن الخلايا سريعة الانقسام تحتاج إلى أكثر من الطاقة؛ فهي تحتاج إلى مواد خام: اللبنات اللازمة لصنع DNA والأغشية والبروتينات الجديدة. ومن المصادفة أن تحلل السكر يولّد كثيرًا من الجزيئات الوسيطة التي تتطلبها عمليات البناء هذه، ولذلك قد تحصل الخلية التي تتسابق للانقسام على فائدة طويلة الأمد أكبر من توجيه الغلوكوز إلى البناء بدلًا من حرقه بالكامل للحصول على الوقود. ويشبه الأمر إلى حد ما مصنعًا يستعد للتوسع، إذ يحتاج غالبًا إلى تدفق مواد خام أكثر من حاجته إلى إنتاج طاقة نهائي.
ولهذا النشاط المرتفع لتحلل السكر أثر جانبي. إذ يتراكم اللاكتات الناتج وقد يجعل النسيج المحيط بالورم مباشرة أكثر حموضة. وقد يؤثر هذا التغير في البيئة الكيميائية المحلية بدرجة أكبر في كيفية تفاعل الورم مع الأنسجة السليمة القريبة، رغم أن مقدار مساهمة ذلك في تطور الورم لا يزال قيد البحث.
إشارات النمو: كيف يدفع الإنسولين وIGF-1 الخلايا إلى الأمام
يُعرف الإنسولين أساسًا بتنظيم سكر الدم، لكن وظيفته أوسع من ذلك. فهو يوجّه الخلايا إلى امتصاص الغلوكوز ويحفزها على النمو وتخزين الطاقة. ويعمل هرمون مرتبط به، هو عامل النمو الشبيه بالإنسولين-1، أو IGF-1، من خلال آلية مماثلة، كما أنه محفز أقوى لنمو الخلايا وبقائها. وكلاهما جزء أساسي وطبيعي من فسيولوجيا الإنسان، وليس شيئًا ضارًا بطبيعته.
عندما يرتبط الإنسولين أو IGF-1 بمستقبلاته على سطح الخلية، فإنه يشغّل سلسلة من البروتينات الإشارية تُعرف باسم PI3K-AKT. وبمجرد تنشيط هذا المسار، فإنه يوجّه الخلية إلى إدخال مزيد من الغلوكوز، وزيادة حجمها، ومقاومة الإشارات الداخلية التي كانت ستحفزها عادةً على الموت عندما تتضرر أو لا تعود مطلوبة. وقد أوضح البحث الذي لخّصه Michael Pollak وآخرون كيف يمكن لهذه الإشارة نفسها، عندما تكون مفرطة النشاط بصورة مستمرة، أن تدعم بقاء الخلايا غير الطبيعية بدلًا من الخلايا الطبيعية.
كما تحمل بعض الخلايا السرطانية أنماطًا متغيرة من مستقبلات الإنسولين وIGF-1 على سطحها، بما في ذلك تركيبات من المستقبلات لا تُرى عادةً في الأنسجة السليمة. وقد تجعل هذه الاختلافات بعض الخلايا الورمية أكثر حساسية لإشارات النمو الموجودة في الدم مقارنة بالخلايا العادية. أما البيولوجيا الأساسية فهي طبيعية؛ لكن استجابة الخلية لها هي التي انحرفت عن مسارها.
mTOR: نقطة اتخاذ قرار النمو في الخلية
تلتقي كل تلك الإشارات في النهاية عند بروتين يُسمى mTOR، ويعمل كأنه نقطة مركزية لاتخاذ القرار داخل الخلية. ويجمع mTOR نوعين من المعلومات في الوقت نفسه: إشارات عوامل النمو الوافدة عبر PI3K-AKT، والقراءات المباشرة التي توضح ما إذا كانت المغذيات والطاقة متوافرة بكمية كافية. وعندما تكون الإجابتان بالإيجاب، يدفع mTOR الخلية إلى بناء بروتينات ودهون ومواد أخرى جديدة لازمة للنمو والانقسام.
وتكتسب عملية الدمج هذه أهمية في بيولوجيا الأورام لأن كثيرًا من السرطانات يجد طرقًا لإبقاء هذا المفتاح مثبتًا على وضعية «النمو»، بصرف النظر عما قد توحي به إشارات الجسم الأخرى لولا ذلك. وبما أن الإنسولين وIGF-1 يصبان معًا في mTOR عبر PI3K-AKT، فقد يؤدي ارتفاع إشارات الإنسولين المزمن إلى تعزيز حالة النمو نفسها، وهو أحد أسباب إيلاء الباحثين اهتمامًا كبيرًا لهذا الهرمون في سياق بيولوجيا السرطان.
AMPK: مكبح مدمج للنمو
إذا كان mTOR يعمل كدواسة تسارع، فإن AMPK يعمل كالمكبح الذي يشترك معها في الدواسة نفسها. وAMPK هو مستشعر للطاقة الخلوية: فعندما تنخفض احتياطيات الطاقة في الخلية، يُفعَّل AMPK ويؤدي إلى حد كبير عكس ما يفعله mTOR، فيبطئ النمو ويفضل العمليات التي تحافظ على الطاقة بدلًا من ذلك. وتمر هذه العلاقة عبر ما يسميه الباحثون مسار LKB1-AMPK، الذي يتصرف في بعض السياقات كمثبط حقيقي للأورام.
والنتيجة العملية هي أن الخلية السليمة التي تتعرض لإجهاد الطاقة يُفترض أن توقف خطط نموها مؤقتًا إلى أن تتحسن الظروف. أما الأورام التي تفقد هذا المسار الكابح أو يضعف لديها، فقد تستمر في النمو حتى عندما يكون الوقود شحيحًا، وهو ما يساعد على تفسير ظهور اضطرابات إشارات AMPK في بعض السرطانات. كما أن وجود هذا المكبح هو أحد أسباب الاهتمام بـ AMPK كنقطة محتملة للتدخل، وهي فكرة سيُعاد تناولها لاحقًا.
عندما تعيد الجينات المحفزة للسرطان كتابة قواعد الأيض
لا تستجيب الأورام بشكل سلبي فقط للهرمونات القادمة من أماكن أخرى في الجسم؛ فكثير منها يعيد كتابة أيضه بنفسه من خلال الجينات الطافرة. ويعمل MYC، وهو جين يصبح نشطًا بصورة غير طبيعية في نطاق واسع من السرطانات، على زيادة نشاط الجينات اللازمة لتحلل السكر ولتفكيك الحمض الأميني الغلوتامين مباشرةً، موفرًا الطاقة والمواد الخام اللازمة للنمو الجامح.
أما KRAS، وهو جين آخر كثيرًا ما تحدث فيه طفرات، فيعيد تشكيل التعامل مع الغلوكوز بطريقة مختلفة. ففي نماذج أورام البنكرياس، أعادت طفرة KRAS المثبتة في وضعية «التشغيل» توجيه الكربون المشتق من الغلوكوز إلى مسارات تبني مواد خلوية جديدة بدلًا من إنتاج الطاقة البسيط، وهو إعادة برمجة أيضية اعتمدت عليها الأورام للبقاء. وبشكل منفصل، غالبًا ما تنمو الأورام متجاوزةً إمدادها الدموي، فتُنشئ مناطق تعاني من انخفاض الأكسجين. وفي ظل هذه الظروف، يصبح بروتين يُسمى HIF-1α نشطًا ويشغّل الجينات الخاصة بناقلات الغلوكوز والإنزيمات المحللة للسكر، مما يعمق اعتماد الورم على تحلل السكر. ولا يعمل HIF-1α بمعزل عن غيره أيضًا؛ فهو يتفاعل مع إشارات تعزيز النمو نفسها التي نوقشت أعلاه، ولذلك غالبًا ما يتداخل استشعار الأكسجين وإشارات النمو بدلًا من عملهما كنظامين منفصلين.
وبمجملها، يُعد هذا التغير في التعامل مع الغلوكوز، سواء كان مدفوعًا بالجينات الورمية أو هرمونات النمو أو انخفاض الأكسجين، أحد السمات الأساسية للسرطان، إلى جانب خصائص مثل التكاثر غير المنضبط ومقاومة موت الخلايا. وهو ليس أثرًا جانبيًا لنمو الورم، بل جزء مما يجعل ذلك النمو ممكنًا.
ما الذي تشير إليه دراسات السكان بشأن الإنسولين والسكري وخطر السرطان
وبالنظر إلى هذه البيولوجيا، يبرز سؤال طبيعي: هل يؤثر ارتفاع الإنسولين المزمن، أو حالة مثل السكري من النوع الثاني أو السمنة، فعلًا في خطر الإصابة بالسرطان لدى الأشخاص؟ فقد وجدت الدراسات الوبائية ارتباطات بين فرط إنسولين الدم والسكري من النوع الثاني والسمنة، وبين زيادة خطر الإصابة ببعض السرطانات أو سوء مآلها. وهذه أنماط على مستوى السكان، وليست دليلًا على وجود سلسلة مباشرة من السبب والنتيجة لدى أي فرد.
والعلاقة معقدة فعلًا. وسيكون من الخطأ تفسير ذلك على أنه دليل على أن تناول السكر أو الكربوهيدرات يسبب السرطان مباشرةً؛ فهذا يبالغ في ما تُظهره البيانات. وما توحي به هذه الارتباطات هو أن الحالات الأيضية المزمنة التي تتميز بارتفاع الإنسولين المستمر قد تتفاعل مع مسارات إشارات النمو نفسها الموصوفة أعلاه، رغم أن الآليات الدقيقة التي تربط بينها لدى البشر لا تزال مجالًا نشطًا للبحث، وليست حقيقة محسومة.
سؤال الميتفورمين: مسار بحثي لا علاج
بما أن AMPK يعاكس نمو الأورام المدفوع بـ mTOR طبيعيًا، فقد أولى الباحثون اهتمامًا خاصًا للأدوية التي تؤثر في هذا المحور. وقد ارتبط الميتفورمين، وهو دواء واسع الاستخدام لعلاج السكري يؤثر في الإشارات المرتبطة بـ AMPK، بانخفاض معدلات تشخيص السرطان أو الوفاة به في دراسات رصدية أُجريت على أشخاص مصابين بالسكري.
وقد حفّز هذا الارتباط موجة من الأبحاث قبل السريرية والسريرية، لكن البيانات الرصدية من هذا النوع لا تستطيع إثبات أن الميتفورمين نفسه يسبب هذه المعدلات المنخفضة؛ فقد يختلف الأشخاص الذين يستجيبون جيدًا لعلاج السكري عن غيرهم بطرق تؤثر أيضًا في خطر الإصابة بالسرطان. وقد أوضحت تعليقات الباحثين في هذا المجال أن هذه الأدلة تمثل بداية تحقيق، لا نهايته. والميتفورمين ليس علاجًا مثبتًا للسرطان، ولا يدعم أي شيء في هذا البحث تغيير تدبير السكري بناءً على بيولوجيا السرطان من دون توجيه الطبيب.
أين تقف الأدلة حاليًا
الصورة التي تظهر هي صورة أنظمة متداخلة، لا مفتاح واحد معيب. إذ تلتقي إشارات الإنسولين وIGF-1، ومسار نمو PI3K-AKT-mTOR، ومكبح AMPK، والجينات الورمية مثل MYC وKRAS حول السؤال الأساسي نفسه: هل ينبغي لهذه الخلية أن تستخدم الوقود المتاح لها للنمو الآن؟ وفي السرطان، تميل الإجابة عن هذا السؤال إلى أن تكون «نعم» مرات أكثر بكثير مما ينبغي.
أما ما لا يزال مفتوحًا فعلًا فهو مدى إمكانية ترجمة هذه الصورة الجزيئية إلى أدوات تغير النتائج لدى المرضى. فالروابط الوبائية بين الأيض والسرطان حقيقية، لكنها لا تثبت وحدها وجود سبب قابل للعلاج. ولا تزال الأدوية الأيضية مثل الميتفورمين مسارًا بحثيًا واعدًا، لا علاجًا مثبتًا. وقد أصبحت الآليات محددة بصورة أفضل فأفضل؛ لكن ما الذي ينبغي فعله بهذه الخريطة سريريًا لا يزال قيد الكتابة.
الأسئلة الشائعة
المراجع
- Matthew G. Vander Heiden, Lewis C. Cantley, Craig B. Thompson (2009). Understanding the Warburg Effect: The Metabolic Requirements of Cell Proliferation
- Robert A. Gatenby, Robert J. Gillies (2004). Why do cancers have high aerobic glycolysis?
- Michael Pollak (2008). Insulin and insulin-like growth factor signalling in neoplasia
- Antonino Belfiore, Francesco Frasca, Giuseppe Pandini, Laura Sciacca, Riccardo Vigneri (2009). Insulin Receptor Isoforms and Insulin Receptor/Insulin-Like Growth Factor Receptor Hybrids in Physiology and Disease
- Mathieu Laplante, David M. Sabatini (2012). mTOR Signaling in Growth Control and Disease
- David B. Shackelford, Reuben J. Shaw (2009). The LKB1–AMPK pathway: metabolism and growth control in tumour suppression
- Chi V. Dang (2012). MYC on the Path to Cancer
- Haoqiang Ying, Alec C. Kimmelman, Costas A. Lyssiotis, Sujun Hua, Gerald C. Chu, Eliot Fletcher-Sananikone, Jason W. Locasale, Jaekyoung Son, Hailei Zhang, Jonathan L. Coloff, Haiyan Yan, Wei Wang, Shujuan Chen, Andrea Viale, Hongwu Zheng, Ji-hye Paik, Carol Lim, Alexander R. Guimaraes, Eric S. Martin, Jeffery Chang, Aram F. Hezel, Samuel R. Perry, Jian Hu, Boyi Gan, Yonghong Xiao, John M. Asara, Ralph Weissleder, Y. Alan Wang, Lynda Chin, Lewis C. Cantley, Ronald A. DePinho (2012). Oncogenic Kras Maintains Pancreatic Tumors through Regulation of Anabolic Glucose Metabolism
- Gregg L Semenza (2010). HIF-1: upstream and downstream of cancer metabolism
- Douglas Hanahan, Robert A. Weinberg (2011). Hallmarks of Cancer: The Next Generation
- Rob A. Cairns, Isaac S. Harris, Tak W. Mak (2011). Regulation of cancer cell metabolism
- Ralph J. DeBerardinis, Navdeep S. Chandel (2016). Fundamentals of cancer metabolism
- Emily Jane Gallagher, Derek LeRoith (2015). Obesity and Diabetes: The Increased Risk of Cancer and Cancer-Related Mortality
- Josie M M Evans, Louise A Donnelly, Alistair M Emslie-Smith, Dario R Alessi, Andrew D Morris (2005). Metformin and reduced risk of cancer in diabetic patients
- Michael N. Pollak (2012). Investigating Metformin for Cancer Prevention and Treatment: The End of the Beginning
مراجعة الفريق: تمت مراجعة هذا المقال بواسطة Canceria Research Team