عندما يعتمد السرطان على جين واحد: علم إدمان الجينات المسرطنة ومقاومة الأدوية
كيف يمكن لجين واحد متحوّر أن يجعل الأورام تنكمش بصورة كبيرة، ولماذا تجد الخلايا السرطانية غالبًا طريقة للالتفاف على الأدوية المصممة لحجبه
أهم النقاط
- •يصف إدمان الجين المسرطن خلايا سرطانية تعتمد بدرجة كبيرة على جين متحوّر مهيمن واحد، بحيث يمكن أن يؤدي حجبه إلى موت الخلايا سريعًا، رغم حمل الورم العديد من الاختلالات الجينية الأخرى.
- •أدى إيقاف الجين المسرطن MYC في الدراسات الحيوانية إلى تراجع الأورام، مقدمًا دليلًا تجريبيًا مباشرًا على أن جينًا واحدًا يمكن أن يتحكم في بقاء الورم.
- •يمثل تأثير imatinib في ابيضاض الدم النقوي المزمن الناجم عن BCR-ABL، والأدوية الموجّهة ضد EGFR وALK وBRAF وHER2 في سرطانات أخرى، أمثلة واقعية على الاستغلال الناجح لإدمان الجين المسرطن.
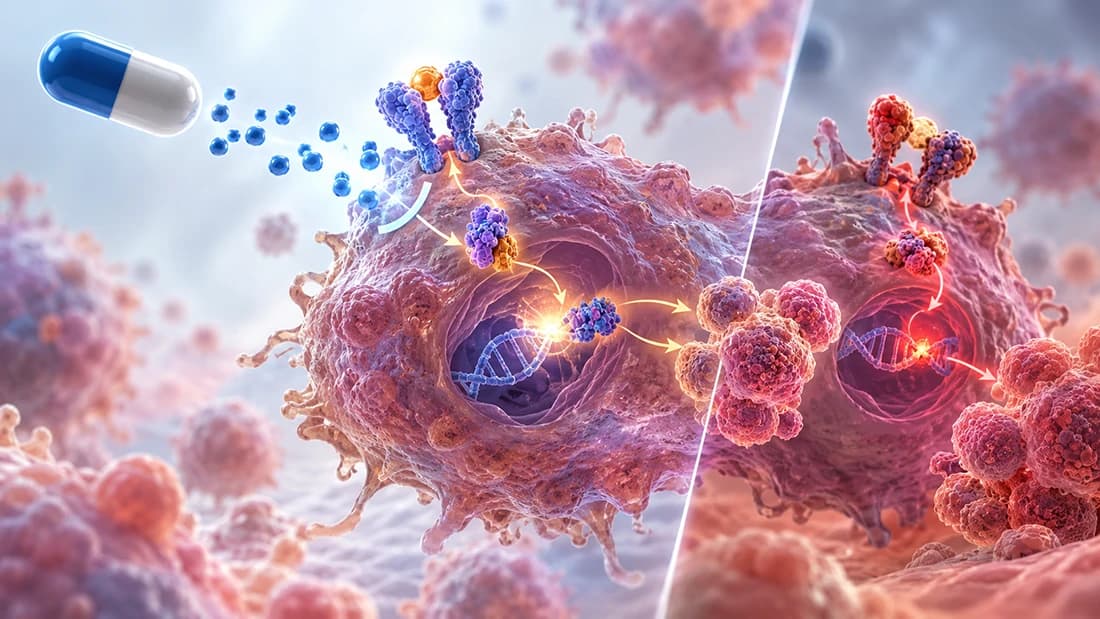
- •يقترح نموذج يُسمى الصدمة المسرطنة أن الأدوية الموجّهة تقطع إشارة بقاء الخلية السرطانية بسرعة أكبر من قدرة آليات نموها على التكيف، وهو ما قد يفسر الاستجابات العلاجية السريعة على نحو غير معتاد.
- •تنشأ المقاومة كثيرًا من خلال طفرات حارس البوابة، مثل التغيرات الثانوية في BCR-ABL أو EGFR، التي تمنع الدواء فعليًا من الارتباط بهدفه.
- •يمكن للخلايا السرطانية أيضًا تجاوز الهدف المحجوب بالكامل من خلال آليات مثل تضاعف جين MET أو إعادة تنشيط مسار MAPK، وإعادة توجيه إشارات النمو حول الدواء.
- •الأورام متنوعة جينيًا، وقد تكون مجموعات الخلايا المقاومة موجودة قبل بدء العلاج، مما يسمح لها بالتوسع بعد القضاء على الخلايا الحساسة للدواء.
- •تُعد المقاومة نمطًا شائعًا عبر أنواع متعددة من السرطان والأدوية الموجّهة، رغم اختلاف توقيتها وآليتها بحسب نوع السرطان والطفرة وبيولوجيا المريض الفردية.
قد يحمل الورم مئات الأخطاء الجينية. ومع ذلك، يبدو أن جينًا متحوّرًا واحدًا في بعض السرطانات أكثر أهمية بكثير من جميع الجينات الأخرى مجتمعة. عطّل هذا الجين، ولن تتباطأ الخلية السرطانية فحسب، بل قد تموت.
نقطة الضعف الوحيدة في الورم
يحمل هذا الاعتماد اسمًا هو: إدمان الجين المسرطن. ويصف ذلك خلية سرطانية أصبحت معتمدة بدرجة كبيرة على إشارة نمو مهيمنة واحدة، بحيث يصبح فقدانها كارثيًا، رغم أن الخلية لا تزال تحمل العديد من الاختلالات الأخرى. تخيّل مبنى يعاني اثني عشر عيبًا إنشائيًا، لكنه يظل قائمًا ما دام أحد أعمدة الدعم المعينة ثابتًا. أزل ذلك العمود، ولن تعود بقية العيوب مهمة. طُرحت هذه الفكرة بوضوح لأول مرة في أوائل العقد الأول من القرن الحادي والعشرين، إذ صوّرت جينًا مسرطنًا واحدًا على أنه نقطة ضعف السرطان الخاصة، وليس مجرد سمة أخرى لجينوم فوضوي.
دليل من فأر وحبة دواء
جاءت أقوى الأدلة المبكرة من التجارب على الحيوانات. هندس الباحثون فئرانًا اعتمدت أورامها على نسخة مفرطة النشاط من جين يُسمى MYC، وهو مفتاح رئيسي يخبر الخلايا عادةً متى تنمو وتنقسم. وعندما أُوقف MYC تجريبيًا، لم تتوقف الأورام عن النمو فحسب، بل تراجعت، واختفت في بعض الحالات. وقد كان ذلك دليلًا لافتًا على أن جينًا واحدًا، عندما يكون هو الجين المناسب، يمكن أن يتحكم في مصير الورم.
وجاء الدليل البشري بعد ذلك بوقت قصير، في مرض يُسمى ابيضاض الدم النقوي المزمن. تنجم جميع حالات هذا الابيضاض تقريبًا عن بروتين اندماجي غير طبيعي واحد يُسمى BCR-ABL، يتكوّن عندما تتبادل كروموسومات أجزاءً منها وتندمج جيناتها. وصُمم دواء يُسمى imatinib لحجب BCR-ABL تحديدًا. وفي التجارب السريرية، أدى الدواء إلى معدلات هدأة كانت في ذلك الوقت غير مسبوقة بالنسبة إلى دواء موجّه يؤخذ على شكل حبوب. ولا يزال أحد أوضح الأمثلة الواقعية على عمل إدمان الجين المسرطن بالطريقة التي يتنبأ بها المفهوم تمامًا.
عندما يتنبأ الطفر المناسب بالدواء المناسب
ظهر النمط نفسه لاحقًا في سرطانات أخرى، ارتبط كل منها بطفرته المحرّكة الخاصة: وهي تغير جيني يدفع النمو بنشاط، بدلًا من أن يكون مجرد تغير مرافق. ففي سرطان الرئة غير صغير الخلايا، استجابت الأورام التي تحمل طفرات مفعِّلة في جين يُسمى EGFR بصورة كبيرة للأدوية الحاجبة لـ EGFR، مثل gefitinib، في حين لم تستجب الأورام التي لا تحمل الطفرة بدرجة تُذكر. كما استجابت مجموعة فرعية من سرطان الرئة، يحددها جين مُعاد الترتيب يُسمى ALK، بقوة للأدوية الموجّهة ضد ALK، مثل crizotinib. وفي الميلانوما، استجابت الأورام التي تحمل طفرة محددة في جين BRAF، تُعرف باسم V600E، لمثبطات BRAF مثل vemurafenib، مع فائدة قابلة للقياس في البقاء على قيد الحياة. وفي سرطان الثدي، استجابت الأورام التي تحمل نسخًا إضافية من جين HER2 للجسم المضاد trastuzumab الموجّه ضد HER2. أربعة سرطانات مختلفة، وأربعة جينات مختلفة، لكن المنطق الأساسي نفسه: اعثر على الجين الذي لا يستطيع الورم البقاء من دونه، ثم احجبه.
لماذا قد تبدو الاستجابة مفاجئة إلى هذا الحد
ما يجعل هذه الاستجابات لافتة سريريًا هو سرعتها غالبًا. فقد تبدأ الأورام في الانكماش خلال أيام من بدء الدواء الموجّه، أي أسرع بكثير من التراجع البطيء المعتاد مع أدوية العلاج الكيميائي الأقدم. ويُسمى أحد التفسيرات المقترحة «الصدمة المسرطنة». وتقوم الفكرة على أن الخلايا السرطانية تعتمد على جينها المسرطن المحرّك لشيئين منفصلين في الوقت نفسه: إشارة بقاء ثابتة، وإشارة نمو. وعندما يصل الدواء، تنهار إشارة البقاء فورًا تقريبًا، في حين أن الآليات التي كان يمكنها إبقاء الخلية حية لم تحصل على وقت كافٍ للتكيف. ويؤدي هذا التناقض إلى دفع الخلية نحو التدمير الذاتي المبرمج، وهي عملية تُسمى الاستماتة. وقد تفسر هذه الفجوة الزمنية، بدلًا من تجويع الورم تدريجيًا، لماذا تبدو بعض الاستجابات أشبه بتراجع بطيء، بينما تبدو استجابات أخرى أشبه بقلب مفتاح.
كيف تعود المقاومة إلى الظهور
نادرًا ما تنتهي الجهة الدرامية من القصة بالطريقة التي يأملها المرضى والأطباء. ففي ابيضاض الدم النقوي المزمن، تعود مقاومة imatinib عادةً إلى طفرات نقطية جديدة داخل بروتين BCR-ABL نفسه، وهي تغيرات تعيد تشكيل الموضع الذي يحتاج الدواء إلى الارتباط به بصورة طفيفة. وإذا لم يعد الدواء قادرًا على الارتباط بصورة صحيحة، فلن يعود قادرًا على حجب الإشارة. ويظهر نمط وثيق الصلة في سرطان الرئة ذي الطفرات في EGFR، حيث تتضمن المقاومة غالبًا طفرة ثانية في ما يُسمى موضع حارس البوابة، وهو موضع محدد في البروتين يتحكم عادةً في الوصول إلى موقعه النشط. وتغيّر طفرة حارس البوابة شكل المدخل فعليًا، بحيث لا يعود الدواء مناسبًا له، رغم أن الطفرة المحرّكة الأصلية، واعتماد السرطان عليها، لا يزالان موجودين غالبًا.
إعادة توجيه المسار حول الحاجز
لا تعمل كل أشكال المقاومة من خلال تغيير القفل. فأحيانًا تجد الخلية السرطانية طريقًا بديلًا. ويُسمى ذلك «إشارات التجاوز»: طريق مختلف إلى الوجهة نفسها، حتى مع بقاء الهدف الأصلي محجوبًا بالكامل. ففي بعض سرطانات الرئة ذات الطفرات في EGFR، تتطور المقاومة عندما تضاعف الخلايا جينًا منفصلًا يُسمى MET، فيشغّل مسارًا موازيًا للإشارات يحقق التأثير نفسه المعزز للنمو الذي كان دواء EGFR يحاول إيقافه. ويحدث شيء مماثل في الميلانوما ذات الطفرات في BRAF، إذ يمكن للخلايا المقاومة إعادة تنشيط مسار النمو السفلي نفسه من خلال طفرات أخرى، أو عبر تعزيز إنزيم كيناز مختلف يتولى المهمة التي كان يؤديها البروتين المحجوب. وفي كلتا الحالتين، لا يزال الدواء يؤدي بالضبط المهمة التي صُمم لأدائها. لكن الخلية توقفت ببساطة عن الحاجة إلى ذلك الباب المعين للبقاء حية.
لم يكن الورم يومًا شيئًا واحدًا فحسب
يكمن وراء نمطي المقاومة هذين ملاحظة أعمق وأقدم: الأورام ليست تجمعات منفردة ومتجانسة من خلايا متطابقة. وتقول فكرة التطور النسلي، التي طُرحت للمرة الأولى قبل عقود ونُقحت بدرجة كبيرة منذ ذلك الحين، إن الورم أشبه بتجمع مختلط يتنافس ويتغير باستمرار، مع سيطرة الخلايا الأفضل تكيفًا تدريجيًا. وعند تطبيق ذلك على المقاومة، يعني هذا أن عددًا صغيرًا من الخلايا التي تحمل طفرة مقاومة، أو مسار تجاوز مفعّلًا مسبقًا، قد يكون موجودًا في الورم قبل بدء العلاج. ولا يحتاج الدواء إلى تكوين هذه الخلايا، بل يحتاج فقط إلى إزالة الخلايا المجاورة الحساسة للدواء، تاركًا الأقلية المقاومة حرة في التوسع. ويبدو أن الأورام المتنوعة جينيًا تملك مادة خام أكثر يمكن أن تعمل عليها عملية الانتقاء هذه، وهو ما قد يساعد في تفسير سبب اختلاف أطر المقاومة الزمنية بدرجة كبيرة بين المرضى وأنواع السرطان.
لا يعني أي من ذلك أن المقاومة نتيجة مؤكدة لأي شخص بعينه، كما يختلف نمط المقاومة وسرعتها باختلاف أنواع السرطان، والطفرات المحددة، والتاريخ العلاجي. وما تظهره الأبحاث باستمرار هو أن إدمان الجين المسرطن والمقاومة وجهان للعملة البيولوجية نفسها. فالنطاق الضيق الذي يجعل الورم قابلًا للاستهداف بدرجة كبيرة بدواء واحد هو أيضًا ما يمنح حفنة من التغيرات الموجودة مسبقًا أو المكتسبة حديثًا القدرة على استعادة بقائه. ولا يزال فهم كيفية حدوث ذلك بالضبط، جينًا بعد جين وسرطانًا بعد سرطان، أحد أكثر مجالات البحث نشاطًا التي تربط أبحاث المختبر بالقرارات المتخذة في عيادات علاج الأورام اليوم.
الأسئلة الشائعة
المراجع
- I. Bernard Weinstein (2002). Addiction to Oncogenes--the Achilles Heal of Cancer
- Dean W. Felsher, J.Michael Bishop (1999). Reversible Tumorigenesis by MYC in Hematopoietic Lineages
- Brian J. Druker, Moshe Talpaz, Debra J. Resta, Bin Peng, Elisabeth Buchdunger, John M. Ford, Nicholas B. Lydon, Hagop Kantarjian, Renaud Capdeville, Sayuri Ohno-Jones, Charles L. Sawyers (2001). Efficacy and Safety of a Specific Inhibitor of the BCR-ABL Tyrosine Kinase in Chronic Myeloid Leukemia
- Thomas J. Lynch, Daphne W. Bell, Raffaella Sordella, Sarada Gurubhagavatula, Ross A. Okimoto, Brian W. Brannigan, Patricia L. Harris, Sara M. Haserlat, Jeffrey G. Supko, Frank G. Haluska, David N. Louis, David C. Christiani, Jeff Settleman, Daniel A. Haber (2004). Activating Mutations in the Epidermal Growth Factor Receptor Underlying Responsiveness of Non–Small-Cell Lung Cancer to Gefitinib
- Mercedes E. Gorre, Mansoor Mohammed, Katharine Ellwood, Nicholas Hsu, Ron Paquette, P. Nagesh Rao, Charles L. Sawyers (2001). Clinical Resistance to STI-571 Cancer Therapy Caused by BCR-ABL Gene Mutation or Amplification
- William Pao, Vincent A Miller, Katerina A Politi, Gregory J Riely, Romel Somwar, Maureen F Zakowski, Mark G Kris, Harold Varmus (2005). Acquired Resistance of Lung Adenocarcinomas to Gefitinib or Erlotinib Is Associated with a Second Mutation in the EGFR Kinase Domain
- Jeffrey A. Engelman, Kreshnik Zejnullahu, Tetsuya Mitsudomi, Youngchul Song, Courtney Hyland, Joon Oh Park, Neal Lindeman, Christopher-Michael Gale, Xiaojun Zhao, James Christensen, Takayuki Kosaka, Alison J. Holmes, Andrew M. Rogers, Federico Cappuzzo, Tony Mok, Charles Lee, Bruce E. Johnson, Lewis C. Cantley, Pasi A. Jänne (2007). MET Amplification Leads to Gefitinib Resistance in Lung Cancer by Activating ERBB3 Signaling
- Paul B. Chapman, Axel Hauschild, Caroline Robert, John B. Haanen, Paolo Ascierto, James Larkin, Reinhard Dummer, Claus Garbe, Alessandro Testori, Michele Maio, David Hogg, Paul Lorigan, Celeste Lebbe, Thomas Jouary, Dirk Schadendorf, Antoni Ribas, Steven J. O'Day, Jeffrey A. Sosman, John M. Kirkwood, Alexander M.M. Eggermont, Brigitte Dreno, Keith Nolop, Jiang Li, Betty Nelson, Jeannie Hou, Richard J. Lee, Keith T. Flaherty, Grant A. McArthur (2011). Improved Survival with Vemurafenib in Melanoma with BRAF V600E Mutation
- (2010). COT drives resistance to RAF inhibition through MAP kinase pathway reactivation.
- Peter C. Nowell (1976). The Clonal Evolution of Tumor Cell Populations
- Rebecca A Burrell, Charles Swanton (2014). The evolution of the unstable cancer genome
- Manabu Soda, Young Lim Choi, Munehiro Enomoto, Shuji Takada, Yoshihiro Yamashita, Shunpei Ishikawa, Shin-ichiro Fujiwara, Hideki Watanabe, Kentaro Kurashina, Hisashi Hatanaka, Masashi Bando, Shoji Ohno, Yuichi Ishikawa, Hiroyuki Aburatani, Toshiro Niki, Yasunori Sohara, Yukihiko Sugiyama, Hiroyuki Mano (2007). Identification of the transforming EML4–ALK fusion gene in non-small-cell lung cancer
- Eunice L. Kwak, Yung-Jue Bang, D. Ross Camidge, Alice T. Shaw, Benjamin Solomon, Robert G. Maki, Sai-Hong I. Ou, Bruce J. Dezube, Pasi A. Jänne, Daniel B. Costa, Marileila Varella-Garcia, Woo-Ho Kim, Thomas J. Lynch, Panos Fidias, Hannah Stubbs, Jeffrey A. Engelman, Lecia V. Sequist, WeiWei Tan, Leena Gandhi, Mari Mino-Kenudson, Greg C. Wei, S. Martin Shreeve, Mark J. Ratain, Jeffrey Settleman, James G. Christensen, Daniel A. Haber, Keith Wilner, Ravi Salgia, Geoffrey I. Shapiro, Jeffrey W. Clark, A. John Iafrate (2010). Anaplastic Lymphoma Kinase Inhibition in Non–Small-Cell Lung Cancer
- Dennis J. Slamon, Brian Leyland-Jones, Steven Shak, Hank Fuchs, Virginia Paton, Alex Bajamonde, Thomas Fleming, Wolfgang Eiermann, Janet Wolter, Mark Pegram, Jose Baselga, Larry Norton (2001). Use of Chemotherapy plus a Monoclonal Antibody against HER2 for Metastatic Breast Cancer That Overexpresses HER2
- Sreenath V. Sharma, Michael A. Fischbach, Daniel A. Haber, Jeffrey Settleman (2006). “Oncogenic Shock”: Explaining Oncogene Addiction through Differential Signal Attenuation
مراجعة الفريق: تمت مراجعة هذا المقال بواسطة Canceria Research Team