كيف يتطور الميلانوما: من خلية جلدية واحدة إلى سرطان شديد العدوانية
نظرة خطوة بخطوة إلى أضرار الشمس، وطفرات الجينات، والتهرب المناعي التي تحول خلية صبغية إلى ميلانوما غازية.
أهم النقاط
- •الخلايا الميلانينية هي خلايا جلدية منتجة للصبغة تنقسم عادةً نادرًا؛ ويبدأ الميلانوما عندما ينهار هذا الانضباط.
- •تُتلف الأشعة فوق البنفسجية DNA عبر آفات مثل ثنائيات البيريميدين، ما ينتج عبئًا مميزًا مرتفعًا من الطفرات في الخلايا الميلانينية المعرضة للشمس.
- •تحمل نحو نصف حالات الميلانوما الجلدية طفرة في BRAF، وغالبًا ما تكون V600E، ما يثبت مسار نمو MAPK في وضع «التشغيل».
- •يؤدي فقدان جين مثبط الورم CDKN2A، سواء أكان موروثًا أم مكتسبًا، إلى إزالة مكبح رئيسي لانقسام الخلايا ويسهم في حدوث الميلانوما.
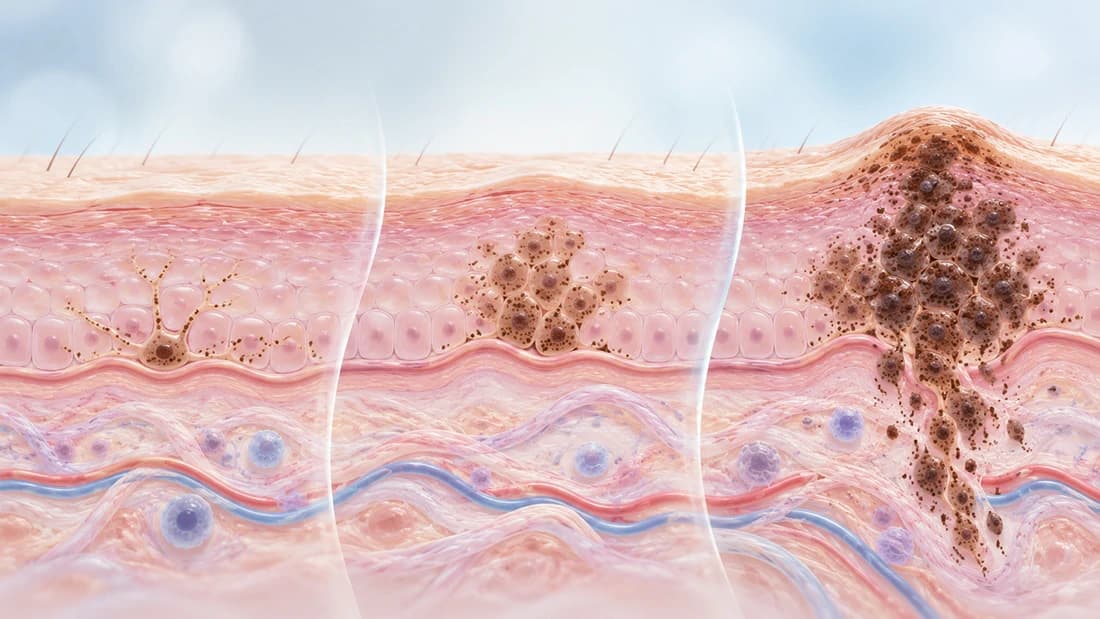
- •قد يتطور الميلانوما عبر سلم جيني من شامة حميدة إلى وحمة خلل تنسج، ثم إلى ميلانوما موضعية، ثم إلى ميلانوما غازية، مع أن كل الحالات لا تتبع هذا المسار بالضبط.
- •مع تقدم الميلانوما، يمكن للخلايا الورمية عرض PD-L1 لتثبيط الخلايا التائية المناعية القريبة، ما يساعد الورم على التهرب من اكتشاف جهاز المناعة.
- •تزيد البشرة الفاتحة، وارتفاع عدد الشامات، والتاريخ العائلي، والمتلازمات الجينية الموروثة، خطر الميلانوما بصورة مستقلة عن التعرض للأشعة فوق البنفسجية وحده.
- •أدى اكتشاف هذه المحركات الجزيئية مباشرةً إلى علاجات موجهة ضد BRAF، وعلاجات مناعية تحجب إشارات نقاط التفتيش مثل PD-L1.
ينتج لون الجلد عن نوع واحد من الخلايا يُسمى الخلية الميلانينية، وهي تنتج الصبغة التي تحمي الطبقات الأعمق من الجلد من الشمس. تنقسم هذه الخلايا عادةً نادرًا وتؤدي وظيفتها بهدوء لعقود. يبدأ الميلانوما عندما ي disrupt شيء ما هذا الانضباط، فيسمح لخلية ميلانينية ونسلها بالتكاثر خارج نطاق السيطرة. ويوضح تتبع كيفية حدوث هذا الاضطراب، بدءًا من أول ضرر يصيب DNA وصولًا إلى ورم يمكنه الانتشار، سبب اختلاف الميلانوما كثيرًا من مريض إلى آخر، وسبب التغير الكبير الذي طرأ على علاجه خلال العقود الأخيرة.
كيف تتسبب الأشعة فوق البنفسجية في إتلاف DNA الخلايا الجلدية
الأشعة فوق البنفسجية هي الجزء غير المرئي من ضوء الشمس، كما تنتجها أسرّة التسمير، وتحمل طاقة تكفي لتشويه بنية DNA. ومن تأثيراتها المميزة حدوث آفة تُسمى ثنائيّ البيريميدين، حيث تلتحم لبنتان متجاورتان من لبنات DNA بطريقة قد تؤدي آلية نسخ الخلية إلى قراءتها بصورة خاطئة. تصلح خلايا الجلد معظم هذا الضرر بكفاءة. ومع ذلك، لا تكون عملية الإصلاح كاملة أبدًا، ولذلك تحمل كل وحدة ثنائي بيريميدين غير مُصلحة خطرًا صغيرًا للتحول إلى طفرة دائمة.
ومع سنوات من التعرض التراكمي للشمس، تتراكم آلاف الطفرات الصغيرة في الخلايا الميلانينية الموجودة في الجلد المعرض للشمس بصورة متكررة. وينتج عن ذلك نمط مميز من الطفرات يستطيع الباحثون التعرف إليه عبر جينومات الميلانوما، وهو أشبه ببصمة جزيئية للضرر السابق الناتج عن الأشعة فوق البنفسجية. وتكون معظم هذه الطفرات غير ضارة أو «مرافقة» للمرض. ويظهر الخطر عندما تقع إحداها داخل جين يتحكم في عدد مرات انقسام الخلية.
المفتاح الجيني الذي يدفع الخلايا إلى النمو
تظهر طفرة واحدة بمعدل يفوق بكثير ما يمكن تفسيره بالصدفة وحدها: وهي تغير في جين BRAF، وغالبًا ما يكون متغيرًا محددًا يُسمى BRAF V600E. يحمل نحو نصف حالات الميلانوما الجلدية طفرة في BRAF من هذا النوع. ويُعد BRAF حلقة في سلسلة من البروتينات تُعرف باسم مسار MAPK، الذي يخبر الخلية بموعد الانقسام.
يمكن تشبيه ذلك بدواسة وقود عالقة. إذ يواصل بروتين BRAF المتحوّر إرسال إشارة «النمو» باستمرار، سواء أكانت الخلية تحتاج فعلًا إلى الانقسام أم لا. وقد أكدت الدراسات الجينومية واسعة النطاق لأورام الميلانوما أن طفرات BRAF من أكثر المحركات شيوعًا للمرض، وهو اكتشاف غيّر فهم الباحثين لما يطلق الميلانوما من الأساس.
عندما تفشل المكابح
تصبح دواسة الوقود العالقة أكثر خطورة بكثير إذا اختفت المكابح أيضًا. ينتج جين CDKN2A عادةً بروتينًا يضبط دورة انقسام الخلية، ويوقف الخلايا التي تحتوي على DNA متضرر عن مواصلة التكاثر. ويؤدي فقدان وظيفة CDKN2A إلى إزالة هذا القيد تمامًا.
قد يكون هذا الفقد موروثًا، فيظهر داخل عائلات لديها تاريخ قوي من الميلانوما، أو قد يُكتسب لاحقًا عبر طفرات جديدة داخل الورم نفسه. وقد حددت الدراسات الجينية للعائلات المعرضة للميلانوما فقدان CDKN2A بوصفه سمة متكررة، ثم أظهرت أبحاث لاحقة أن الجين نفسه غالبًا ما يكون معطلًا في حالات الميلانوما التي لا يوجد فيها تاريخ عائلي على الإطلاق. وتكون الخلية التي تحمل مفتاح BRAF عالقًا ومكبح CDKN2A معطلًا في وضع مختلف تمامًا عن خلية تحمل ضربة واحدة فقط.
من شامة عادية إلى سرطان غازٍ
لا تتحول معظم الشامات أو الوحمات إلى شيء يتجاوز كونها شامة. فهي تتشكل عندما تكتسب مجموعة من الخلايا الميلانينية طفرة واحدة مرتبطة بالنمو، غالبًا في BRAF، ثم تتوقف ببساطة. وتحافظ آلية كبح إضافية، لا يزال فهمها غير مكتمل، على استقرار معظم الشامات طوال الحياة.
يتطلب الميلانوما عمومًا طفرات جينية إضافية تُضاف إلى تلك الطفرة الأولى. وقد كشف التسلسل التفصيلي للأنسجة التي تمتد من الجلد الطبيعي، إلى الشامات غير النمطية المعروفة باسم الوحمات خلل التنسج، إلى الميلانوما المحصورة في الطبقة السطحية من الجلد (الميلانوما الموضعية in situ)، ثم إلى الميلانوما الغازية—وهو عمل ارتبط بمجموعة أبحاث Hunter Shain وBoris Bastian—أن هذه المراحل تمثل غالبًا سلمًا جينيًا. وكل خطوة إلى أعلى تحمل عادةً طفرات إضافية تُضاف إلى الطفرات السابقة.
ولا يمر كل ميلانوما أولًا بمرحلة شامة مرئية، كما لا تتطور كل وحمة خلل تنسج إلى مراحل لاحقة. ويصف هذا التصور المرحلي مسارًا موثقًا جيدًا، وليس الطريق الوحيد الممكن لحدوث الميلانوما.
التسلل عبر جهاز المناعة
لا تمثل العوامل الجينية سوى جزء من القصة، لأن جهاز المناعة يراقب الخلايا غير الطبيعية باستمرار. ومع تقدم الميلانوما، تبدأ بعض الخلايا الورمية في عرض بروتين يُسمى PD-L1 على سطحها. ويعمل PD-L1 مثل كلمة مرور؛ إذ يخبر الخلايا المناعية القريبة، وتحديدًا الخلايا التائية التي كانت ستدمر الخلايا غير الطبيعية لولا ذلك، بالتراجع عن الهجوم.
وتُعد هذه الإشارة آلية أمان طبيعية يستخدمها الجسم لتجنب مهاجمة أنسجته السليمة، لكن خلايا الميلانوما قد تختطفها لتحمي نفسها. وقد أظهرت دراسة سريرية اختبرت جسمًا مضادًا صُمم لحجب هذه الإشارة، وقادها Suzanne Topalian وزملاؤها، أن تعطيل إشارات PD-L1 يمكن أن يحفز استجابات مناعية ضد عدة أنواع من السرطان، بما فيها الميلانوما. وساعد هذا الاكتشاف على ترسيخ بيولوجيا نقاط التفتيش المناعية باعتبارها جزءًا أساسيًا من طريقة تفلت الميلانوما من الاكتشاف مع تقدمها.
لماذا يكون بعض الأشخاص أكثر عرضة من غيرهم
لا يمثل التعرض للشمس سوى جزء واحد من خطر الميلانوما. فالبشرة الفاتحة التي تُصاب بالحرق بسهولة، وارتفاع عدد الشامات، ووجود تاريخ عائلي للميلانوما، كلها تزيد الخطر الفردي، بصرف النظر عن مقدار التعرض للأشعة فوق البنفسجية. كما يمكن لمتلازمات الاستعداد الجيني الموروث، التي غالبًا ما تتضمن جين CDKN2A نفسه المذكور سابقًا، أن تنتقل داخل العائلات وأن تزيد خطر الإصابة مدى الحياة بدرجة كبيرة.
ولهذا قد يواجه شخصان لهما تاريخ متشابه من التعرض للشمس احتمالات مختلفة جدًا. فقد يكون التركيب الجيني الأساسي، وعدد الشامات التي كوّنها جلد الشخص طوال حياته، مهمين بقدر جرعة الأشعة فوق البنفسجية التراكمية نفسها.
كيف غيّرت هذه البيولوجيا علاج الميلانوما
لفترة طويلة، عولج الميلانوما بالطريقة نفسها تقريبًا، بغض النظر عما يحدث داخل خلايا الورم الفردية. وقد غيّر تحديد طفرات BRAF والتهرب المناعي المدفوع بـ PD-L1 هذا الوضع. وتتوفر الآن علاجات مبنية مباشرة على هاتين الآليتين: علاجات تستهدف إشارة BRAF مفرطة النشاط، وأجسام مضادة تحجب إشارة PD-L1 كي يتمكن جهاز المناعة من التعرف على الورم مجددًا.
ولا ينجح أي من النهجين مع كل مريض، كما يمكن للأورام أحيانًا أن تتكيف عبر الالتفاف حول مسار واحد محجوب، وهو أحد أسباب استمرار نشاط البحث في البيولوجيا الأساسية للميلانوما. لكن ما تغير بصورة دائمة هو الافتراض الأولي: فلم يعد يُتعامل مع الميلانوما بوصفه مرضًا موحدًا واحدًا، بل حالة يعتمد سلوكها على المفاتيح الجينية وحيل التهرب المناعي التي اكتسبها ورم معين أثناء تطوره.
الأسئلة الشائعة
المراجع
- Helen Davies, Graham R. Bignell, Charles Cox, Philip Stephens, Sarah Edkins, Sheila Clegg, Jon Teague, Hayley Woffendin, Mathew J. Garnett, William Bottomley, Neil Davis, Ed Dicks, Rebecca Ewing, Yvonne Floyd, Kristian Gray, Sarah Hall, Rachel Hawes, Jaime Hughes, Vivian Kosmidou, Andrew Menzies, Catherine Mould, Adrian Parker, Claire Stevens, Stephen Watt, Steven Hooper, Rebecca Wilson, Hiran Jayatilake, Barry A. Gusterson, Colin Cooper, Janet Shipley, Darren Hargrave, Katherine Pritchard-Jones, Norman Maitland, Georgia Chenevix-Trench, Gregory J. Riggins, Darell D. Bigner, Giuseppe Palmieri, Antonio Cossu, Adrienne Flanagan, Andrew Nicholson, Judy W. C. Ho, Suet Y. Leung, Siu T. Yuen, Barbara L. Weber, Hilliard F. Seigler, Timothy L. Darrow, Hugh Paterson, Richard Marais, Christopher J. Marshall, Richard Wooster, Michael R. Stratton, P. Andrew Futreal (2002). Mutations of the BRAF gene in human cancer
- Eran Hodis, Ian R. Watson, Gregory V. Kryukov, Stefan T. Arold, Marcin Imielinski, Jean-Philippe Theurillat, Elizabeth Nickerson, Daniel Auclair, Liren Li, Chelsea Place, Daniel DiCara, Alex H. Ramos, Michael S. Lawrence, Kristian Cibulskis, Andrey Sivachenko, Douglas Voet, Gordon Saksena, Nicolas Stransky, Robert C. Onofrio, Wendy Winckler, Kristin Ardlie, Nikhil Wagle, Jennifer Wargo, Kelly Chong, Donald L. Morton, Katherine Stemke-Hale, Guo Chen, Michael Noble, Matthew Meyerson, John E. Ladbury, Michael A. Davies, Jeffrey E. Gershenwald, Stephan N. Wagner, Dave S.B. Hoon, Dirk Schadendorf, Eric S. Lander, Stacey B. Gabriel, Gad Getz, Levi A. Garraway, Lynda Chin (2012). A Landscape of Driver Mutations in Melanoma
- A. Hunter Shain, Iwei Yeh, Ivanka Kovalyshyn, Aravindhan Sriharan, Eric Talevich, Alexander Gagnon, Reinhard Dummer, Jeffrey North, Laura Pincus, Beth Ruben, William Rickaby, Corrado D’Arrigo, Alistair Robson, Boris C. Bastian (2015). The Genetic Evolution of Melanoma from Precursor Lesions
- A. Hunter Shain, Boris C. Bastian (2016). From melanocytes to melanomas
- (1994). Analysis of the p16 gene (CDKN2) as a candidate for the chromosome 9p melanoma susceptibility locus.
- Suzanne L. Topalian, F. Stephen Hodi, Julie R. Brahmer, Scott N. Gettinger, David C. Smith, David F. McDermott, John D. Powderly, Richard D. Carvajal, Jeffrey A. Sosman, Michael B. Atkins, Philip D. Leming, David R. Spigel, Scott J. Antonia, Leora Horn, Charles G. Drake, Drew M. Pardoll, Lieping Chen, William H. Sharfman, Robert A. Anders, Janis M. Taube, Tracee L. McMiller, Haiying Xu, Alan J. Korman, Maria Jure-Kunkel, Shruti Agrawal, Daniel McDonald, Georgia D. Kollia, Ashok Gupta, Jon M. Wigginton, Mario Sznol (2012). Safety, Activity, and Immune Correlates of Anti–PD-1 Antibody in Cancer
- Lynda Chin, Levi A. Garraway, David E. Fisher (2006). Malignant melanoma: genetics and therapeutics in the genomic era
مراجعة الفريق: تمت مراجعة هذا المقال بواسطة Canceria Research Team