Wie Glukose- und Insulinsignale das Tumorwachstum antreiben
Ein Einblick in die molekularen Signalwege – von PI3K-AKT bis AMPK –, die Blutzucker, Insulin und krebsfördernde Gene mit dem Tumorwachstum verbinden
Wichtigste Erkenntnisse
- •Viele Krebszellen stützen sich stark auf die Glykolyse und wandeln Glukose auch bei vorhandenen Sauerstoffreserven in Laktat um. Dieses als Warburg-Effekt bezeichnete Muster liefert vor allem Bausteine für schnelles Wachstum und nicht nur Energie.
- •Insulin und IGF-1 aktivieren den PI3K-AKT-Signalweg und fördern dadurch die Glukoseaufnahme, das Zellwachstum und die Widerstandsfähigkeit gegenüber dem Zelltod. Diese Signalübertragung gehört zur normalen Physiologie und wird vor allem dann für Krebs relevant, wenn sie fehlreguliert ist.
- •mTOR fungiert als zentrale Schaltstelle, die Wachstumssignale und die Verfügbarkeit von Nährstoffen integriert. Viele Tumoren finden Wege, diesen Wachstumsschalter dauerhaft auf „An“ zu stellen.
- •AMPK wirkt als energiesensorgesteuerte Bremse, die dem durch mTOR angetriebenen Wachstum normalerweise entgegenwirkt. Der LKB1-AMPK-Signalweg wirkt in bestimmten Zusammenhängen als Tumorsuppressor.
- •Onkogene wie MYC und KRAS können den Glukose- und Glutaminstoffwechsel direkt umprogrammieren und dadurch die Nutzung von Brennstoffen aktiv neu ausrichten, statt lediglich auf äußere Hormonsignale zu reagieren.
- •HIF-1α verbindet sauerstoffarme Bedingungen im Inneren von Tumoren mit einer gesteigerten Glukoseaufnahme und Glykolyse. Seine Signalübertragung überschneidet sich mit wachstumsfördernden Signalwegen.
- •Bevölkerungsstudien bringen Hyperinsulinämie, Typ-2-Diabetes und Adipositas mit einem höheren Risiko oder einer schlechteren Prognose bei einigen Krebsarten in Verbindung. Die Kausalität und die zugrunde liegenden Mechanismen beim Menschen werden jedoch noch untersucht.
- •Beobachtungsdaten bringen das Diabetesmedikament Metformin in einigen Studien mit einer niedrigeren Krebsrate in Verbindung. Dieser Zusammenhang macht Metformin jedoch nicht zu einer nachgewiesenen Krebsbehandlung.
Ärzte können den Zuckerhunger eines Tumors manchmal erkennen, bevor sie den Tumor selbst sehen. Bei einer Untersuchung namens FDG-PET wird ein radioaktiv markierter, glukoseähnlicher Tracer in den Blutkreislauf injiziert. Viele Tumoren nehmen deutlich mehr davon auf als das sie umgebende normale Gewebe, wodurch sie auf der Aufnahme sichtbar werden. Dieser Glukosehunger ist nicht nur eine interessante Beobachtung. Er spiegelt eine Reihe molekularer Signale wider, die damit verknüpfen, wie eine Zelle Brennstoffe und Wachstumssignale wahrnimmt – und ob ein Tumor überhaupt wächst.
Diese Beobachtung wirft eine Reihe von Fragen auf, mit denen sich die Forschung seit Jahrzehnten beschäftigt. Warum verarbeiten Krebszellen Glukose so anders? Welche Rolle spielt Insulin, ein Hormon, das die meisten Menschen mit Diabetes in Verbindung bringen, beim Tumorwachstum? Und wie fügen sich die mutierten Gene, die Krebs antreiben, in dieses Stoffwechselbild ein? Die Antworten umfassen eine kleine Gruppe molekularer Schalter, die normalerweise Wachstum und Energieverbrauch sorgfältig im Gleichgewicht halten.
Warum viele Tumoren Zucker auf ineffiziente Weise verbrennen
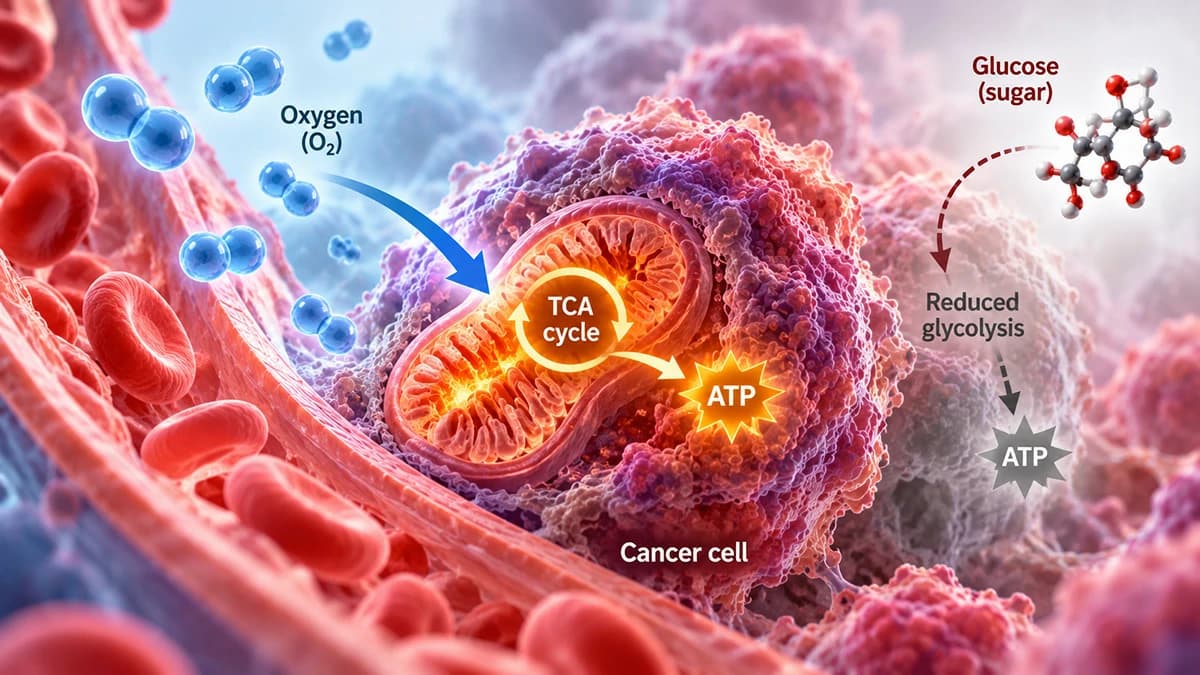
Gesunde Zellen gewinnen Energie überwiegend durch oxidative Phosphorylierung, einen Prozess, bei dem mithilfe von Sauerstoff aus jedem Glukosemolekül eine große Energiemenge gewonnen wird. Viele Krebszellen stützen sich dagegen stark auf die Glykolyse und bauen Glukose zu Laktat ab, selbst wenn reichlich Sauerstoff vorhanden ist. Dieses Muster wird als Warburg-Effekt bezeichnet, benannt nach Otto Warburg, der erstmals vor Jahrzehnten beschrieb, dass sich Krebszellen auf diese Weise verhalten. Auf den ersten Blick wirkt es ineffizient, da die Glykolyse allein pro Glukosemolekül deutlich weniger Energie liefert als der sauerstoffabhängige Weg.
Die am stärksten unterstützte Erklärung lautet, dass sich schnell teilende Zellen mehr als nur Energie benötigen. Sie brauchen Rohstoffe: die Bausteine für neue DNA, Zellmembranen und Proteine. Bei der Glykolyse entstehen zahlreiche Zwischenprodukte, die für diese Aufbauprozesse benötigt werden. Eine Zelle, die sich schnell teilen muss, kann daher langfristig mehr davon haben, Glukose in den Aufbau neuer Zellbestandteile zu lenken, als sie vollständig zur Energiegewinnung zu verbrennen. Das ist ein wenig so, als würde sich eine Fabrik auf eine Erweiterung vorbereiten: Dafür müssen oft mehr Rohstoffe zugeführt werden, als für die reine Energieproduktion erforderlich wären.
Dieser intensive glykolytische Stoffwechsel hat einen Nebeneffekt. Das entstehende Laktat sammelt sich an und kann das Gewebe unmittelbar um einen Tumor herum übersäuern. Diese Veränderung des lokalen chemischen Milieus kann möglicherweise zusätzlich beeinflussen, wie ein Tumor mit dem benachbarten gesunden Gewebe interagiert. Wie stark dies zum Fortschreiten des Tumors beiträgt, ist jedoch noch nicht vollständig geklärt.
Wachstumssignale: Wie Insulin und IGF-1 Zellen vorantreiben
Insulin ist vor allem für seine Rolle bei der Regulierung des Blutzuckers bekannt, aber seine Aufgaben gehen darüber hinaus. Es signalisiert den Zellen, Glukose aufzunehmen, und fördert ihr Wachstum sowie die Speicherung von Energie. Ein verwandtes Hormon, der insulinähnliche Wachstumsfaktor 1 (IGF-1), wirkt über ähnliche Mechanismen und ist ein noch stärkerer Treiber von Zellwachstum und Zellüberleben. Beide Hormone sind essenzielle, normale Bestandteile der menschlichen Physiologie und nicht grundsätzlich schädlich.
Wenn Insulin oder IGF-1 an seinen Rezeptor auf der Zelloberfläche bindet, wird eine Kette von Signalproteinen aktiviert, die als PI3K-AKT bezeichnet wird. Ist dieser Signalweg aktiv, weist er die Zelle an, mehr Glukose aufzunehmen, zu wachsen und den inneren Signalen zu widerstehen, die normalerweise ihren Tod auslösen würden, wenn sie geschädigt oder nicht mehr benötigt wird. Von Michael Pollak und anderen zusammengefasste Forschungsergebnisse haben gezeigt, wie dieselbe Signalübertragung bei anhaltender Überaktivität eher das Überleben abnormaler als normaler Zellen unterstützen kann.
Einige Krebszellen weisen außerdem veränderte Muster von Insulin- und IGF-1-Rezeptoren auf ihrer Oberfläche auf, darunter Rezeptorkombinationen, die in gesundem Gewebe typischerweise nicht vorkommen. Diese Unterschiede können dazu führen, dass bestimmte Tumorzellen empfindlicher auf im Blut zirkulierende Wachstumssignale reagieren als gewöhnliche Zellen. Die zugrunde liegende Biologie ist normal; aus dem Gleichgewicht geraten ist die Reaktion der Zelle darauf.
mTOR: Der Entscheidungspunkt für das Zellwachstum
All diese Signale laufen schließlich bei einem Protein namens mTOR zusammen, das wie ein zentraler Entscheidungspunkt der Zelle funktioniert. mTOR sammelt gleichzeitig zwei Arten von Informationen: Wachstumssignale, die über PI3K-AKT eintreffen, und direkte Hinweise darauf, ob genügend Nährstoffe und Energie vorhanden sind. Wenn beide Antworten positiv ausfallen, veranlasst mTOR die Zelle, neue Proteine, Fette und andere für Wachstum und Teilung erforderliche Bestandteile aufzubauen.
Diese Integration ist für die Tumorbiologie von Bedeutung, weil viele Krebsarten Wege finden, diesen Schalter unabhängig von den übrigen Signalen des Körpers dauerhaft auf „Wachstum“ zu stellen. Da sowohl Insulin als auch IGF-1 über PI3K-AKT auf mTOR einwirken, kann eine chronisch verstärkte Insulinsignalgebung diesen wachstumsorientierten Zustand zusätzlich stabilisieren. Das ist ein Grund, warum Forschende diesem Hormon im Zusammenhang mit der Krebsbiologie besondere Aufmerksamkeit gewidmet haben.
AMPK: Eine körpereigene Wachstumsbremse
Wenn mTOR wie ein Gaspedal wirkt, funktioniert AMPK wie die Bremse, die sich denselben Platz teilt. AMPK ist ein zellulärer Energiesensor: Wenn die Energiereserven einer Zelle knapp werden, wird AMPK aktiviert und bewirkt weitgehend das Gegenteil von mTOR. Es verlangsamt das Wachstum und begünstigt stattdessen energieeinsparende Prozesse. Diese Beziehung läuft über den sogenannten LKB1-AMPK-Signalweg, der in bestimmten Zusammenhängen als echter Tumorsuppressor wirkt.
Die praktische Folge ist, dass eine gesunde Zelle unter Energiemangel ihr Wachstum normalerweise unterbrechen sollte, bis sich die Bedingungen verbessern. Tumoren, bei denen dieser Bremsweg verloren gegangen oder geschwächt ist, können weiterwachsen, selbst wenn Brennstoff knapp ist. Das trägt dazu bei zu erklären, warum Störungen der AMPK-Signalgebung bei manchen Krebsarten auftreten. Die Existenz dieser Bremse ist auch ein Grund dafür, dass AMPK als möglicher Ansatzpunkt für Interventionen Interesse geweckt hat – ein Thema, auf das später noch einmal eingegangen wird.
Wenn krebsfördernde Gene die Stoffwechselregeln neu schreiben
Tumoren reagieren nicht nur passiv auf Hormone, die an anderer Stelle im Körper gebildet werden. Viele programmieren ihren eigenen Stoffwechsel durch mutierte Gene aktiv um. MYC, ein Gen, das bei einer Vielzahl von Krebsarten ungewöhnlich aktiv wird, schaltet direkt die Gene hoch, die für die Glykolyse und den Abbau der Aminosäure Glutamin benötigt werden. Dadurch werden sowohl Energie als auch Rohstoffe für ein unkontrolliertes Wachstum bereitgestellt.
KRAS, ein weiteres häufig mutiertes Gen, verändert den Umgang mit Glukose auf andere Weise. In Modellen von Pankreastumoren lenkte eine KRAS-Mutation, die dauerhaft in einer „An“-Position festgehalten wurde, den aus Glukose stammenden Kohlenstoff in Stoffwechselwege, die neue Zellbestandteile aufbauen, statt ihn lediglich zur Energiegewinnung zu nutzen. Auf diese metabolische Umprogrammierung waren die Tumoren für ihr Überleben angewiesen. Unabhängig davon wachsen Tumoren häufig schneller als ihre eigene Blutversorgung, wodurch Bereiche mit niedrigem Sauerstoffgehalt entstehen. Unter diesen Bedingungen wird ein Protein namens HIF-1α aktiv und schaltet Gene für Glukosetransporter und glykolytische Enzyme an, wodurch die Abhängigkeit eines Tumors von der Glykolyse weiter zunimmt. HIF-1α wirkt dabei nicht isoliert: Es interagiert mit derselben oben beschriebenen wachstumsfördernden Signalübertragung. Sauerstoffwahrnehmung und Wachstumssignale überschneiden sich daher häufig, statt als getrennte Systeme zu funktionieren.
Zusammengenommen gilt diese veränderte Verarbeitung von Glukose – unabhängig davon, ob sie durch Onkogene, Wachstumshormone oder Sauerstoffmangel ausgelöst wird – inzwischen als eines der zentralen Kennzeichen von Krebs, neben Merkmalen wie unkontrollierter Zellvermehrung und Widerstandsfähigkeit gegenüber dem Zelltod. Sie ist keine Begleiterscheinung des Tumorwachstums, sondern ein Teil dessen, was dieses Wachstum überhaupt ermöglicht.
Was Bevölkerungsstudien über Insulin, Diabetes und das Krebsrisiko nahelegen
Ausgehend von dieser Biologie stellt sich eine naheliegende Frage: Beeinflusst chronisch erhöhtes Insulin oder ein Zustand wie Typ-2-Diabetes oder Adipositas tatsächlich das Krebsrisiko bei Menschen? Epidemiologische Studien haben Zusammenhänge zwischen Hyperinsulinämie, Typ-2-Diabetes und Adipositas sowie einem erhöhten Risiko oder einer schlechteren Prognose bei bestimmten Krebsarten festgestellt. Dabei handelt es sich um Muster auf Bevölkerungsebene und nicht um den Beweis einer direkten Ursache-Wirkungs-Kette bei einer einzelnen Person.
Der Zusammenhang ist tatsächlich komplex. Es wäre falsch, dies als Beleg dafür zu verstehen, dass der Verzehr von Zucker oder Kohlenhydraten direkt Krebs verursacht; das würde überdehnen, was die Daten zeigen. Die beobachteten Zusammenhänge legen nahe, dass chronische Stoffwechselerkrankungen, die durch dauerhaft erhöhte Insulinspiegel gekennzeichnet sind, mit denselben oben beschriebenen Wachstumssignalwegen interagieren können. Die genauen Mechanismen, die diese Faktoren beim Menschen verbinden, sind jedoch weiterhin Gegenstand aktiver Forschung und keine gesicherte Tatsache.
Die Metformin-Frage: Ein Forschungsansatz, keine Behandlung
Da AMPK dem durch mTOR angetriebenen Wachstum auf natürliche Weise entgegenwirkt, interessieren sich Forschende besonders für Medikamente, die diesen Signalweg beeinflussen. Metformin, ein weit verbreitetes Diabetesmedikament, das die AMPK-bezogene Signalübertragung beeinflusst, wurde in Beobachtungsstudien mit Menschen mit Diabetes mit niedrigeren Raten von Krebsdiagnosen oder krebsbedingten Todesfällen in Verbindung gebracht.
Dieser Zusammenhang löste eine Welle präklinischer und klinischer Forschung aus. Beobachtungsdaten dieser Art können jedoch nicht belegen, dass Metformin selbst diese niedrigeren Raten verursacht. Menschen, die gut auf eine Diabetesbehandlung ansprechen, können sich in anderer Hinsicht von anderen unterscheiden – auch in Faktoren, die das Krebsrisiko beeinflussen. Stellungnahmen von Forschenden auf diesem Gebiet haben ausdrücklich betont, dass diese Ergebnisse den Beginn einer Untersuchung markieren, nicht deren Abschluss. Metformin ist keine etablierte Krebsbehandlung, und nichts in dieser Forschung spricht dafür, die Diabetesbehandlung aufgrund der Krebsbiologie ohne ärztliche Anleitung zu ändern.
Wo die Beweislage derzeit steht
Das entstehende Bild zeigt ein Zusammenspiel mehrerer Systeme und nicht einen einzelnen fehlerhaften Schalter. Insulin- und IGF-1-Signale, der Wachstumssignalweg PI3K-AKT-mTOR, die AMPK-Bremse und Onkogene wie MYC und KRAS treffen sich bei derselben grundlegenden Frage: Soll diese Zelle ihre verfügbaren Brennstoffe jetzt zum Wachstum nutzen? Bei Krebs wird diese Frage deutlich häufiger mit „Ja“ beantwortet, als es der Fall sein sollte.
Offen ist weiterhin, in welchem Ausmaß sich dieses molekulare Bild in Instrumente übersetzen lässt, die die Behandlungsergebnisse von Patientinnen und Patienten verändern. Epidemiologische Zusammenhänge zwischen Stoffwechsel und Krebs sind real, beweisen aber für sich genommen keine behandelbare Ursache. Stoffwechselmedikamente wie Metformin bleiben ein vielversprechender Forschungsansatz und sind keine nachgewiesene Therapie. Die Mechanismen sind zunehmend gut kartiert; was sich klinisch mit dieser Karte anfangen lässt, wird weiterhin erforscht.
Häufige Fragen
Quellen
- Matthew G. Vander Heiden, Lewis C. Cantley, Craig B. Thompson (2009). Understanding the Warburg Effect: The Metabolic Requirements of Cell Proliferation
- Robert A. Gatenby, Robert J. Gillies (2004). Why do cancers have high aerobic glycolysis?
- Michael Pollak (2008). Insulin and insulin-like growth factor signalling in neoplasia
- Antonino Belfiore, Francesco Frasca, Giuseppe Pandini, Laura Sciacca, Riccardo Vigneri (2009). Insulin Receptor Isoforms and Insulin Receptor/Insulin-Like Growth Factor Receptor Hybrids in Physiology and Disease
- Mathieu Laplante, David M. Sabatini (2012). mTOR Signaling in Growth Control and Disease
- David B. Shackelford, Reuben J. Shaw (2009). The LKB1–AMPK pathway: metabolism and growth control in tumour suppression
- Chi V. Dang (2012). MYC on the Path to Cancer
- Haoqiang Ying, Alec C. Kimmelman, Costas A. Lyssiotis, Sujun Hua, Gerald C. Chu, Eliot Fletcher-Sananikone, Jason W. Locasale, Jaekyoung Son, Hailei Zhang, Jonathan L. Coloff, Haiyan Yan, Wei Wang, Shujuan Chen, Andrea Viale, Hongwu Zheng, Ji-hye Paik, Carol Lim, Alexander R. Guimaraes, Eric S. Martin, Jeffery Chang, Aram F. Hezel, Samuel R. Perry, Jian Hu, Boyi Gan, Yonghong Xiao, John M. Asara, Ralph Weissleder, Y. Alan Wang, Lynda Chin, Lewis C. Cantley, Ronald A. DePinho (2012). Oncogenic Kras Maintains Pancreatic Tumors through Regulation of Anabolic Glucose Metabolism
- Gregg L Semenza (2010). HIF-1: upstream and downstream of cancer metabolism
- Douglas Hanahan, Robert A. Weinberg (2011). Hallmarks of Cancer: The Next Generation
- Rob A. Cairns, Isaac S. Harris, Tak W. Mak (2011). Regulation of cancer cell metabolism
- Ralph J. DeBerardinis, Navdeep S. Chandel (2016). Fundamentals of cancer metabolism
- Emily Jane Gallagher, Derek LeRoith (2015). Obesity and Diabetes: The Increased Risk of Cancer and Cancer-Related Mortality
- Josie M M Evans, Louise A Donnelly, Alistair M Emslie-Smith, Dario R Alessi, Andrew D Morris (2005). Metformin and reduced risk of cancer in diabetic patients
- Michael N. Pollak (2012). Investigating Metformin for Cancer Prevention and Treatment: The End of the Beginning
Teamprüfung: Dieser Artikel wurde geprüft von Canceria Research Team