Quando o câncer depende de um único gene: a ciência da dependência oncogênica e da resistência aos medicamentos
Como um único gene mutado pode fazer tumores encolherem drasticamente — e por que as células cancerosas frequentemente encontram uma maneira de contornar os medicamentos desenvolvidos para bloqueá-lo
Principais conclusões
- •A dependência oncogênica descreve células cancerosas que dependem tanto de um único gene mutado dominante que bloqueá-lo pode desencadear a morte celular rápida, apesar de o tumor carregar muitas outras alterações genéticas.
- •Estudos em animais nos quais o oncogene MYC foi desligado causaram regressão tumoral, oferecendo evidências experimentais diretas de que um único gene pode controlar a sobrevivência de um tumor.
- •O efeito do imatinib na leucemia mieloide crônica impulsionada pelo BCR-ABL, assim como os medicamentos direcionados ao EGFR, ALK, BRAF e HER2 em outros cânceres, são exemplos práticos de exploração bem-sucedida da dependência oncogênica.
- •Um modelo chamado choque oncogênico propõe que os medicamentos direcionados cortam o sinal de sobrevivência da célula cancerosa mais rapidamente do que sua maquinaria de crescimento consegue se adaptar, o que pode explicar respostas ao tratamento excepcionalmente rápidas.
- •A resistência surge frequentemente por meio de mutações no ponto de controle, como alterações secundárias no BCR-ABL ou no EGFR, que impedem fisicamente o medicamento de se ligar ao seu alvo.
- •As células cancerosas também podem contornar completamente um alvo bloqueado por mecanismos como a amplificação do gene MET ou a reativação da via MAPK, redirecionando os sinais de crescimento ao redor do medicamento.
- •Os tumores são geneticamente diversos, e populações de células resistentes podem já existir antes do início do tratamento, permitindo que se expandam depois que as células sensíveis ao medicamento são eliminadas.
- •A resistência é um padrão comum em vários tipos de câncer e medicamentos direcionados, embora seu momento e mecanismo variem conforme o tipo de câncer, a mutação e a biologia individual do paciente.
Um tumor pode carregar centenas de alterações genéticas. No entanto, em alguns cânceres, parece que um único gene mutado é muito mais importante do que todos os outros juntos. Desativar esse gene não faz apenas a célula cancerosa desacelerar. Ela pode morrer.
O ponto fraco de um tumor
Essa dependência tem um nome: dependência oncogênica. Ela descreve uma célula cancerosa que se tornou tão dependente de um sinal de crescimento dominante que perdê-lo é catastrófico, embora a célula ainda carregue muitas outras alterações. Pense em um edifício com uma dúzia de falhas estruturais que, apesar disso, permanece de pé enquanto uma determinada viga de sustentação continuar firme. Remova essa viga, e todo o resto deixa de importar. A ideia foi apresentada de forma clara pela primeira vez no início dos anos 2000, considerando um único oncogene como o próprio ponto vulnerável do câncer, e não apenas mais uma característica de um genoma caótico.
Evidências de um camundongo e de um comprimido
As primeiras evidências mais fortes vieram de experimentos com animais. Pesquisadores desenvolveram camundongos cujos tumores dependiam de uma versão hiperativa de um gene chamado MYC, um interruptor principal que normalmente informa às células quando crescer e se dividir. Quando o MYC foi desligado experimentalmente, os tumores não apenas pararam de crescer. Eles regrediram e, em alguns casos, desapareceram. Isso demonstrou de forma marcante que um único gene, quando é o gene certo, pode determinar o destino de um tumor.
A evidência em seres humanos veio pouco depois, em uma doença chamada leucemia mieloide crônica. Quase todos os casos dessa leucemia são impulsionados por uma única proteína de fusão anormal chamada BCR-ABL, criada quando dois cromossomos trocam segmentos e fundem dois genes. Um medicamento chamado imatinib foi desenvolvido especificamente para bloquear o BCR-ABL. Em ensaios clínicos, ele produziu taxas de remissão que, na época, eram inéditas para um comprimido de terapia-alvo. Ele continua sendo um dos exemplos mais claros, na prática, de dependência oncogênica funcionando exatamente como o conceito prevê.
Quando a mutação certa prevê o medicamento certo
O mesmo padrão apareceu posteriormente em outros cânceres, cada um associado à sua própria mutação condutora: uma alteração genética que impulsiona ativamente o crescimento, em vez de apenas acompanhá-lo. No câncer de pulmão de não pequenas células, tumores com mutações ativadoras em um gene chamado EGFR responderam de forma dramática a medicamentos que bloqueiam o EGFR, como o gefitinib, enquanto os tumores sem a mutação, em grande parte, não responderam. Um subtipo relacionado de câncer de pulmão, definido por um gene rearranjado chamado ALK, respondeu fortemente a medicamentos direcionados ao ALK, como o crizotinib. No melanoma, tumores com uma mutação específica no gene BRAF, conhecida como V600E, responderam a inibidores de BRAF, como o vemurafenib, com benefício mensurável na sobrevida. E, no câncer de mama, tumores com cópias adicionais do gene HER2 responderam ao anticorpo direcionado ao HER2 trastuzumab. Quatro cânceres diferentes, quatro genes diferentes, mas a mesma lógica subjacente: encontrar o único gene sem o qual o tumor não consegue sobreviver e bloqueá-lo.
Por que a resposta pode parecer tão repentina
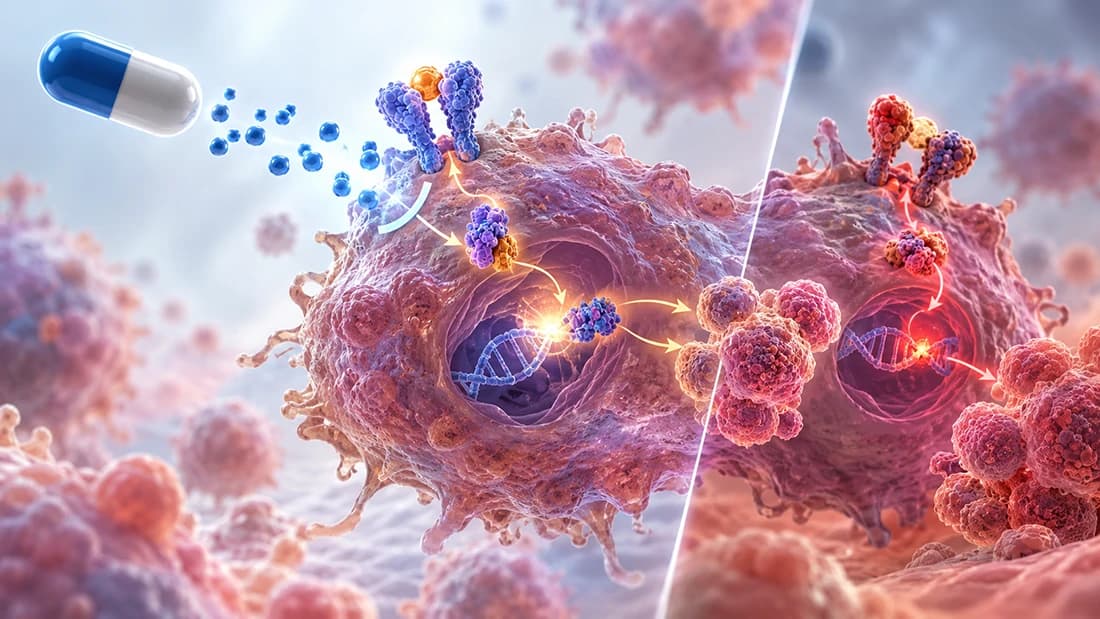
O que torna essas respostas clinicamente marcantes é, muitas vezes, sua rapidez. Os tumores podem começar a diminuir poucos dias após o início de um medicamento direcionado, muito mais rápido do que a redução gradual típica das quimioterapias mais antigas. Uma explicação proposta é chamada choque oncogênico. A ideia é que as células cancerosas dependam de seu oncogene condutor para duas coisas distintas ao mesmo tempo: um sinal contínuo de sobrevivência e um sinal de crescimento. Quando o medicamento atua, o sinal de sobrevivência entra em colapso quase imediatamente, enquanto a maquinaria que, de outra forma, manteria a célula viva ainda não teve tempo de se adaptar. Essa incompatibilidade leva a célula à autodestruição programada, um processo chamado apoptose. Essa diferença de tempo, em vez de uma privação gradual do tumor, pode explicar por que algumas respostas parecem menos uma queda lenta e mais como o acionamento de um interruptor.
Como a resistência volta a surgir
A parte dramática da história raramente termina da maneira que pacientes e médicos esperam. Na leucemia mieloide crônica, a resistência ao imatinib geralmente remonta a novas mutações pontuais dentro da própria proteína BCR-ABL, alterações que remodelam sutilmente o local onde o medicamento precisa se ligar. Se o medicamento não consegue mais se ligar adequadamente, deixa de bloquear o sinal. Um padrão estreitamente relacionado aparece no câncer de pulmão com mutação no EGFR, em que a resistência frequentemente envolve uma segunda mutação no chamado ponto de controle, um local específico da proteína que normalmente controla o acesso ao seu sítio ativo. Uma mutação no ponto de controle efetivamente muda o formato da entrada, fazendo com que o medicamento deixe de caber, embora a mutação condutora original — e a dependência do câncer em relação a ela — muitas vezes ainda esteja presente.
Desviando do bloqueio
Nem toda resistência funciona mudando a fechadura. Às vezes, a célula cancerosa encontra um desvio. Isso é chamado sinalização de escape: uma rota diferente para chegar ao mesmo destino, mesmo enquanto o alvo original permanece completamente bloqueado. Em alguns cânceres de pulmão com mutação no EGFR, a resistência se desenvolve quando as células amplificam um gene separado chamado MET, que ativa uma via de sinalização paralela e produz o mesmo efeito promotor de crescimento que o medicamento contra o EGFR tentava interromper. Algo semelhante acontece no melanoma com mutação no BRAF, em que as células resistentes podem reativar a mesma via de crescimento a jusante por meio de outras mutações ou aumentar a atividade de uma quinase diferente que assume a função antes desempenhada pela proteína bloqueada. Em ambos os casos, o medicamento continua fazendo exatamente aquilo para o qual foi desenvolvido. A célula simplesmente deixou de precisar daquela porta específica para permanecer viva.
O tumor nunca foi apenas uma coisa
Na base desses dois padrões de resistência está uma observação mais profunda e antiga: os tumores não são populações únicas e uniformes de células idênticas. Essa ideia de evolução clonal, proposta inicialmente há décadas e substancialmente aprimorada desde então, considera que um tumor se parece mais com uma população mista em constante competição e mudança, na qual células mais bem adaptadas gradualmente assumem o controle. Aplicado à resistência, isso significa que um pequeno número de células portadoras de uma mutação de resistência, ou de uma via de escape já ativada, pode existir em um tumor antes mesmo do início do tratamento. O medicamento não precisa criar essas células. Ele só precisa eliminar suas vizinhas sensíveis ao medicamento, deixando a minoria resistente livre para se expandir. Tumores geneticamente diversos parecem ter mais material de base para esse tipo de seleção atuar, o que pode ajudar a explicar por que os períodos até o surgimento da resistência variam tanto entre pacientes e tipos de câncer.
Nada disso torna a resistência um resultado garantido para qualquer pessoa, e o ritmo e o padrão da resistência diferem entre tipos de câncer, mutações específicas e históricos de tratamento. O que as pesquisas mostram de forma consistente é que a dependência oncogênica e a resistência são dois lados da mesma moeda biológica. A própria especificidade que torna um tumor tão explorável por um único medicamento também é o que dá a um pequeno número de alterações preexistentes ou recém-adquiridas o poder de restaurar sua sobrevivência. Entender exatamente como isso acontece, gene por gene e câncer por câncer, continua sendo uma das áreas mais ativas na conexão entre a pesquisa de laboratório e as decisões tomadas atualmente nas clínicas de oncologia.
Perguntas comuns
Referências
- I. Bernard Weinstein (2002). Addiction to Oncogenes--the Achilles Heal of Cancer
- Dean W. Felsher, J.Michael Bishop (1999). Reversible Tumorigenesis by MYC in Hematopoietic Lineages
- Brian J. Druker, Moshe Talpaz, Debra J. Resta, Bin Peng, Elisabeth Buchdunger, John M. Ford, Nicholas B. Lydon, Hagop Kantarjian, Renaud Capdeville, Sayuri Ohno-Jones, Charles L. Sawyers (2001). Efficacy and Safety of a Specific Inhibitor of the BCR-ABL Tyrosine Kinase in Chronic Myeloid Leukemia
- Thomas J. Lynch, Daphne W. Bell, Raffaella Sordella, Sarada Gurubhagavatula, Ross A. Okimoto, Brian W. Brannigan, Patricia L. Harris, Sara M. Haserlat, Jeffrey G. Supko, Frank G. Haluska, David N. Louis, David C. Christiani, Jeff Settleman, Daniel A. Haber (2004). Activating Mutations in the Epidermal Growth Factor Receptor Underlying Responsiveness of Non–Small-Cell Lung Cancer to Gefitinib
- Mercedes E. Gorre, Mansoor Mohammed, Katharine Ellwood, Nicholas Hsu, Ron Paquette, P. Nagesh Rao, Charles L. Sawyers (2001). Clinical Resistance to STI-571 Cancer Therapy Caused by BCR-ABL Gene Mutation or Amplification
- William Pao, Vincent A Miller, Katerina A Politi, Gregory J Riely, Romel Somwar, Maureen F Zakowski, Mark G Kris, Harold Varmus (2005). Acquired Resistance of Lung Adenocarcinomas to Gefitinib or Erlotinib Is Associated with a Second Mutation in the EGFR Kinase Domain
- Jeffrey A. Engelman, Kreshnik Zejnullahu, Tetsuya Mitsudomi, Youngchul Song, Courtney Hyland, Joon Oh Park, Neal Lindeman, Christopher-Michael Gale, Xiaojun Zhao, James Christensen, Takayuki Kosaka, Alison J. Holmes, Andrew M. Rogers, Federico Cappuzzo, Tony Mok, Charles Lee, Bruce E. Johnson, Lewis C. Cantley, Pasi A. Jänne (2007). MET Amplification Leads to Gefitinib Resistance in Lung Cancer by Activating ERBB3 Signaling
- Paul B. Chapman, Axel Hauschild, Caroline Robert, John B. Haanen, Paolo Ascierto, James Larkin, Reinhard Dummer, Claus Garbe, Alessandro Testori, Michele Maio, David Hogg, Paul Lorigan, Celeste Lebbe, Thomas Jouary, Dirk Schadendorf, Antoni Ribas, Steven J. O'Day, Jeffrey A. Sosman, John M. Kirkwood, Alexander M.M. Eggermont, Brigitte Dreno, Keith Nolop, Jiang Li, Betty Nelson, Jeannie Hou, Richard J. Lee, Keith T. Flaherty, Grant A. McArthur (2011). Improved Survival with Vemurafenib in Melanoma with BRAF V600E Mutation
- (2010). COT drives resistance to RAF inhibition through MAP kinase pathway reactivation.
- Peter C. Nowell (1976). The Clonal Evolution of Tumor Cell Populations
- Rebecca A Burrell, Charles Swanton (2014). The evolution of the unstable cancer genome
- Manabu Soda, Young Lim Choi, Munehiro Enomoto, Shuji Takada, Yoshihiro Yamashita, Shunpei Ishikawa, Shin-ichiro Fujiwara, Hideki Watanabe, Kentaro Kurashina, Hisashi Hatanaka, Masashi Bando, Shoji Ohno, Yuichi Ishikawa, Hiroyuki Aburatani, Toshiro Niki, Yasunori Sohara, Yukihiko Sugiyama, Hiroyuki Mano (2007). Identification of the transforming EML4–ALK fusion gene in non-small-cell lung cancer
- Eunice L. Kwak, Yung-Jue Bang, D. Ross Camidge, Alice T. Shaw, Benjamin Solomon, Robert G. Maki, Sai-Hong I. Ou, Bruce J. Dezube, Pasi A. Jänne, Daniel B. Costa, Marileila Varella-Garcia, Woo-Ho Kim, Thomas J. Lynch, Panos Fidias, Hannah Stubbs, Jeffrey A. Engelman, Lecia V. Sequist, WeiWei Tan, Leena Gandhi, Mari Mino-Kenudson, Greg C. Wei, S. Martin Shreeve, Mark J. Ratain, Jeffrey Settleman, James G. Christensen, Daniel A. Haber, Keith Wilner, Ravi Salgia, Geoffrey I. Shapiro, Jeffrey W. Clark, A. John Iafrate (2010). Anaplastic Lymphoma Kinase Inhibition in Non–Small-Cell Lung Cancer
- Dennis J. Slamon, Brian Leyland-Jones, Steven Shak, Hank Fuchs, Virginia Paton, Alex Bajamonde, Thomas Fleming, Wolfgang Eiermann, Janet Wolter, Mark Pegram, Jose Baselga, Larry Norton (2001). Use of Chemotherapy plus a Monoclonal Antibody against HER2 for Metastatic Breast Cancer That Overexpresses HER2
- Sreenath V. Sharma, Michael A. Fischbach, Daniel A. Haber, Jeffrey Settleman (2006). “Oncogenic Shock”: Explaining Oncogene Addiction through Differential Signal Attenuation
Revisão da equipe: Este artigo foi revisado por Canceria Research Team