当癌症依赖于一个基因:癌基因成瘾与药物耐药的科学
一个突变基因如何让肿瘤显著缩小,以及癌细胞为何常常能找到绕过针对该基因药物的方法
要点
- •癌基因成瘾是指癌细胞高度依赖某个占主导地位的突变基因,因此阻断该基因可能触发细胞快速死亡,尽管肿瘤还携带许多其他基因异常。
- •在动物研究中,关闭癌基因MYC会导致肿瘤消退,为单个基因能够控制肿瘤生存提供了直接实验性证据。
- •伊马替尼作用于BCR-ABL驱动的慢性髓性白血病,以及其他癌症中的EGFR、ALK、BRAF和HER2靶向药,都是成功利用癌基因成瘾的现实案例。
- •一种名为癌基因休克的模型认为,靶向药物切断癌细胞生存信号的速度快于其生长机制的适应速度,这或许可以解释异常迅速的治疗反应。
- •耐药常通过“看门人”突变产生,例如BCR-ABL或EGFR中的继发性变化,这些变化会在物理上阻止药物与其靶点结合。
- •癌细胞也可以通过完全绕过被阻断的靶点来产生耐药,例如扩增MET基因或重新激活MAPK通路,从而绕过药物重新传递生长信号。
- •肿瘤具有基因多样性,耐药细胞群可能在治疗开始前就已存在;一旦对药物敏感的细胞被清除,这些耐药细胞就可以扩增。
- •多种癌症类型和靶向药物中都常见耐药现象,但其发生时间和机制会因癌症类型、突变以及个体患者的生物学特征而不同。
一个肿瘤可能携带数百处基因错误。然而,在某些癌症中,一个突变基因似乎比其他所有基因加在一起都重要得多。只要把这个基因关闭,癌细胞就不只是减慢生长,还可能死亡。
肿瘤的一个弱点
这种依赖有一个名称:癌基因成瘾(oncogene addiction)。它描述的是这样一种癌细胞:已经高度依赖某个占主导地位的生长信号,因此一旦失去该信号就会遭受灾难性后果,尽管细胞仍然携带许多其他异常。可以把它想象成一栋有十几处结构缺陷、但只要一根特定支撑梁仍然存在就能维持站立的建筑。移除这根支撑梁,其他一切就都不再重要。20世纪初期,这一概念得到了清晰阐述:单个癌基因不是混乱基因组中又一个普通特征,而可能正是癌症自身的脆弱点。
来自一只小鼠和一粒药的证据
早期最有力的证据来自动物实验。研究人员培育出一种小鼠,其肿瘤依赖于一种过度活跃的基因——MYC。MYC是一种主开关,通常负责向细胞发出何时生长和分裂的信号。当研究人员通过实验关闭MYC时,肿瘤不只是停止生长,还发生了消退,有些甚至消失。这有力地证明了:当一个基因恰好是关键基因时,它可以掌控肿瘤的命运。
不久之后,人们在一种名为慢性髓性白血病的疾病中获得了人类证据。这种白血病几乎每一例都由一种异常融合蛋白驱动,即BCR-ABL。它产生于两条染色体交换片段、使两个基因融合之时。一种名为伊马替尼(imatinib)的药物就是为特异性阻断BCR-ABL而设计的。在临床试验中,它带来了当时靶向药物前所未有的缓解率。时至今日,这仍是癌基因成瘾按照理论预期发挥作用的最清晰现实案例之一。
正确的突变预示着正确的药物
后来,其他癌症中也出现了相同模式,只是每种癌症分别与自身的驱动突变相关。驱动突变是指会主动推动生长、而不只是伴随存在的基因变化。在非小细胞肺癌中,携带EGFR基因激活性突变的肿瘤会对吉非替尼(gefitinib)等EGFR阻断药产生显著反应,而没有这种突变的肿瘤通常不会产生类似反应。另一类由ALK基因重排定义的肺癌亚型,会对克唑替尼(crizotinib)等ALK靶向药产生强烈反应。在黑色素瘤中,携带BRAF基因特定突变(称为V600E)的肿瘤会对维莫非尼(vemurafenib)等BRAF抑制剂产生反应,并显示出可测量的生存获益。在乳腺癌中,HER2基因拷贝数增加的肿瘤会对HER2靶向抗体曲妥珠单抗(trastuzumab)产生反应。四种不同的癌症,四个不同的基因,但背后的逻辑相同:找出肿瘤无法缺少的那个基因,然后将其阻断。
为什么治疗反应可能来得如此突然
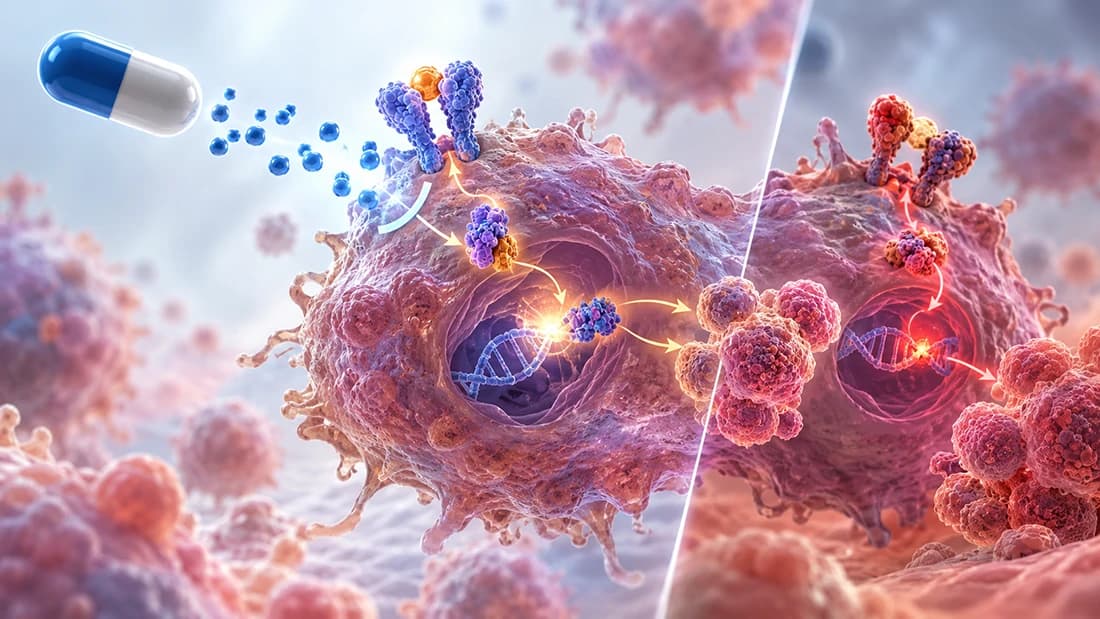
从临床角度看,这些反应之所以令人瞩目,往往在于其速度。开始使用靶向药后,肿瘤可能在数天内就开始缩小,速度远快于较早期化疗通常造成的缓慢衰减。一种可能的解释称为癌基因休克(oncogenic shock)。这一观点认为,癌细胞同时依赖其驱动癌基因来获得两种不同的信号:持续的生存信号和生长信号。药物发挥作用后,生存信号几乎立即崩溃,而原本维持细胞存活的机制还来不及适应。这种不匹配会使细胞进入程序性自毁,也就是所谓的凋亡。与其说是肿瘤逐渐“挨饿”,不如说是这种时间差使细胞像被拨动开关一样迅速发生变化,这或许解释了为什么有些治疗反应看起来不像缓慢衰退,而更像开关被切换。
耐药如何卷土重来
故事中最令人振奋的部分,很少会以患者和医生所希望的方式结束。在慢性髓性白血病中,对伊马替尼的耐药通常可追溯到BCR-ABL蛋白内部新出现的点突变。这些变化会轻微改变药物需要结合的部位。如果药物无法再正确附着,就无法继续阻断该信号。在EGFR突变型肺癌中也可见一种密切相关的模式:耐药常涉及所谓“看门人”位置的第二个突变。这是蛋白质上的一个特定位置,通常负责控制进入其活性位点的通道。“看门人”突变实际上改变了这扇门的形状,使药物不再匹配,尽管最初的驱动突变以及癌症对它的依赖往往仍然存在。
绕过阻断,改走另一条路
并非所有耐药都是通过改变“锁”来实现的。有时,癌细胞会找到一条绕行路线。这称为旁路信号传导:即使原始靶点仍被完全阻断,细胞仍通过另一条路径到达相同终点。在某些EGFR突变型肺癌中,细胞会扩增另一个名为MET的基因,从而开启一条平行信号通路,产生与EGFR药物试图关闭的相同促生长作用。在BRAF突变型黑色素瘤中,也会发生类似情况:耐药细胞可以通过其他突变重新激活同一条下游生长通路,或者增强另一种激酶的作用,由它接替被阻断蛋白原本承担的任务。在这两种情况下,药物仍然完全按照设计发挥作用。只是细胞不再需要那一扇特定的“门”才能存活。
肿瘤从来都不只是单一的一种东西
这两种耐药模式背后,是一个更深层、也更早就被观察到的事实:肿瘤并不是由完全相同、整齐一致的细胞组成的单一群体。这种克隆进化观点最早在数十年前提出,之后得到大幅完善。它认为,肿瘤更像是一个不断竞争和变化的混合群体,适应能力更强的细胞会逐渐占据主导地位。将这一观点用于解释耐药,就意味着:在治疗开始之前,肿瘤中可能已经存在少量携带耐药突变、或已经开启旁路通路的细胞。药物不需要创造这些细胞,只需要清除对药物敏感的邻近细胞,让耐药少数群体得以扩增。基因多样性更高的肿瘤似乎拥有更多可供这种选择发挥作用的“原材料”,这可能有助于解释为什么不同患者和不同癌症类型的耐药时间差异如此之大。
这些现象并不意味着任何个体都必然发生耐药,而且耐药的速度和模式会因癌症类型、具体突变以及治疗经历而不同。研究一再显示,癌基因成瘾与耐药是同一生物学硬币的两面。正是这种使肿瘤容易被单一药物利用的高度依赖,也让少数预先存在或新近获得的变化有机会恢复肿瘤的生存能力。要准确理解这一过程如何发生——逐个基因、逐种癌症地理解——仍然是连接实验室研究与当今肿瘤科临床决策的活跃领域之一。
常见问题
参考文献
- I. Bernard Weinstein (2002). Addiction to Oncogenes--the Achilles Heal of Cancer
- Dean W. Felsher, J.Michael Bishop (1999). Reversible Tumorigenesis by MYC in Hematopoietic Lineages
- Brian J. Druker, Moshe Talpaz, Debra J. Resta, Bin Peng, Elisabeth Buchdunger, John M. Ford, Nicholas B. Lydon, Hagop Kantarjian, Renaud Capdeville, Sayuri Ohno-Jones, Charles L. Sawyers (2001). Efficacy and Safety of a Specific Inhibitor of the BCR-ABL Tyrosine Kinase in Chronic Myeloid Leukemia
- Thomas J. Lynch, Daphne W. Bell, Raffaella Sordella, Sarada Gurubhagavatula, Ross A. Okimoto, Brian W. Brannigan, Patricia L. Harris, Sara M. Haserlat, Jeffrey G. Supko, Frank G. Haluska, David N. Louis, David C. Christiani, Jeff Settleman, Daniel A. Haber (2004). Activating Mutations in the Epidermal Growth Factor Receptor Underlying Responsiveness of Non–Small-Cell Lung Cancer to Gefitinib
- Mercedes E. Gorre, Mansoor Mohammed, Katharine Ellwood, Nicholas Hsu, Ron Paquette, P. Nagesh Rao, Charles L. Sawyers (2001). Clinical Resistance to STI-571 Cancer Therapy Caused by BCR-ABL Gene Mutation or Amplification
- William Pao, Vincent A Miller, Katerina A Politi, Gregory J Riely, Romel Somwar, Maureen F Zakowski, Mark G Kris, Harold Varmus (2005). Acquired Resistance of Lung Adenocarcinomas to Gefitinib or Erlotinib Is Associated with a Second Mutation in the EGFR Kinase Domain
- Jeffrey A. Engelman, Kreshnik Zejnullahu, Tetsuya Mitsudomi, Youngchul Song, Courtney Hyland, Joon Oh Park, Neal Lindeman, Christopher-Michael Gale, Xiaojun Zhao, James Christensen, Takayuki Kosaka, Alison J. Holmes, Andrew M. Rogers, Federico Cappuzzo, Tony Mok, Charles Lee, Bruce E. Johnson, Lewis C. Cantley, Pasi A. Jänne (2007). MET Amplification Leads to Gefitinib Resistance in Lung Cancer by Activating ERBB3 Signaling
- Paul B. Chapman, Axel Hauschild, Caroline Robert, John B. Haanen, Paolo Ascierto, James Larkin, Reinhard Dummer, Claus Garbe, Alessandro Testori, Michele Maio, David Hogg, Paul Lorigan, Celeste Lebbe, Thomas Jouary, Dirk Schadendorf, Antoni Ribas, Steven J. O'Day, Jeffrey A. Sosman, John M. Kirkwood, Alexander M.M. Eggermont, Brigitte Dreno, Keith Nolop, Jiang Li, Betty Nelson, Jeannie Hou, Richard J. Lee, Keith T. Flaherty, Grant A. McArthur (2011). Improved Survival with Vemurafenib in Melanoma with BRAF V600E Mutation
- (2010). COT drives resistance to RAF inhibition through MAP kinase pathway reactivation.
- Peter C. Nowell (1976). The Clonal Evolution of Tumor Cell Populations
- Rebecca A Burrell, Charles Swanton (2014). The evolution of the unstable cancer genome
- Manabu Soda, Young Lim Choi, Munehiro Enomoto, Shuji Takada, Yoshihiro Yamashita, Shunpei Ishikawa, Shin-ichiro Fujiwara, Hideki Watanabe, Kentaro Kurashina, Hisashi Hatanaka, Masashi Bando, Shoji Ohno, Yuichi Ishikawa, Hiroyuki Aburatani, Toshiro Niki, Yasunori Sohara, Yukihiko Sugiyama, Hiroyuki Mano (2007). Identification of the transforming EML4–ALK fusion gene in non-small-cell lung cancer
- Eunice L. Kwak, Yung-Jue Bang, D. Ross Camidge, Alice T. Shaw, Benjamin Solomon, Robert G. Maki, Sai-Hong I. Ou, Bruce J. Dezube, Pasi A. Jänne, Daniel B. Costa, Marileila Varella-Garcia, Woo-Ho Kim, Thomas J. Lynch, Panos Fidias, Hannah Stubbs, Jeffrey A. Engelman, Lecia V. Sequist, WeiWei Tan, Leena Gandhi, Mari Mino-Kenudson, Greg C. Wei, S. Martin Shreeve, Mark J. Ratain, Jeffrey Settleman, James G. Christensen, Daniel A. Haber, Keith Wilner, Ravi Salgia, Geoffrey I. Shapiro, Jeffrey W. Clark, A. John Iafrate (2010). Anaplastic Lymphoma Kinase Inhibition in Non–Small-Cell Lung Cancer
- Dennis J. Slamon, Brian Leyland-Jones, Steven Shak, Hank Fuchs, Virginia Paton, Alex Bajamonde, Thomas Fleming, Wolfgang Eiermann, Janet Wolter, Mark Pegram, Jose Baselga, Larry Norton (2001). Use of Chemotherapy plus a Monoclonal Antibody against HER2 for Metastatic Breast Cancer That Overexpresses HER2
- Sreenath V. Sharma, Michael A. Fischbach, Daniel A. Haber, Jeffrey Settleman (2006). “Oncogenic Shock”: Explaining Oncogene Addiction through Differential Signal Attenuation
团队审阅: 本文由以下人员审阅 Canceria Research Team