Was Dickdarmpolypen über die Entstehung von Darmkrebs verraten
Drei unterschiedliche molekulare Wege erklären, warum manche Polypen gefährlich werden, die meisten jedoch nicht
Wichtigste Erkenntnisse
- •Die meisten Dickdarmpolypen werden nie zu Krebs, und der Fund eines Polypen bei einer Koloskopie ist keine Krebsdiagnose.
- •Die klassische Adenom-Karzinom-Sequenz beschreibt die schrittweise Anhäufung von Mutationen in Genen wie APC, KRAS und TP53.
- •Hyperplastische Polypen haben im Allgemeinen ein sehr geringes Krebsrisiko, während Adenome und einige serratierte Polypen ein deutlich höheres Risiko aufweisen.
- •Ein eigenständiger serratierter Weg, der durch BRAF-Mutationen und weitreichende Veränderungen der DNA-Methylierung, genannt CIMP, angetrieben wird, führt auf einem anderen Weg zu Krebs.
- •Ein dritter Weg entsteht, wenn die DNA-Mismatch-Reparatur versagt. Dadurch kommt es zu Mikrosatelliteninstabilität und einem molekular eigenständigen Tumortyp.
- •Das Lynch-Syndrom, ein vererbter Defekt der Mismatch-Reparatur, erhöht das Krebsrisiko und kann die Entwicklung vom Polypen zum Krebs beschleunigen.
- •Die Entfernung adenomatöser Polypen während einer Koloskopie ist auf Bevölkerungsebene mit einer niedrigeren langfristigen Darmkrebsrate und -sterblichkeit verbunden.
- •Genetische Mutationen und epigenetische Veränderungen scheinen während der gesamten Entwicklung von Darmtumoren zusammenzuwirken und nicht als voneinander getrennte Prozesse.
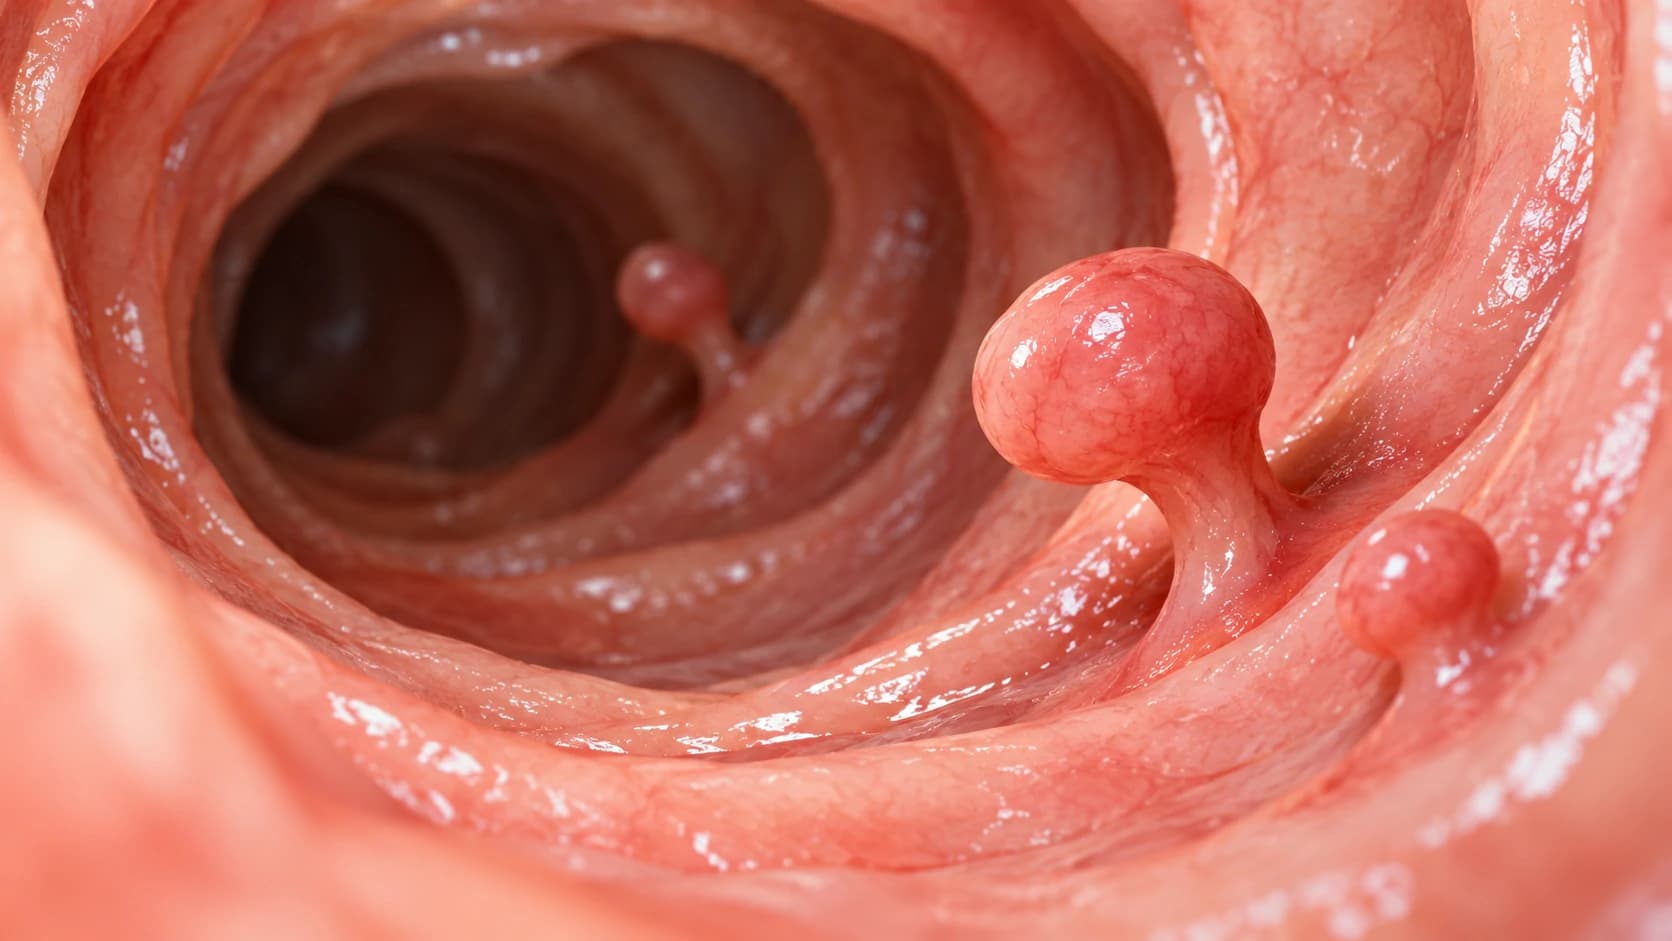
Ein Dickdarmpolyp ist eine kleine Ansammlung zusätzlichen Gewebes, die an der Innenwand des Dickdarms oder Enddarms wächst. Bei vielen Menschen, die eine Koloskopie erhalten, wird mindestens ein solcher Polyp gefunden. Einen Polypen zu finden, ist nicht dasselbe wie die Diagnose Krebs zu erhalten. Die große Mehrheit bleibt lebenslang harmlos, und manche Arten werden fast nie gefährlich.
Dennoch zeigt die Forschung über Jahrzehnte, dass die meisten Darmkrebserkrankungen nicht plötzlich aus dem Nichts entstehen. Sie entwickeln sich aus bestimmten Arten von Polypen, oft über viele Jahre hinweg und durch erkennbare biologische Veränderungen. Das Verständnis dieses Prozesses erklärt, warum manche Polypen Ärztinnen und Ärzte stärker beunruhigen als andere und warum ihre Entfernung während einer Koloskopie Krebs verhindern kann, bevor er entsteht.
Der klassische Weg: Von der normalen Schleimhaut zum invasiven Tumor
Der am besten untersuchte Weg wird als Adenom-Karzinom-Sequenz bezeichnet. Er beschreibt, wie sich in normalen Zellen der Dickdarmschleimhaut allmählich genetische Schäden ansammeln. Dabei durchlaufen die Zellen zunächst ein Zwischenstadium, das Adenom, bevor invasiver Krebs entsteht. Dieses Modell, das Eric Fearon und Bert Vogelstein detailliert ausgearbeitet haben, bildet nach wie vor die Grundlage für das heutige Verständnis der Wissenschaft von Darmkrebs.
Die Sequenz beginnt meist mit einer Mutation in einem Gen namens APC. APC wirkt normalerweise wie ein Bremspedal: Es hält ein Wachstumssignal zurück, das den Dickdarmzellen mitteilt, wann sie sich teilen sollen. Wird APC geschädigt, versagt diese Bremse, und die Zellen vermehren sich stärker als vorgesehen. So entsteht das früheste sichtbare Adenom.
Wenn ein Adenom wächst, nimmt es typischerweise weitere Mutationen auf. Häufig mutiert als Nächstes ein Gen namens KRAS, wodurch die Zellen zum Wachstum angeregt werden, auch wenn sie sich eigentlich nicht teilen sollten. Später versagt oft auch ein Gen namens TP53, das manchmal als „Wächter des Genoms“ bezeichnet wird, weil es normalerweise verhindert, dass sich geschädigte Zellen weiter teilen. Der Verlust der TP53-Funktion steht mit dem letzten Schritt hin zu invasivem Krebs in Verbindung: Die abnormen Zellen erlangen die Fähigkeit, Gewebegrenzen zu durchbrechen. In jedem Stadium können Pathologinnen und Pathologen unter dem Mikroskop eine zunehmende Dysplasie erkennen, also abnorme Muster des Zellwachstums.
Dieses schrittweise Modell ist gut belegt, beschreibt jedoch eine Tendenz und keine Gewissheit. Die meisten Adenome durchlaufen die vollständige Sequenz nie. Nur eine Minderheit entwickelt sich vollständig zu Krebs weiter, und wenn dies geschieht, erstreckt sich dieser Prozess meist über viele Jahre.
Nicht jeder Polyp birgt dasselbe Risiko
Polypen sind nicht alle gleich aufgebaut, und dementsprechend unterscheidet sich auch ihr Krebsrisiko. Hyperplastische Polypen, die bei einer Koloskopie am häufigsten gefunden werden, haben im Allgemeinen ein sehr geringes Risiko, jemals krebsartig zu werden. Adenomatöse Polypen weisen ein deutlich höheres Risiko auf, das tendenziell mit ihrer Größe und ihrem Wachstumsmuster zunimmt. Einige serratierte Polypen, die sich unter dem Mikroskop durch ein sägezahnartiges Muster auszeichnen, besitzen ebenfalls ein tatsächliches bösartiges Potenzial, obwohl sie früher den risikoarmen hyperplastischen Polypen zugeordnet wurden.
Dieser Unterschied ist in der Praxis von Bedeutung. Er ist ein Grund dafür, dass Ärztinnen und Ärzte das Gewebe eines entfernten Polypen genau untersuchen, anstatt alle Polypen als gleichartig zu behandeln.
Ein zweiter Weg: Der serratierte Weg
Nicht jeder Darmkrebs folgt der klassischen APC-KRAS-TP53-Sequenz. Die Forschung hat einen eigenständigen Weg identifiziert, den sogenannten serratierten Weg, der anders beginnt und einer eigenen molekularen Logik folgt.
Dieser Weg beginnt häufig mit einer Mutation im Gen BRAF statt in APC. Außerdem umfasst er weitreichende chemische Veränderungen der DNA, die als CpG-Insel-Methylator-Phänotyp oder CIMP bezeichnet werden. Dabei werden viele Gene durch Methylierung stillgelegt und nicht durch Mutationen. Die praktische Wirkung kann dem Verlust eines Tumorsuppressorgens ähneln, obwohl sich die DNA-Sequenz selbst nicht verändert hat. Auf diese Weise entstehende Tumoren sehen anders aus und verhalten sich teilweise anders als klassische, durch Adenome ausgelöste Tumoren. Dies ist ein Grund dafür, dass serratierte Polypen inzwischen als eigene Kategorie betrachtet werden.
Ein dritter Weg: Wenn die DNA-Reparatur selbst versagt
Ein dritter Weg zur Entstehung von Darmkrebs beginnt nicht mit einer bestimmten wachstumsfördernden Mutation. Stattdessen setzt er ein, wenn eine Zelle ihre Fähigkeit verliert, alltägliche Kopierfehler in ihrer eigenen DNA zu korrigieren. Gesunde Zellen verfügen über ein eingebautes Korrektursystem, die sogenannte Mismatch-Reparatur, das kleine Fehler behebt, die bei jeder DNA-Kopie entstehen. Wenn dieses System ausfällt, häufen sich Fehler rasch an, insbesondere in kurzen, sich wiederholenden DNA-Abschnitten, den sogenannten Mikrosatelliten. Dieses charakteristische Muster, als Mikrosatelliteninstabilität bezeichnet, kennzeichnet Tumoren, die durch einen grundlegend anderen Mechanismus entstanden sind als durch die chromosomale Instabilität der klassischen Sequenz.
Dieser Reparaturfehler kann zufällig innerhalb eines einzelnen Tumors entstehen, aber auch vererbt werden. Menschen, die mit einer fehlerhaften Kopie eines Mismatch-Reparaturgens geboren werden, haben ein als Lynch-Syndrom bezeichnetes Krankheitsbild, das von Henry Lynch ausführlich beschrieben wurde. Da jede Körperzelle bereits ein geschädigtes Reparaturgen trägt, benötigen Polypen bei Menschen mit Lynch-Syndrom deutlich weniger zusätzliche Veränderungen, um sich weiterzuentwickeln. Dies hilft zu erklären, warum sich ihre Tumoren ungewöhnlich schnell und in einem jüngeren Alter entwickeln können als typische sporadische Fälle.
Warum die Biologie für Vorsorgeuntersuchungen spricht
Diese drei Wege unterscheiden sich, haben aber eine gemeinsame Eigenschaft: Krebs entsteht nicht einfach sofort. Er entwickelt sich über Zwischenstadien, die jahrelang bestehen können, bevor es zur Invasion kommt. Genau dieses Zeitfenster nutzt die Koloskopie.
Große Studien, in denen Patientinnen und Patienten über Jahrzehnte beobachtet wurden, haben gezeigt, dass die Entfernung adenomatöser Polypen während einer Koloskopie – ein Verfahren, das als Polypektomie bezeichnet wird – mit deutlich niedrigeren Raten von Darmkrebs und Todesfällen durch diese Erkrankung im späteren Leben verbunden ist. Das bedeutet nicht, dass eine Koloskopie jedem einzelnen Menschen einen sicheren Schutz garantiert. Es bedeutet, dass die Unterbrechung des Prozesses von der Polypen- zur Krebsentstehung durch die Entfernung des Polypen auf Bevölkerungsebene funktioniert. Die Logik ist klar: Wenn eine Zelllinie mehrere aufeinanderfolgende Veränderungen benötigt, die sich über Jahre erstrecken, um krebsartig zu werden, verhindert ihre Entfernung in einem frühen, noch gutartigen Stadium, dass diese Sequenz überhaupt weiter abläuft.
Gene sind nur ein Teil der Geschichte
Keiner dieser drei Wege – der klassische, der serratierte und der durch eine gestörte Mismatch-Reparatur bedingte – beruht ausschließlich auf Veränderungen der DNA-Sequenz. Neben Mutationen häufen sich in Darmtumoren epigenetische Veränderungen an, also chemische Modifikationen, die beeinflussen, wie Gene abgelesen werden, ohne den zugrunde liegenden genetischen Code zu verändern. Diese beiden Arten von Veränderungen scheinen während des gesamten Prozesses zusammenzuwirken und nicht zwei miteinander konkurrierende Erklärungen darzustellen.
Noch nicht abschließend geklärt ist, warum ein bestimmter Polyp bei einer bestimmten Person den einen statt den anderen Weg einschlägt und warum so viele Polypen offenbar dauerhaft in ihrer Entwicklung stehen bleiben, ohne die Sequenz jemals vollständig zu durchlaufen. Jahrzehnte molekularbiologischer Forschung haben die beteiligten Schritte genauer aufgezeigt. Was ein einzelnes Adenom zur Weiterentwicklung bewegt oder es davor schützt, sich jemals weiterzuentwickeln, ist jedoch noch nicht vollständig verstanden.
Häufige Fragen
Quellen
- Eric R. Fearon, Bert Vogelstein (1990). A genetic model for colorectal tumorigenesis
- Bert Vogelstein, Eric R. Fearon, Stanley R. Hamilton, Scott E. Kern, Ann C. Preisinger, Mark Leppert, Alida M.M. Smits, Johannes L. Bos (1988). Genetic Alterations during Colorectal-Tumor Development
- Kenneth W. Kinzler, Mef C. Nilbert, Li-Kuo Su, Bert Vogelstein, Tracy M. Bryan, Daniel B. Levy, Kelly J. Smith, Antonette C. Preisinger, Philip Hedge, Douglas McKechnie, Rachel Finniear, Alex Markham, John Groffen, Mark S. Boguski, Stephen F. Altschul, Akira Horii, Hiroshi Ando, Yasuo Miyoshi, Yoshio Miki, Isamu Nishisho, Yusuke Nakamura (1991). Identification of FAP Locus Genes from Chromosome 5q21
- Sanford D. Markowitz, Monica M. Bertagnolli (2009). Molecular Basis of Colorectal Cancer
- (2007). Classification of colorectal cancer based on correlation of clinical, morphological and molecular features.
- Barbara Leggett, Vicki Whitehall (2010). Role of the Serrated Pathway in Colorectal Cancer Pathogenesis
- Yurij Ionov, Miguel A. Peinado, Sergei Malkhosyan, Darryl Shibata, Manuel Perucho (1993). Ubiquitous somatic mutations in simple repeated sequences reveal a new mechanism for colonic carcinogenesis
- Henry T. Lynch, Albert de la Chapelle (2003). Hereditary Colorectal Cancer
- Sidney J. Winawer, Ann G. Zauber, May Nah Ho, Michael J. O'Brien, Leonard S. Gottlieb, Stephen S. Sternberg, Jerome D. Waye, Melvin Schapiro, John H. Bond, Joel F. Panish, Frederick Ackroyd, Moshe Shike, Robert C. Kurtz, Lynn Hornsby-Lewis, Hans Gerdes, Edward T. Stewart (1993). Prevention of Colorectal Cancer by Colonoscopic Polypectomy
- (2012). [Colonoscopic polypectomy and long-term prevention of colorectal cancer deaths].
- Reiko Nishihara, Kana Wu, Paul Lochhead, Teppei Morikawa, Xiaoyun Liao, Zhi Rong Qian, Kentaro Inamura, Sun A. Kim, Aya Kuchiba, Mai Yamauchi, Yu Imamura, Walter C. Willett, Bernard A. Rosner, Charles S. Fuchs, Edward Giovannucci, Shuji Ogino, Andrew T. Chan (2013). Long-Term Colorectal-Cancer Incidence and Mortality after Lower Endoscopy
- William M. Grady, John M. Carethers (2008). Genomic and Epigenetic Instability in Colorectal Cancer Pathogenesis
Teamprüfung: Dieser Artikel wurde geprüft von Canceria Research Team