KRAS-Mutationen bei Krebs: Wie aus einem einst „nicht behandelbaren“ Gen ein Angriffsziel für Medikamente wurde
Wissenschaftler versuchten drei Jahrzehnte lang, ein krebstreibendes Gen zu blockieren, bevor eine verborgene Tasche an einer mutierten Form dies schließlich möglich machte.
Wichtigste Erkenntnisse
- •KRAS ist eines der am häufigsten mutierten Onkogene bei menschlichen Krebserkrankungen; besonders hohe Raten finden sich bei Tumoren der Bauchspeicheldrüse, des Darms und der Lunge.
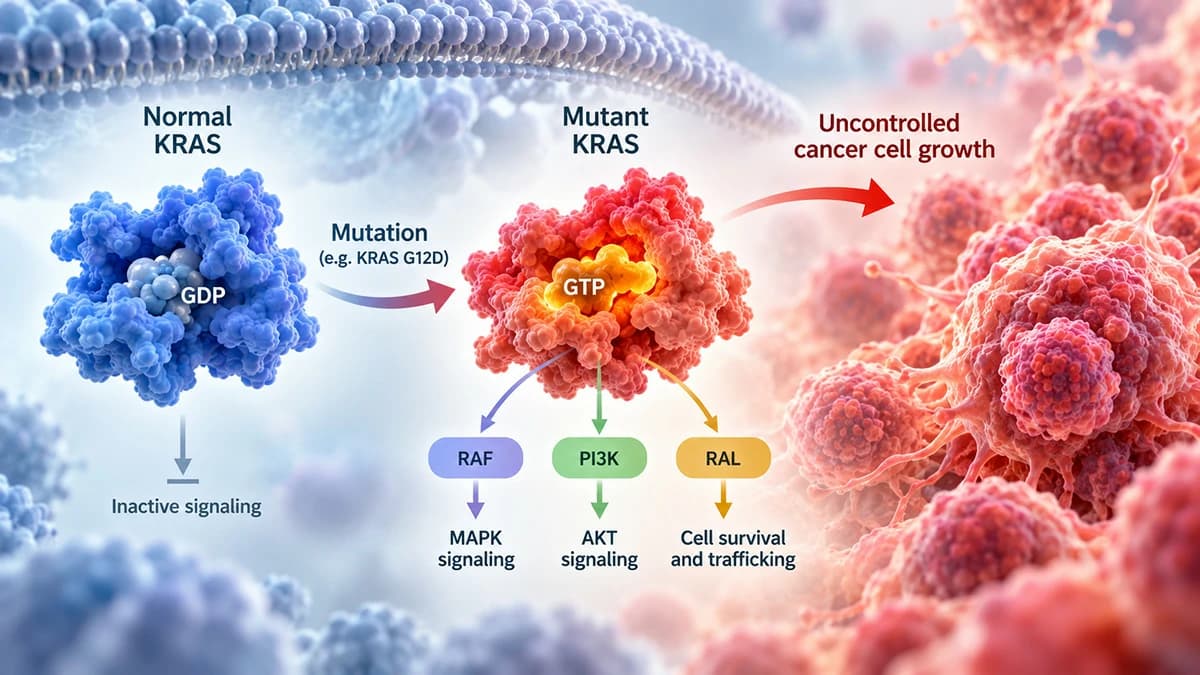
- •Normalerweise wirkt KRAS als molekularer Schalter, der sich nach dem Auslösen eines Wachstumssignals selbst wieder abschaltet. Krebsverursachende Mutationen halten ihn jedoch in der Position „An“ fest.
- •Ein dauerhaft angeschaltetes KRAS-Protein treibt kontinuierlich zwei wichtige Wachstums-Signalwege in der Zelle an und bringt sie dazu, sich ohne die üblichen Einschränkungen zu teilen.
- •Mehr als drei Jahrzehnte lang galt KRAS als nicht behandelbar, weil seine glatte Oberfläche und seine außerordentlich starke Bindung an sein Energiemolekül keinen geeigneten Ansatzpunkt für ein Medikament boten.
- •Die Entdeckung einer verborgenen Tasche neben der G12C-Mutation im Jahr 2013 ebnete den Weg für die ersten Medikamente, die mutiertes KRAS direkt blockieren konnten.
- •Sotorasib und Adagrasib, zwei KRAS-G12C-Inhibitoren, haben in klinischen Studien zu nicht-kleinzelligem Lungenkrebs relevante Tumorantworten gezeigt.
- •Viele Tumoren entwickeln schließlich eine Resistenz gegen KRAS-G12C-Inhibitoren – entweder durch neue Mutationen in KRAS oder indem sie Wachstumssignale an dem blockierten Protein vorbeileiten.
- •Andere Mutationen als G12C, etwa G12D und G12V, sind weiterhin wesentlich schwieriger direkt anzugreifen. Das treibt die Forschung zu umfassenderen Pan-KRAS-Strategien voran.
In fast jeder menschlichen Zelle befindet sich ein Protein namens KRAS. Es verhält sich wie ein winziger Schalter, der als Reaktion auf Signale von außerhalb der Zelle zwischen „An“ und „Aus“ wechselt. Wenn es angeschaltet ist, signalisiert es der Zelle, dass sie gefahrlos wachsen und sich teilen kann. Der Schalter funktioniert, indem er eines von zwei kleinen, energiereichen Molekülen bindet: GTP, wenn er aktiv ist, und GDP, sobald er sich wieder abgeschaltet hat. In einer gesunden Zelle kehrt KRAS innerhalb weniger Augenblicke in seine ausgeschaltete Position zurück – eine eingebaute Bremse, die Wachstumssignale kurz und kontrolliert hält.
KRAS gehört zu einer Familie von Genen, die als Onkogene bezeichnet werden. Das sind Gene, die eine Zelle in Richtung Krebs treiben können, wenn sich ihr normales Verhalten verändert. Problematisch wird es, wenn eine Mutation die Form von KRAS gerade so weit verändert, dass das Protein die Fähigkeit verliert, sich selbst auszuschalten. Normalerweise verbraucht es sein eigenes Energiemolekül, um sich abzuschalten. Mutierte Varianten verbrauchen diese Energie jedoch weiter, ohne den Schalter jemals wieder umzulegen. Das ist ein wenig so, als würde ein Gaspedal am Boden festklemmen. Sobald KRAS dauerhaft „angeschaltet“ ist, aktiviert es zwei wichtige interne Signalketten – den RAF-MEK-ERK- und den PI3K-AKT-Signalweg –, die einer Zelle normalerweise nur dann Wachstum signalisieren, wenn es wirklich nötig ist. Wenn der Schalter klemmt, hören diese Signale nie auf, und die Zelle teilt sich weiter, lange nachdem sie eigentlich eine Pause einlegen sollte.
Ein häufiger Übeltäter bei verschiedenen Krebsarten
KRAS ist eines der am häufigsten mutierten Onkogene bei menschlichen Krebserkrankungen. Besonders häufig findet es sich bei Bauchspeicheldrüsen-, Darm- und Lungenkrebs, bei denen ein erheblicher Anteil der Tumoren irgendeine Form einer KRAS-Mutation trägt. Das Interesse an RAS-Genen reicht bis in die frühen 1980er-Jahre zurück. Damals entdeckten Forscher, dass mutierte virale Versionen dieser Gene normale Zellen in krebsähnliche Zellen umwandeln konnten. Dadurch wurden RAS-Gene zu den allerersten identifizierten menschlichen Onkogenen, und es begann die Suche nach Möglichkeiten, das mutierte Protein direkt zu blockieren – eine Suche, die weitaus länger dauern sollte, als irgendjemand erwartet hatte.
Warum KRAS jahrzehntelang gegen Medikamente resistent war
Obwohl KRAS schon früh als krebstreibender Faktor erkannt wurde, erlangte es den Ruf eines „nicht behandelbaren“ Angriffsziels – eines krankheitsverursachenden Proteins, das die Medizin schlicht nicht erreichen konnte. Mehr als dreißig Jahre lang blieb dieser Ruf bestehen. Dafür waren vor allem zwei Eigenschaften des Proteins verantwortlich. Erstens ist seine Oberfläche glatt und abgerundet, ohne die tiefen Taschen oder Rillen, an denen die meisten Medikamente ansetzen müssen – ähnlich wie der Versuch, eine Murmel ohne Griff festzuhalten. Zweitens bindet KRAS sein Energiemolekül mit außergewöhnlich hoher Stärke, und dieses Molekül ist in Zellen reichlich vorhanden. Jedes Medikament, das um dieselbe Bindungsstelle konkurrieren wollte, hatte daher kaum eine Chance.
Die verborgene Tasche, die das Bild veränderte
Der Durchbruch kam 2013 durch eine von Kevan Shokat geleitete Forschungsgruppe, die eine zuvor unbekannte Tasche an KRAS identifizierte. Sie existierte nur neben einer bestimmten Mutation namens G12C. Dabei wird der Baustein an Position 12 des Proteins durch einen anderen ersetzt, der eine neue chemisch reaktive Stelle schafft. Dieser Austausch öffnet eine nahe gelegene Furche – eine allosterische Tasche –, die abseits des eigentlichen Wirkbereichs des Proteins verborgen liegt und bei der gesunden Form von KRAS überhaupt nicht vorhanden ist. Weil die Tasche nur neben der mutierten Stelle existiert, konnte ein dafür entwickeltes Medikament das krebsverursachende KRAS binden, während das normale Protein in gesunden Zellen unberührt blieb.
Wie aus der Entdeckung ein Medikament wurde
Diese strukturelle Erkenntnis führte schließlich zu echten Medikamenten. Das erste, Sotorasib, ließ in Laboruntersuchungen Tumoren mit der G12C-Mutation schrumpfen. Ein Teil seiner Wirkung schien aus einer unerwarteten Quelle zu stammen: Das Medikament aktivierte offenbar das Immunsystem und lockte neben seiner direkten Wirkung auf KRAS auch krebsbekämpfende Immunzellen in den Tumor. Diese Ergebnisse bestätigten sich auch beim Menschen. Bei Patienten mit nicht-kleinzelligem Lungenkrebs, deren Tumoren die G12C-Mutation trugen, führte Sotorasib bei einem klinisch bedeutsamen Anteil der Teilnehmer zu einem relevanten Schrumpfen der Tumoren – ein ausreichend starker Nachweis, um seine Anwendung als zielgerichtete Therapie zu unterstützen. Dabei richtet sich die Behandlung gegen den spezifischen molekularen Fehler, der das Tumorwachstum antreibt, und nicht allgemein gegen alle sich teilenden Zellen.
Ein zweites Medikament mit einem ähnlichen Wirkmechanismus, Adagrasib, zeigte sowohl in Labormodellen als auch bei Patienten mit G12C-mutierten Krebserkrankungen eine vergleichbare Aktivität. Zusammen bewiesen die beiden Medikamente, dass eine direkte Hemmung von KRAS, die einst als unmöglich galt, in der Klinik tatsächlich funktionieren kann – zumindest bei dieser einen Mutation in diesem einen Krankheitskontext.
Wenn sich Tumoren zur Wehr setzen
Keines der beiden Medikamente beseitigt den Krebs dauerhaft. Im Laufe der Zeit entwickeln viele mit G12C-Inhibitoren behandelte Tumoren eine erworbene Resistenz: Sie finden einen Weg, das Medikament zu umgehen, das sie zuvor kontrolliert hatte. Manche erwerben ganz neue Mutationen in KRAS, die verhindern, dass das Medikament überhaupt noch bindet. Andere lassen KRAS unverändert und aktivieren stattdessen dieselben nachgeschalteten Wachstumssignale über einen anderen Weg wieder – fast so, wie der Verkehr eine Umleitung um eine gesperrte Straße findet. Welchen Weg ein bestimmter Tumor einschlägt und warum, ist noch Gegenstand der Forschung.
Über G12C hinaus: Das unvollendete Kapitel
G12C macht nur einen Teil aller bei Krebs gefundenen KRAS-Mutationen aus. Andere häufige Varianten, darunter G12D und G12V, verändern die Form des Proteins auf andere Weise und erzeugen nicht dieselbe medikamentenfreundliche Tasche. Dadurch ist es deutlich schwieriger, sie direkt anzugreifen. Diese Lücke hat die Forschung zu Pan-KRAS-Inhibitoren vorangetrieben – Medikamenten, die mehrere mutierte Formen gleichzeitig blockieren sollen – sowie zu Kombinationstherapien, bei denen KRAS-blockierende Medikamente mit Behandlungen kombiniert werden, die auf andere Teile desselben wachstumssignalisierenden Netzwerks zielen. Keine dieser Strategien hat bislang das Niveau klinischer Nachweise erreicht, das bei den G12C-Inhibitoren zu beobachten ist.
Die Geschichte von KRAS handelt im Grunde von einem Angriffsziel, das dauerhaft unerreichbar schien, bis seine Struktur eine unerwartete Schwachstelle offenbarte. Was bisher in der Klinik nachgewiesen wurde, ist begrenzt: eine Mutation, mit den stärksten Nachweisen bei einer Krebsart. Ob andere KRAS-Mutationen oder andere Gene, die einst als nicht behandelbar abgeschrieben wurden, auf dieselbe Art struktureller Überraschung reagieren werden, bleibt eine offene Frage.
Häufige Fragen
Quellen
- Ian A. Prior, Paul D. Lewis, Carla Mattos (2012). A Comprehensive Survey of Ras Mutations in Cancer
- Dhirendra K. Simanshu, Dwight V. Nissley, Frank McCormick (2017). RAS Proteins and Their Regulators in Human Disease
- C J Der, T G Krontiris, G M Cooper (1982). Transforming genes of human bladder and lung carcinoma cell lines are homologous to the ras genes of Harvey and Kirsten sarcoma viruses.
- Adrienne D. Cox, Stephen W. Fesik, Alec C. Kimmelman, Ji Luo, Channing J. Der (2014). Drugging the undruggable RAS: Mission Possible?
- Jonathan M. Ostrem, Ulf Peters, Martin L. Sos, James A. Wells, Kevan M. Shokat (2013). K-Ras(G12C) inhibitors allosterically control GTP affinity and effector interactions
- (2019). The clinical KRAS(G12C) inhibitor AMG 510 drives anti-tumour immunity.
- Ferdinandos Skoulidis, Bob T. Li, Grace K. Dy, Timothy J. Price, Gerald S. Falchook, Jürgen Wolf, Antoine Italiano, Martin Schuler, Hossein Borghaei, Fabrice Barlesi, Terufumi Kato, Alessandra Curioni-Fontecedro, Adrian Sacher, Alexander Spira, Suresh S. Ramalingam, Toshiaki Takahashi, Benjamin Besse, Abraham Anderson, Agnes Ang, Qui Tran, Omar Mather, Haby Henary, Gataree Ngarmchamnanrith, Gregory Friberg, Vamsidhar Velcheti, Ramaswamy Govindan (2021). Sotorasib for Lung Cancers with KRAS p.G12C Mutation
- Jill Hallin, Lars D. Engstrom, Lauren Hargis, Andrew Calinisan, Ruth Aranda, David M. Briere, Niranjan Sudhakar, Vickie Bowcut, Brian R. Baer, Joshua A. Ballard, Michael R. Burkard, Jay B. Fell, John P. Fischer, Guy P. Vigers, Yaohua Xue, Sole Gatto, Julio Fernandez-Banet, Adam Pavlicek, Karen Velastagui, Richard C. Chao, Jeremy Barton, Mariaelena Pierobon, Elisa Baldelli, Emanuel F. Patricoin, Douglas P. Cassidy, Matthew A. Marx, Igor I. Rybkin, Melissa L. Johnson, Sai-Hong Ignatius Ou, Piro Lito, Kyriakos P. Papadopoulos, Pasi A. Jänne, Peter Olson, James G. Christensen (2020). The KRASG12C Inhibitor MRTX849 Provides Insight toward Therapeutic Susceptibility of KRAS-Mutant Cancers in Mouse Models and Patients
- Pasi A. Jänne, Gregory J. Riely, Shirish M. Gadgeel, Rebecca S. Heist, Sai-Hong I. Ou, Jose M. Pacheco, Melissa L. Johnson, Joshua K. Sabari, Konstantinos Leventakos, Edwin Yau, Lyudmila Bazhenova, Marcelo V. Negrao, Nathan A. Pennell, Jun Zhang, Kenna Anderes, Hirak Der-Torossian, Thian Kheoh, Karen Velastegui, Xiaohong Yan, James G. Christensen, Richard C. Chao, Alexander I. Spira (2022). Adagrasib in Non–Small-Cell Lung Cancer Harboring a KRAS G12C Mutation
- Mark M. Awad, Shengwu Liu, Igor I. Rybkin, Kathryn C. Arbour, Julien Dilly, Viola W. Zhu, Melissa L. Johnson, Rebecca S. Heist, Tejas Patil, Gregory J. Riely, Joseph O. Jacobson, Xiaoping Yang, Nicole S. Persky, David E. Root, Kristen E. Lowder, Hanrong Feng, Shannon S. Zhang, Kevin M. Haigis, Yin P. Hung, Lynette M. Sholl, Brian M. Wolpin, Julie Wiese, Jason Christiansen, Jessica Lee, Alexa B. Schrock, Lee P. Lim, Kavita Garg, Mark Li, Lars D. Engstrom, Laura Waters, J. David Lawson, Peter Olson, Piro Lito, Sai-Hong I. Ou, James G. Christensen, Pasi A. Jänne, Andrew J. Aguirre (2021). Acquired Resistance to KRAS G12C Inhibition in Cancer
- Neil Vasan, Julie L. Boyer, Roy S. Herbst (2014). A RAS Renaissance: Emerging Targeted Therapies for KRAS-Mutated Non–Small Cell Lung Cancer
Teamprüfung: Dieser Artikel wurde geprüft von Canceria Research Team