Was macht das multiple Myelom anders als andere Blutkrebsarten?
Warum ein Krebs reifer Plasmazellen hinsichtlich Biologie, Diagnose und Behandlung einen eigenen Weg verfolgt – anders als Leukämie und Lymphom
Wichtigste Erkenntnisse
- •Das multiple Myelom entsteht aus reifen Plasmazellen, anders als Leukämie, die in unreifen Blutzellen beginnt, oder Lymphom, das in Lymphozyten beginnt, die Tumoren bilden.
- •Die Weltgesundheitsorganisation ordnet das Myelom zusammen mit Lymphomen als lymphatische Neoplasie ein. Dies spiegelt die gemeinsame Zelllinie wider, obwohl sich die Erkrankungen klinisch sehr unterschiedlich verhalten.
- •Nahezu jedem Fall eines multiplen Myeloms geht MGUS voraus – eine häufige und meist harmlose Erkrankung, die im Laufe der Zeit überwacht und nicht sofort behandelt wird.
- •Das Myelom ist durch wiederkehrende chromosomale Translokationen und komplexe Karyotypen gekennzeichnet, die bei den meisten Leukämien keine typischen Merkmale sind.
- •Das Myelom stört in einzigartiger Weise das normale Gleichgewicht zwischen knochenaufbauenden und knochenabbauenden Zellen und führt dadurch zu osteolytischen Knochenläsionen, die bei anderen Blutkrebserkrankungen selten vorkommen.
- •Die Diagnose stützt sich auf die CRAB-Kriterien und den Nachweis eines abnormen M-Proteins. Dies unterscheidet sich erheblich von der Diagnose von Leukämie und Lymphom.
- •Die Behandlung des Myeloms konzentriert sich auf Proteasom-Inhibitoren, immunmodulatorische Medikamente und neuere BCMA-gerichtete Therapien, die sich von den üblichen Behandlungsschemata bei Leukämie und Lymphom unterscheiden.
- •Die Häufigkeit des multiplen Myeloms ist in der schwarzen Bevölkerung etwa doppelt so hoch wie in der weißen Bevölkerung – ein Unterschied, der größer ist als bei den meisten anderen Blutkrebserkrankungen.
„Blutkrebs“ ist eigentlich ein Sammelbegriff für Erkrankungen mit unterschiedlichen Ursprüngen. Das multiple Myelom ist eine dieser Erkrankungen, unterscheidet sich jedoch in einer Weise von Leukämie und Lymphom, die tief in die grundlegende Biologie reicht. Das Verständnis dieses Unterschieds erklärt, warum das Myelom Knochenschmerzen und Knochenbrüche verursacht, warum es anders diagnostiziert wird und warum es mit einer eigenen Gruppe von Medikamenten behandelt wird.
Eine andere Ursprungszelle
Jede größere Blutkrebserkrankung geht auf eine andere Art von fehlgeleiteter Blutzelle zurück. Leukämien beginnen typischerweise in jungen, sich entwickelnden Blutzellen im Knochenmark – Zellen, die ihre Reifung noch nicht abgeschlossen haben und häufig in großer Zahl in den Blutkreislauf gelangen. Ein Lymphom beginnt in Lymphozyten, Immunzellen, die normalerweise durch Lymphknoten und anderes lymphatisches Gewebe wandern, wo sie solide Tumormassen bilden können.
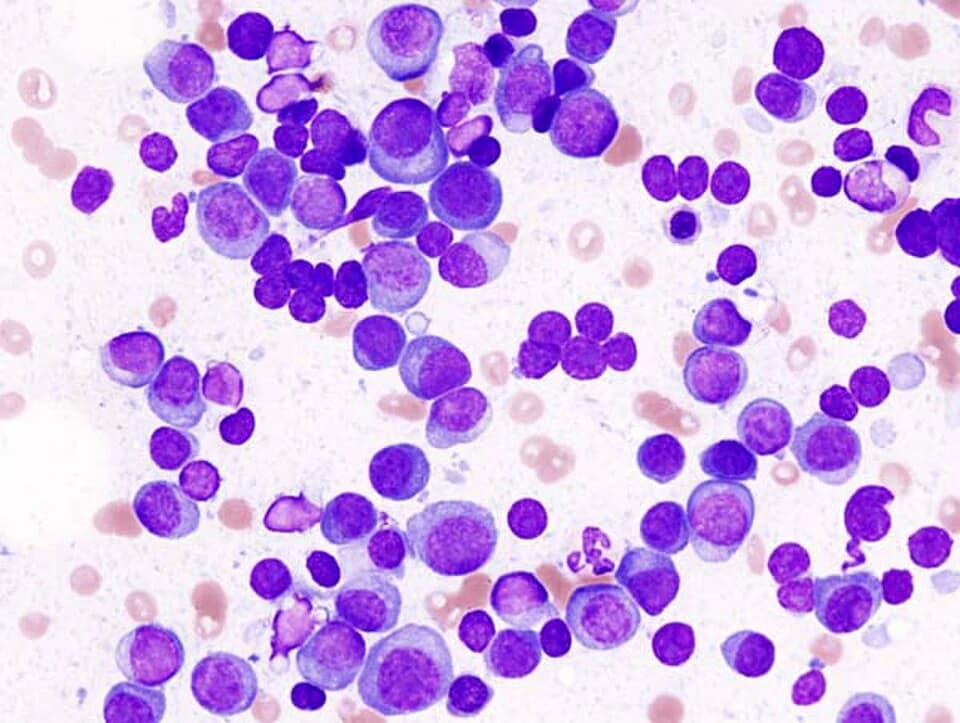
Das multiple Myelom beginnt an einer ganz anderen Stelle: in Plasmazellen. Eine Plasmazelle ist eine reife weiße Blutzelle, deren normale Aufgabe darin besteht, Antikörper zu produzieren – Proteine, die das Immunsystem zur Erkennung und Bekämpfung von Infektionen einsetzt. Beim Myelom wird eine einzelne Plasmazelle bösartig und vermehrt sich. Sie überschwemmt das Knochenmark mit Kopien ihrer selbst und produziert ein einzelnes, abnormes Antikörperfragment, das als M-Protein bezeichnet wird und durch Blut- oder Urintests nachweisbar ist. Anders als Leukämiezellen gelangen Myelomzellen nur selten in großer Zahl in den allgemeinen Blutkreislauf. Anders als bei einem Lymphom bilden sie nur selten eine solide Tumormasse, wie sie in einem Lymphknoten vorkommt. Sie verbleiben im Knochenmark – und das ist für das Verhalten der Erkrankung von enormer Bedeutung.
Wo das Myelom in die offizielle Klassifikation passt
Blutkrebserkrankungen werden von der Weltgesundheitsorganisation (WHO) formell in breite Kategorien eingeteilt, je nachdem, aus welcher Zelllinie und in welchem Entwicklungsstadium eine Krebserkrankung entsteht. Ein großer Zweig umfasst myeloische Neoplasien, darunter die meisten Leukämien. Sie entstehen aus blutbildenden Zellen, aus denen normalerweise rote Blutkörperchen, Blutplättchen oder bestimmte weiße Blutkörperchen hervorgehen würden. Ein anderer Zweig umfasst lymphatische Neoplasien, zu denen Lymphome und – vielleicht überraschend – auch das multiple Myelom gehören, das dort als Plasmazellneoplasie eingeordnet wird.
Diese Einordnung bezieht sich auf die Zelllinie, nicht auf das Erscheinungsbild. Plasmazellen sind die ausgereifte Endstufe der Entwicklung von B-Lymphozyten – derselben großen Familie von Immunzellen, aus der viele Lymphome hervorgehen. In diesem Sinne sind Myelom und Lymphom molekulare Verwandte, auch wenn die beiden Erkrankungen bei Patientinnen und Patienten sehr unterschiedlich aussehen und sich sehr unterschiedlich verhalten.
Eine lange, unauffällige Vorläuferphase
Nur wenige Krebserkrankungen kündigen ihre Vorläuferphase so deutlich an wie das multiple Myelom. Fast jedem Fall geht häufig über Jahre oder Jahrzehnte eine Erkrankung voraus, die als monoklonale Gammopathie unklarer Signifikanz oder MGUS (monoclonal gammopathy of undetermined significance) bezeichnet wird. Bei MGUS sind bereits abnorme Plasmazellen vorhanden, die auch schon ein nachweisbares M-Protein produzieren. Die betroffene Person hat jedoch keine Symptome und keine Organschäden. Eine wegweisende Langzeitstudie unter der Leitung von Robert Kyle und seinen Kolleginnen und Kollegen verfolgte Menschen mit MGUS über Jahrzehnte. Sie zeigte, dass MGUS jedes Jahr mit einer niedrigen, relativ gleichbleibenden Rate in ein Myelom oder eine verwandte Krebserkrankung übergeht – und nicht plötzlich bei allen Betroffenen.
Diese langsame, vorhersehbare jährliche Rate ist bei Vorläufererkrankungen von Blutkrebs ungewöhnlich. Sie ist auch der Grund, warum Ärztinnen und Ärzte MGUS überwachen, anstatt sie zu behandeln. MGUS bedeutet nicht, dass eine Person Krebs hat; es bedeutet, dass ein kleines, fortbestehendes Risiko für eine spätere Entwicklung besteht. Deshalb sind regelmäßige Blutkontrollen und keine sofortige Behandlung die Standardvorgehensweise.
Eine eigene genetische Signatur
Auf molekularer Ebene weisen Myelomzellen häufig ein charakteristisches Muster von Schäden auf. Bei vielen Fällen tauscht ein beschädigtes Stück eines Chromosoms seinen Platz mit der DNA-Region, die normalerweise die Bildung von Antikörpern in antikörperproduzierenden Zellen steuert. Diese Veränderungen sowie eine im Allgemeinen chaotischere Chromosomenzahl, als sie bei den meisten Leukämien typisch ist, treten offenbar früh auf und beeinflussen die Entwicklung der Erkrankung, wie molekulare Studien zur Genetik des Myeloms zeigen. Diese genomische Komplexität ist ein Grund dafür, dass das Myelom heute weniger als eine einzelne Erkrankung verstanden wird, sondern vielmehr als eine Gruppe molekular unterschiedlicher Subtypen, die zufällig denselben Zellursprung und ein ähnliches klinisches Erscheinungsbild haben.
Warum das Skelett zum Ziel wird
Nur wenige Merkmale unterscheiden das Myelom so deutlich von anderen Blutkrebserkrankungen wie seine Auswirkungen auf die Knochen. Gesunder Knochen wird ständig und unauffällig erneuert: Ein Zelltyp löst alten Knochen auf, während ein anderer ihn wieder aufbaut. Dieses Gleichgewicht wird normalerweise sorgfältig reguliert. Myelomzellen stören dieses Gleichgewicht direkt: Sie treiben den knochenabbauenden Prozess an und unterdrücken gleichzeitig den knochenaufbauenden Prozess. Dadurch entstehen sogenannte osteolytische Läsionen – Bereiche, in denen Knochen schneller zerstört als ersetzt wird.
Das Ergebnis ist eine Erkrankung, die häufig Knochenschmerzen, eine Ausdünnung der Knochen und Knochenbrüche verursacht – etwas, das bei Leukämie oder Lymphom nur selten ein bestimmendes Merkmal ist. Dies spiegelt sich unmittelbar in der Diagnose des Myeloms wider: Ärztinnen und Ärzte suchen nach einer Gruppe von Merkmalen, die unter dem Kürzel CRAB zusammengefasst werden. CRAB steht für einen erhöhten Kalziumspiegel, eine eingeschränkte Nierenfunktion, Anämie und Knochenläsionen – zusätzlich zum Nachweis des M-Proteins und anderer Marker. Bei Leukämien beruht die Diagnose dagegen vor allem auf der Bestimmung der Zahl abnormer Zellen im Blut oder Knochenmark. Bei Lymphomen stützt sie sich typischerweise auf die Biopsie eines vergrößerten Lymphknotens oder einer anderen Gewebemasse. Drei verschiedene Erkrankungen, drei tatsächlich unterschiedliche diagnostische Vorgehensweisen. Das Erkennen dieser Muster ist nicht dasselbe wie die Diagnosestellung; dafür sind weiterhin Labortests und eine klinische Beurteilung durch eine qualifizierte Ärztin oder einen qualifizierten Arzt erforderlich.
Eine Erkrankung, die von ihrer Umgebung abhängt
Myelomzellen sind in ungewöhnlichem Maß von der Mikroumgebung des Knochenmarks abhängig – dem unterstützenden Geflecht aus Zellen und Gewebe, das normalerweise die sich entwickelnden Blutzellen umgibt. Man kann sich das weniger wie einen Tumor vorstellen, der selbstständig wächst, sondern eher wie einen Mieter, der außerhalb einer ganz bestimmten Wohnung nicht überleben kann: Myelomzellen sind auf Signale ihrer Nachbarzellen im Knochenmark angewiesen, um am Leben zu bleiben, zu wachsen und Schäden zu widerstehen. Diese Abhängigkeit hilft auch, die oben beschriebene Zerstörung von Knochen zu erklären, da einige der Signale aus dem Knochenmark, die Myelomzellen für ihr Überleben nutzen, zugleich das Gleichgewicht des Knochenumbaus verschieben.
Andere Biologie, andere Medikamentenklassen
Da die Schwachstellen des Myeloms so unterschiedlich sind, hat sich seine Behandlung um Medikamentenklassen entwickelt, die bei der Behandlung von Leukämien oder Lymphomen nur selten eine zentrale Rolle spielen. Proteasom-Inhibitoren blockieren eine Struktur innerhalb der Zelle, die für den Abbau und das Recycling von Proteinen zuständig ist – einen Prozess, auf den Myelomzellen besonders stark angewiesen sind, da sie große Mengen an Antikörperprotein produzieren. Immunmodulatorische Medikamente und Antikörper, die auf einen bestimmten Marker auf Plasmazellen abzielen, ergänzen inzwischen einen standardmäßigen kombinierten Behandlungsansatz.
In jüngerer Zeit sind Therapien gegen ein Protein namens BCMA, das vor allem auf Plasmazellen einschließlich Myelomzellen vorkommt, in die klinische Anwendung für Menschen gelangt, deren Erkrankung nach anderen Behandlungen zurückgekehrt ist. Ein solcher Ansatz – eine Form der gentechnisch veränderten Immunzelltherapie – zeigte in einer klinischen Studie mit Patientinnen und Patienten mit rezidivierter und refraktärer Erkrankung relevante Ansprechraten. Er ist jedoch für bestimmte Situationen vorgesehen und wird nicht als allgemeine oder garantierte Lösung angeboten. Diese Medikamentenklassen überschneiden sich nur wenig mit den üblichen Behandlungsschemata für Leukämien oder Lymphome – eine unmittelbare Folge davon, dass die Erkrankung von einer so unterschiedlichen Ursprungszelle ausgeht.
Wer ein Myelom bekommt – und wie sich auch das unterscheidet
Das multiple Myelom weist außerdem ein charakteristisches Verteilungsmuster in der Bevölkerung auf. Eine von Adam Waxman und seinen Kolleginnen und Kollegen geleitete Untersuchung ergab, dass das Myelom in den Vereinigten Staaten bei Schwarzen etwa doppelt so häufig auftritt wie bei Weißen – ein Unterschied, der deutlich größer ist als bei den meisten anderen Blutkrebserkrankungen. Die Gründe für diesen Unterschied sind noch nicht vollständig geklärt. Die Beobachtung beschreibt ein Muster in großen Bevölkerungsgruppen und ist keine Vorhersage für eine einzelne Person.
Eine Erkrankung mit eigenen Regeln
Das multiple Myelom teilt mit Leukämie und Lymphom die Bezeichnung „Blutkrebs“, doch ansonsten passt nur wenig nahtlos zusammen. Es beginnt in einer anderen, reiferen Zelle. Aufgrund der gemeinsamen Zelllinie wird es technisch zusammen mit Lymphomen eingeordnet, verhält sich klinisch jedoch völlig anders. Über Jahre kündigt es sich durch MGUS still an, bevor etwas entsteht, das einer aktiven Krebserkrankung ähnelt. Seine Genetik, seine Auswirkungen auf die Knochen, seine Behandlung und sogar die Frage, wen es am häufigsten betrifft, gehen alle auf eine zentrale Tatsache zurück: Das Myelom ist grundsätzlich eine Erkrankung der Plasmazelle – und fast alles, was es besonders macht, folgt aus diesem Ausgangspunkt.
Häufige Fragen
Quellen
- Robert A. Kyle, Terry M. Therneau, S. Vincent Rajkumar, Janice R. Offord, Dirk R. Larson, Matthew F. Plevak, L. Joseph Melton (2002). A Long-Term Study of Prognosis in Monoclonal Gammopathy of Undetermined Significance
- P. Leif Bergsagel, W. Michael Kuehl (2005). Molecular Pathogenesis and a Consequent Classification of Multiple Myeloma
- Gareth J. Morgan, Brian A. Walker, Faith E. Davies (2012). The genetic architecture of multiple myeloma
- G. David Roodman (2009). Pathogenesis of myeloma bone disease
- Nikhil C. Munshi, Larry D. Anderson, Nina Shah, Deepu Madduri, Jesús Berdeja, Sagar Lonial, Noopur Raje, Yi Lin, David Siegel, Albert Oriol, Philippe Moreau, Ibrahim Yakoub-Agha, Michel Delforge, Michele Cavo, Hermann Einsele, Hartmut Goldschmidt, Katja Weisel, Alessandro Rambaldi, Donna Reece, Fabio Petrocca, Monica Massaro, Jamie N. Connarn, Shari Kaiser, Payal Patel, Liping Huang, Timothy B. Campbell, Kristen Hege, Jesús San-Miguel (2021). Idecabtagene Vicleucel in Relapsed and Refractory Multiple Myeloma
- Adam J. Waxman, Pamela J. Mink, Susan S. Devesa, William F. Anderson, Brendan M. Weiss, Sigurdur Y. Kristinsson, Katherine A. McGlynn, Ola Landgren (2010). Racial disparities in incidence and outcome in multiple myeloma: a population-based study
- Steven H. Swerdlow, Elias Campo, Stefano A. Pileri, Nancy Lee Harris, Harald Stein, Reiner Siebert, Ranjana Advani, Michele Ghielmini, Gilles A. Salles, Andrew D. Zelenetz, Elaine S. Jaffe (2016). The 2016 revision of the World Health Organization classification of lymphoid neoplasms
Teamprüfung: Dieser Artikel wurde geprüft von Canceria Research Team