Wenn Krebs von einem einzigen Gen abhängt: Die Wissenschaft der Onkogenabhängigkeit und der Arzneimittelresistenz
Wie ein einziges mutiertes Gen Tumoren stark schrumpfen lassen kann – und warum Krebszellen oft einen Weg finden, die zu ihrer Blockade entwickelten Medikamente zu umgehen
Wichtigste Erkenntnisse
- •Onkogenabhängigkeit beschreibt Krebszellen, die so stark von einem dominanten mutierten Gen abhängig sind, dass seine Blockade trotz vieler anderer genetischer Veränderungen im Tumor einen schnellen Zelltod auslösen kann.
- •In Tierversuchen führte das Ausschalten des Onkogens MYC zu einer Rückbildung der Tumoren. Dies lieferte direkte experimentelle Belege dafür, dass ein einziges Gen das Überleben eines Tumors steuern kann.
- •Die Wirkung von Imatinib bei BCR-ABL-getriebener chronischer myeloischer Leukämie sowie von gegen EGFR, ALK, BRAF und HER2 gerichteten Medikamenten bei anderen Krebsarten sind Beispiele aus der Praxis dafür, dass sich Onkogenabhängigkeit erfolgreich ausnutzen lässt.
- •Ein als onkogener Schock bezeichnetes Modell geht davon aus, dass zielgerichtete Medikamente das Überlebenssignal einer Krebszelle schneller unterbrechen, als sich ihre Wachstumsmechanismen anpassen können. Dies könnte ungewöhnlich schnelle Behandlungsreaktionen erklären.
- •Resistenzen entstehen häufig durch Gatekeeper-Mutationen, etwa sekundäre Veränderungen in BCR-ABL oder EGFR, die die Bindung des Medikaments an sein Ziel physisch verhindern.
- •Krebszellen können ein blockiertes Ziel auch vollständig umgehen, beispielsweise durch Mechanismen wie eine MET-Genamplifikation oder die Reaktivierung des MAPK-Signalwegs, wodurch Wachstumssignale am Medikament vorbeigeleitet werden.
- •Tumoren sind genetisch vielfältig, und resistente Zellpopulationen können bereits vor Beginn der Behandlung vorhanden sein. Sobald empfindliche Zellen beseitigt wurden, können sie sich ausbreiten.
- •Resistenzen treten bei mehreren Krebsarten und zielgerichteten Medikamenten häufig auf. Zeitpunkt und Mechanismus unterscheiden sich jedoch je nach Krebsart, Mutation und individueller Biologie der Patientin oder des Patienten.
Ein Tumor kann Hunderte genetische Veränderungen tragen. Bei manchen Krebsarten scheint jedoch ein einziges mutiertes Gen weit wichtiger zu sein als alle anderen zusammen. Wird dieses eine Gen ausgeschaltet, verlangsamt sich die Krebszelle nicht nur. Sie kann absterben.
Eine einzige Schwachstelle des Tumors
Diese Abhängigkeit hat einen Namen: Onkogenabhängigkeit. Damit wird eine Krebszelle beschrieben, die so stark von einem dominanten Wachstumssignal abhängig geworden ist, dass dessen Verlust katastrophale Folgen hat, obwohl die Zelle weiterhin viele andere Veränderungen trägt. Man kann sich das wie ein Gebäude mit einem Dutzend struktureller Mängel vorstellen, das dennoch stehen bleibt, solange ein bestimmender Träger hält. Entfernt man diesen Träger, spielt alles andere keine Rolle mehr. Das Konzept wurde Anfang der 2000er-Jahre erstmals klar formuliert: Ein einzelnes Onkogen wurde dabei als die eigene verwundbare Stelle des Krebses verstanden – und nicht bloß als ein weiteres Merkmal eines chaotischen Genoms.
Beweise aus einer Maus und einer Pille
Die stärksten frühen Belege stammten aus Tierversuchen. Forschende erzeugten Mäuse, deren Tumoren von einer überaktiven Version eines Gens namens MYC abhängig waren – einem übergeordneten Schalter, der Zellen normalerweise mitteilt, wann sie wachsen und sich teilen sollen. Als MYC experimentell ausgeschaltet wurde, hörten die Tumoren nicht nur auf zu wachsen. Sie bildeten sich zurück und verschwanden in manchen Fällen vollständig. Dies zeigte eindrucksvoll, dass ein einziges Gen – wenn es das richtige ist – über das Schicksal eines Tumors bestimmen kann.
Der Beleg beim Menschen folgte bald darauf bei einer Erkrankung namens chronische myeloische Leukämie. Nahezu jeder Fall dieser Leukämie wird durch ein einzelnes abnormes Fusionsprotein namens BCR-ABL verursacht. Es entsteht, wenn zwei Chromosomen Stücke austauschen und dabei zwei Gene miteinander verschmelzen. Ein Medikament namens Imatinib wurde speziell entwickelt, um BCR-ABL zu blockieren. In klinischen Studien führte es zu Remissionsraten, die für eine zielgerichtete Tablettenbehandlung zu dieser Zeit beispiellos waren. Bis heute ist dies eines der klarsten Beispiele aus der Praxis dafür, dass Onkogenabhängigkeit genau so funktioniert, wie es das Konzept vorhersagt.
Wenn die richtige Mutation das richtige Medikament vorhersagt
Dasselbe Muster zeigte sich später bei weiteren Krebsarten, die jeweils mit ihrer eigenen Treibermutation verbunden waren: einer genetischen Veränderung, die das Wachstum aktiv vorantreibt, statt lediglich mitgeführt zu werden. Beim nicht-kleinzelligen Lungenkrebs sprachen Tumoren mit aktivierenden Mutationen in einem Gen namens EGFR eindrucksvoll auf EGFR-blockierende Medikamente wie Gefitinib an, während Tumoren ohne diese Mutation größtenteils nicht darauf reagierten. Eine verwandte Untergruppe von Lungenkrebs, die durch ein umgeordnetes Gen namens ALK definiert ist, sprach stark auf gegen ALK gerichtete Medikamente wie Crizotinib an. Beim Melanom zeigten Tumoren mit einer bestimmten Mutation im BRAF-Gen, bekannt als V600E, unter BRAF-Hemmern wie Vemurafenib einen messbaren Überlebensvorteil. Und bei Brustkrebs sprachen Tumoren mit zusätzlichen Kopien des HER2-Gens auf den gegen HER2 gerichteten Antikörper Trastuzumab an. Vier verschiedene Krebsarten, vier verschiedene Gene – aber dieselbe zugrunde liegende Logik: Finde das eine Gen, ohne das der Tumor nicht leben kann, und blockiere es.
Warum die Reaktion so plötzlich eintreten kann
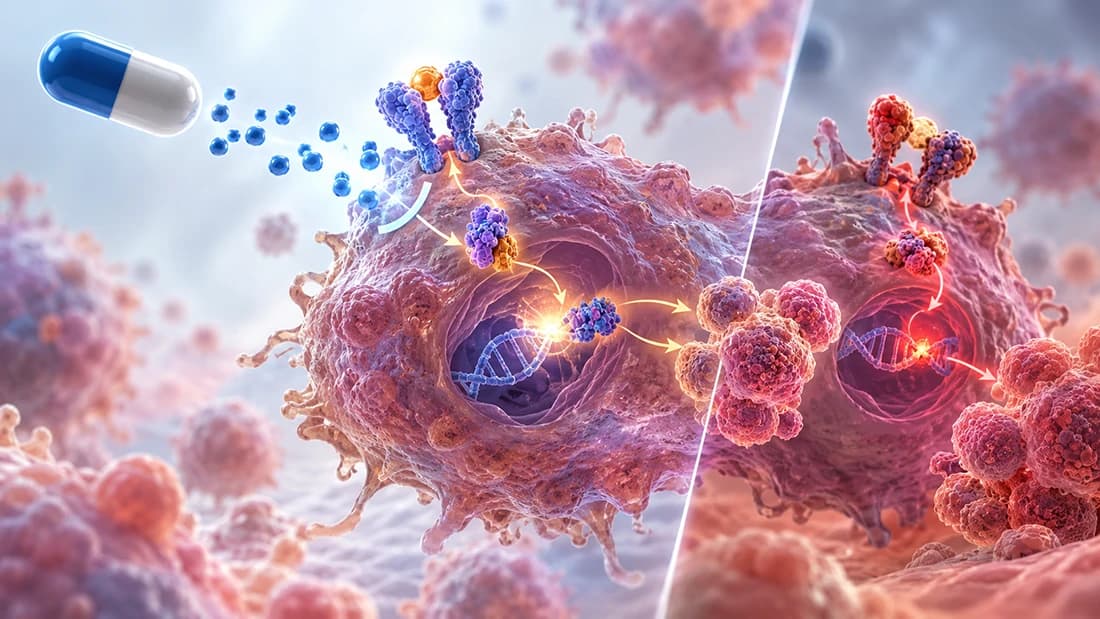
Was diese Reaktionen in der klinischen Praxis oft so auffällig macht, ist ihre Geschwindigkeit. Tumoren können bereits innerhalb weniger Tage nach Beginn einer zielgerichteten Behandlung zu schrumpfen beginnen – deutlich schneller als das langsame allmähliche Absterben von Zellen, das für ältere Chemotherapien typisch ist. Eine mögliche Erklärung wird als onkogener Schock bezeichnet. Die Idee dahinter ist, dass Krebszellen gleichzeitig von ihrem Treiberonkogen für zwei unterschiedliche Dinge abhängig sind: ein kontinuierliches Überlebenssignal und ein Wachstumssignal. Wenn das Medikament angreift, bricht das Überlebenssignal nahezu sofort zusammen, während die Mechanismen, die die Zelle ansonsten am Leben halten würden, noch keine Zeit zur Anpassung hatten. Dieses Ungleichgewicht bringt die Zelle in die programmierte Selbstzerstörung, einen als Apoptose bezeichneten Prozess. Diese zeitliche Lücke – und nicht ein allmähliches Aushungern des Tumors – könnte erklären, warum manche Reaktionen weniger wie ein langsamer Rückgang und eher wie das Umlegen eines Schalters aussehen.
Wie die Resistenz zurückkehrt
Der dramatische Teil der Geschichte endet nur selten so, wie Patientinnen, Patienten und Ärztinnen und Ärzte hoffen. Bei der chronischen myeloischen Leukämie geht die Resistenz gegen Imatinib häufig auf neue Punktmutationen innerhalb des BCR-ABL-Proteins selbst zurück. Diese Veränderungen formen die Stelle, an der das Medikament binden muss, geringfügig um. Kann das Medikament nicht mehr richtig anhaften, kann es das Signal nicht mehr blockieren. Ein eng verwandtes Muster zeigt sich bei EGFR-mutiertem Lungenkrebs. Dort beinhaltet die Resistenz häufig eine zweite Mutation an der sogenannten Gatekeeper-Position – einer bestimmten Stelle im Protein, die normalerweise den Zugang zu seinem aktiven Zentrum kontrolliert. Eine Gatekeeper-Mutation verändert die Form der Tür gewissermaßen so, dass das Medikament nicht mehr hineinpasst, obwohl die ursprüngliche Treibermutation und die Abhängigkeit des Krebses von ihr häufig weiterhin bestehen.
Umleitung an der Blockade vorbei
Nicht jede Resistenz entsteht dadurch, dass sich das Schloss verändert. Manchmal findet die Krebszelle stattdessen einen Umweg. Dies wird als Bypass-Signaling bezeichnet: ein anderer Weg zum gleichen Ziel, obwohl das ursprüngliche Ziel weiterhin vollständig blockiert ist. Bei manchen EGFR-mutierten Lungenkrebsarten entwickelt sich eine Resistenz, wenn die Zellen ein separates Gen namens MET vervielfältigen. Dadurch wird ein paralleler Signalweg aktiviert, der denselben wachstumsfördernden Effekt erzielt, den das EGFR-Medikament eigentlich ausschalten sollte. Etwas Vergleichbares geschieht beim BRAF-mutierten Melanom. Dort können resistente Zellen denselben nachgeschalteten Wachstumsweg durch andere Mutationen wieder aktivieren oder eine andere Kinase verstärkt bilden, die die Aufgabe des blockierten Proteins übernimmt. In beiden Fällen wirkt das Medikament weiterhin genau so, wie es entwickelt wurde. Die Zelle ist einfach nicht mehr auf diese bestimmte Tür angewiesen, um am Leben zu bleiben.
Der Tumor war nie nur eine einzige Einheit
Beiden Resistenzmustern liegt eine tiefere und ältere Beobachtung zugrunde: Tumoren sind keine einheitlichen Populationen identischer Zellen. Das Konzept der klonalen Evolution, das vor Jahrzehnten erstmals vorgeschlagen und seither erheblich weiterentwickelt wurde, besagt, dass ein Tumor eher einer gemischten Population gleicht, die sich ständig verändert und in Konkurrenz zueinander steht, wobei sich besser angepasste Zellen allmählich durchsetzen. Auf die Resistenz übertragen bedeutet dies, dass eine kleine Zahl von Zellen mit einer Resistenzmutation oder einem bereits aktivierten Bypass-Signalweg schon vor Beginn der Behandlung in einem Tumor vorhanden sein kann. Das Medikament muss diese Zellen nicht erst erzeugen. Es muss lediglich ihre empfindlichen Nachbarzellen beseitigen und damit der resistenten Minderheit die Möglichkeit geben, sich auszubreiten. Genetisch vielfältige Tumoren scheinen mehr Ausgangsmaterial für eine solche Selektion bereitzustellen. Das könnte erklären, warum sich der zeitliche Verlauf der Resistenz zwischen Patientinnen und Patienten sowie zwischen Krebsarten so stark unterscheidet.
Nichts davon bedeutet, dass eine Resistenz bei jeder einzelnen Person zwangsläufig eintritt. Geschwindigkeit und Muster der Resistenz unterscheiden sich je nach Krebsart, spezifischer Mutation und bisheriger Behandlung. Die Forschung zeigt jedoch durchgehend, dass Onkogenabhängigkeit und Resistenz zwei Seiten derselben biologischen Medaille sind. Gerade die starke Spezialisierung, durch die ein Tumor mit einem einzigen Medikament so gut angreifbar wird, ermöglicht es auch einer kleinen Zahl bereits vorhandener oder neu erworbener Veränderungen, sein Überleben wiederherzustellen. Genau zu verstehen, wie dies geschieht – Gen für Gen und Krebsart für Krebsart –, bleibt eines der aktivsten Forschungsgebiete an der Schnittstelle zwischen Laborforschung und den Entscheidungen, die heute in onkologischen Kliniken getroffen werden.
Häufige Fragen
Quellen
- I. Bernard Weinstein (2002). Addiction to Oncogenes--the Achilles Heal of Cancer
- Dean W. Felsher, J.Michael Bishop (1999). Reversible Tumorigenesis by MYC in Hematopoietic Lineages
- Brian J. Druker, Moshe Talpaz, Debra J. Resta, Bin Peng, Elisabeth Buchdunger, John M. Ford, Nicholas B. Lydon, Hagop Kantarjian, Renaud Capdeville, Sayuri Ohno-Jones, Charles L. Sawyers (2001). Efficacy and Safety of a Specific Inhibitor of the BCR-ABL Tyrosine Kinase in Chronic Myeloid Leukemia
- Thomas J. Lynch, Daphne W. Bell, Raffaella Sordella, Sarada Gurubhagavatula, Ross A. Okimoto, Brian W. Brannigan, Patricia L. Harris, Sara M. Haserlat, Jeffrey G. Supko, Frank G. Haluska, David N. Louis, David C. Christiani, Jeff Settleman, Daniel A. Haber (2004). Activating Mutations in the Epidermal Growth Factor Receptor Underlying Responsiveness of Non–Small-Cell Lung Cancer to Gefitinib
- Mercedes E. Gorre, Mansoor Mohammed, Katharine Ellwood, Nicholas Hsu, Ron Paquette, P. Nagesh Rao, Charles L. Sawyers (2001). Clinical Resistance to STI-571 Cancer Therapy Caused by BCR-ABL Gene Mutation or Amplification
- William Pao, Vincent A Miller, Katerina A Politi, Gregory J Riely, Romel Somwar, Maureen F Zakowski, Mark G Kris, Harold Varmus (2005). Acquired Resistance of Lung Adenocarcinomas to Gefitinib or Erlotinib Is Associated with a Second Mutation in the EGFR Kinase Domain
- Jeffrey A. Engelman, Kreshnik Zejnullahu, Tetsuya Mitsudomi, Youngchul Song, Courtney Hyland, Joon Oh Park, Neal Lindeman, Christopher-Michael Gale, Xiaojun Zhao, James Christensen, Takayuki Kosaka, Alison J. Holmes, Andrew M. Rogers, Federico Cappuzzo, Tony Mok, Charles Lee, Bruce E. Johnson, Lewis C. Cantley, Pasi A. Jänne (2007). MET Amplification Leads to Gefitinib Resistance in Lung Cancer by Activating ERBB3 Signaling
- Paul B. Chapman, Axel Hauschild, Caroline Robert, John B. Haanen, Paolo Ascierto, James Larkin, Reinhard Dummer, Claus Garbe, Alessandro Testori, Michele Maio, David Hogg, Paul Lorigan, Celeste Lebbe, Thomas Jouary, Dirk Schadendorf, Antoni Ribas, Steven J. O'Day, Jeffrey A. Sosman, John M. Kirkwood, Alexander M.M. Eggermont, Brigitte Dreno, Keith Nolop, Jiang Li, Betty Nelson, Jeannie Hou, Richard J. Lee, Keith T. Flaherty, Grant A. McArthur (2011). Improved Survival with Vemurafenib in Melanoma with BRAF V600E Mutation
- (2010). COT drives resistance to RAF inhibition through MAP kinase pathway reactivation.
- Peter C. Nowell (1976). The Clonal Evolution of Tumor Cell Populations
- Rebecca A Burrell, Charles Swanton (2014). The evolution of the unstable cancer genome
- Manabu Soda, Young Lim Choi, Munehiro Enomoto, Shuji Takada, Yoshihiro Yamashita, Shunpei Ishikawa, Shin-ichiro Fujiwara, Hideki Watanabe, Kentaro Kurashina, Hisashi Hatanaka, Masashi Bando, Shoji Ohno, Yuichi Ishikawa, Hiroyuki Aburatani, Toshiro Niki, Yasunori Sohara, Yukihiko Sugiyama, Hiroyuki Mano (2007). Identification of the transforming EML4–ALK fusion gene in non-small-cell lung cancer
- Eunice L. Kwak, Yung-Jue Bang, D. Ross Camidge, Alice T. Shaw, Benjamin Solomon, Robert G. Maki, Sai-Hong I. Ou, Bruce J. Dezube, Pasi A. Jänne, Daniel B. Costa, Marileila Varella-Garcia, Woo-Ho Kim, Thomas J. Lynch, Panos Fidias, Hannah Stubbs, Jeffrey A. Engelman, Lecia V. Sequist, WeiWei Tan, Leena Gandhi, Mari Mino-Kenudson, Greg C. Wei, S. Martin Shreeve, Mark J. Ratain, Jeffrey Settleman, James G. Christensen, Daniel A. Haber, Keith Wilner, Ravi Salgia, Geoffrey I. Shapiro, Jeffrey W. Clark, A. John Iafrate (2010). Anaplastic Lymphoma Kinase Inhibition in Non–Small-Cell Lung Cancer
- Dennis J. Slamon, Brian Leyland-Jones, Steven Shak, Hank Fuchs, Virginia Paton, Alex Bajamonde, Thomas Fleming, Wolfgang Eiermann, Janet Wolter, Mark Pegram, Jose Baselga, Larry Norton (2001). Use of Chemotherapy plus a Monoclonal Antibody against HER2 for Metastatic Breast Cancer That Overexpresses HER2
- Sreenath V. Sharma, Michael A. Fischbach, Daniel A. Haber, Jeffrey Settleman (2006). “Oncogenic Shock”: Explaining Oncogene Addiction through Differential Signal Attenuation
Teamprüfung: Dieser Artikel wurde geprüft von Canceria Research Team