Wie sich ein Melanom entwickelt: Von einer einzelnen Hautzelle zu einem aggressiven Krebs
Ein schrittweiser Blick auf Sonnenschäden, Genmutationen und die Umgehung des Immunsystems, durch die sich eine Pigmentzelle in ein invasives Melanom verwandelt.
Wichtigste Erkenntnisse
- •Melanozyten sind pigmentproduzierende Hautzellen, die sich normalerweise selten teilen; ein Melanom beginnt, wenn diese Zurückhaltung verloren geht.
- •UV-Strahlung schädigt die DNA durch Läsionen wie Pyrimidindimere und führt zu einer charakteristisch hohen Mutationslast in sonnenexponierten Melanozyten.
- •Etwa die Hälfte der kutanen Melanome trägt eine BRAF-Mutation, häufig V600E, die den MAPK-Wachstumssignalweg dauerhaft in der „An“-Position festsetzt.
- •Der Verlust des Tumorsuppressorgens CDKN2A – ob vererbt oder erworben – beseitigt eine wichtige Bremse der Zellteilung und trägt zur Entstehung eines Melanoms bei.
- •Ein Melanom kann sich über eine genetische Treppe vom gutartigen Muttermal über den dysplastischen Nävus und das Melanom in situ zum invasiven Melanom entwickeln, auch wenn nicht jeder Fall genau diesem Weg folgt.
- •Mit dem Fortschreiten des Melanoms können Tumorzellen PD-L1 präsentieren, um benachbarte T-Zellen des Immunsystems zu unterdrücken und dem Tumor zu helfen, sich der Immunerkennung zu entziehen.
- •Helle Haut, eine große Zahl von Muttermalen, eine familiäre Vorgeschichte und vererbte genetische Syndrome erhöhen das Melanomrisiko unabhängig von der UV-Exposition allein.
- •Die Entdeckung dieser molekularen Antriebskräfte führte direkt zu zielgerichteten Therapien gegen BRAF und zu Immuntherapien, die Checkpoint-Signale wie PD-L1 blockieren.
Die Hautfarbe entsteht durch eine einzige Zellart, die als Melanozyt bezeichnet wird und das Pigment produziert, das tieferliegende Hautschichten vor der Sonne schützt. Normalerweise teilen sich diese Zellen selten und erfüllen über Jahrzehnte unauffällig ihre Aufgabe. Ein Melanom beginnt, wenn etwas diese Zurückhaltung stört und ein Melanozyt sowie seine Nachkommen sich unkontrolliert vermehren. Wenn man nachvollzieht, wie diese Störung entsteht – vom ersten DNA-Schaden bis zu einem Tumor, der sich ausbreiten kann –, wird verständlich, warum sich Melanome von Patient zu Patient so stark unterscheiden und warum sich ihre Behandlung in den vergangenen Jahrzehnten so dramatisch verändert hat.
Wie ultraviolettes Licht die DNA von Hautzellen schädigt
UV-Strahlung ist der unsichtbare Teil des Sonnenlichts; sie entsteht auch in Solarien und trägt genügend Energie in sich, um die Struktur der DNA zu verändern. Eine ihrer typischen Wirkungen ist eine als Pyrimidindimer bezeichnete Läsion. Dabei verschmelzen zwei benachbarte DNA-Bausteine auf eine Weise, die die Kopiermaschinerie der Zelle falsch lesen kann. Hautzellen reparieren den größten Teil dieses Schadens effizient. Die Reparatur ist jedoch nie vollkommen, sodass jedes nicht reparierte Dimer ein kleines Risiko birgt, zu einer dauerhaften Mutation zu werden.
Über Jahre kumulativer Sonnenexposition sammeln Melanozyten in häufig der Sonne ausgesetzter Haut Tausende dieser kleinen Mutationen an. Dadurch entsteht ein charakteristisches Mutationsmuster, das Forschende in den Genomen von Melanomen erkennen können – eine Art molekularer Fingerabdruck früherer UV-Schäden. Die meisten dieser Mutationen sind harmlose Begleitmutationen. Gefährlich wird es, wenn eine Mutation in ein Gen fällt, das steuert, wie häufig sich eine Zelle teilt.
Der genetische Schalter, der Zellen zum Wachstum antreibt
Eine Mutation tritt deutlich häufiger auf, als es allein durch Zufall zu erklären wäre: eine Veränderung im BRAF-Gen, meist eine bestimmte Variante namens BRAF V600E. Etwa die Hälfte aller kutanen Melanome trägt eine solche BRAF-Mutation. BRAF ist ein Glied in einer Kette von Proteinen, die als MAPK-Signalweg bekannt ist und einer Zelle mitteilt, wann sie sich teilen soll.
Ein anschaulicher Vergleich ist ein klemmendes Gaspedal. Das mutierte BRAF-Protein sendet ständig das Signal „Wachsen“, unabhängig davon, ob sich die Zelle tatsächlich teilen muss. Groß angelegte genomische Studien zu Melanomtumoren haben BRAF-Mutationen als einen der häufigsten Antriebe der Erkrankung bestätigt. Diese Entdeckung veränderte das Verständnis der Forschenden davon, was ein Melanom überhaupt in Gang setzt.
Wenn die Bremsen versagen
Ein klemmendes Gaspedal wird noch gefährlicher, wenn zusätzlich die Bremsen ausfallen. Das CDKN2A-Gen produziert normalerweise ein Protein, das den Zellteilungszyklus unter Kontrolle hält und verhindert, dass sich Zellen mit beschädigter DNA weiter vermehren. Der Verlust der CDKN2A-Funktion beseitigt diese Einschränkung vollständig.
Dieser Verlust kann vererbt werden und in Familien mit einer ausgeprägten Melanombelastung auftreten, oder später durch neue Mutationen innerhalb des Tumors erworben werden. Genetische Untersuchungen von Familien mit erhöhtem Melanomrisiko identifizierten den Verlust von CDKN2A als wiederkehrendes Merkmal. Spätere Forschungen zeigten, dass dasselbe Gen auch in Melanomen ohne jegliche familiäre Vorbelastung häufig ausgeschaltet ist. Eine Zelle mit einem klemmenden BRAF-Schalter und einer funktionsunfähigen CDKN2A-Bremse befindet sich in einer völlig anderen Situation als eine Zelle mit nur einer einzigen Veränderung.
Vom gewöhnlichen Muttermal zum invasiven Krebs
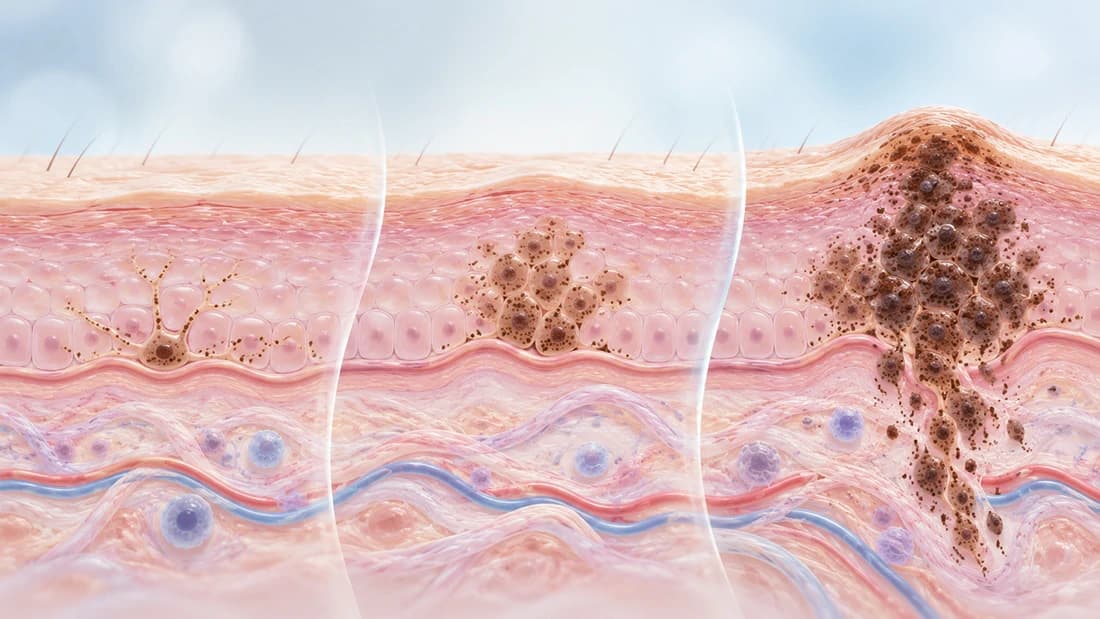
Die meisten Muttermale oder Nävi werden nie mehr als ein Muttermal. Sie entstehen, wenn eine Ansammlung von Melanozyten eine einzige wachstumsbezogene Mutation aufnimmt, häufig in BRAF, und dann einfach zum Stillstand kommt. Ein weiterer, noch nicht vollständig verstandener Bremsmechanismus hält die meisten Muttermale ein Leben lang stabil.
Für die Entstehung eines Melanoms sind in der Regel weitere genetische Veränderungen erforderlich, die auf dieser ersten Mutation aufbauen. Eine detaillierte Sequenzierung von Gewebe aus normaler Haut, atypischen Muttermalen – sogenannten dysplastischen Nävi –, auf die oberste Hautschicht begrenzten Melanomen (Melanom in situ) und invasiven Melanomen, eine Arbeit der Forschungsgruppe um Hunter Shain und Boris Bastian, zeigte, dass diese Stadien häufig eine genetische Treppe darstellen. Jede Stufe weist tendenziell zusätzliche Mutationen auf, die zu den vorherigen hinzukommen.
Nicht jedes Melanom durchläuft zunächst ein sichtbares Muttermalstadium, und nicht jeder dysplastische Nävus schreitet weiter fort. Dieses Stufenmodell beschreibt einen gut dokumentierten Weg, nicht den einzig möglichen Weg zur Entstehung eines Melanoms.
Wie sich das Melanom dem Immunsystem entzieht
Die Genetik ist nur ein Teil der Geschichte, denn das Immunsystem überprüft ständig Zellen auf Auffälligkeiten. Mit dem Fortschreiten eines Melanoms beginnen einige Tumorzellen, ein Protein namens PD-L1 auf ihrer Oberfläche zu präsentieren. PD-L1 funktioniert wie ein Passwort: Es signalisiert den Immunzellen in der Umgebung – insbesondere den T-Zellen, die abnormale Zellen ansonsten zerstören würden –, dass sie ihre Aktivität einstellen sollen.
Dieses Signal ist ein normaler Sicherheitsmechanismus, mit dem der Körper verhindert, gesundes eigenes Gewebe anzugreifen. Melanomzellen können es jedoch zu ihrem Schutz missbrauchen. Eine klinische Studie unter der Leitung von Suzanne Topalian und Kollegen untersuchte einen Antikörper, der dieses Signal blockieren sollte. Sie zeigte, dass eine Unterbrechung der PD-L1-Signalübertragung Immunreaktionen gegen mehrere Krebsarten, darunter auch das Melanom, auslösen kann. Diese Erkenntnis trug dazu bei, die Biologie von Immun-Checkpoints als zentralen Bestandteil der Art und Weise zu etablieren, wie sich ein Melanom im Verlauf seiner Entwicklung der Erkennung entzieht.
Warum manche Menschen anfälliger sind als andere
Sonnenexposition ist nur ein Teil des Melanomrisikos. Helle Haut, die leicht Sonnenbrand bekommt, eine große Zahl von Muttermalen und eine familiäre Vorgeschichte mit Melanomen erhöhen jeweils unabhängig davon das individuelle Risiko, wie viel UV-Strahlung eine Person ausgesetzt war. Vererbte genetische Prädispositionssyndrome, an denen häufig dasselbe zuvor beschriebene CDKN2A-Gen beteiligt ist, können in Familien auftreten und das lebenslange Risiko erheblich erhöhen.
Deshalb können zwei Menschen mit einer ähnlichen Vorgeschichte hinsichtlich der Sonnenexposition sehr unterschiedliche Wahrscheinlichkeiten haben. Die genetische Ausgangslage und die Zahl der Muttermale, die die Haut einer Person im Laufe ihres Lebens bereits gebildet hat, können ebenso wichtig sein wie die kumulative UV-Dosis.
Wie diese Biologie die Behandlung des Melanoms verändert hat
Lange Zeit wurde das Melanom weitgehend gleich behandelt, unabhängig davon, was sich in den einzelnen Tumorzellen abspielte. Die Identifizierung von BRAF-Mutationen und der durch PD-L1 vermittelten Umgehung des Immunsystems veränderte dies. Heute gibt es Behandlungen, die direkt auf diesen beiden Mechanismen aufbauen: Therapien, die das überaktive BRAF-Signal hemmen, und Antikörper, die das PD-L1-Signal blockieren, sodass das Immunsystem den Tumor wieder erkennen kann.
Keine der beiden Vorgehensweisen wirkt bei jedem Patienten, und Tumoren können sich mitunter an einer einzelnen blockierten Signalstrecke vorbeianpassen. Dies ist ein Grund dafür, dass die Forschung zur zugrunde liegenden Biologie des Melanoms weiterhin aktiv ist. Dauerhaft verändert hat sich die Ausgangsannahme: Das Melanom wird nicht mehr als eine einheitliche Erkrankung betrachtet, sondern als eine Krankheit, deren Verhalten davon abhängt, welche genetischen Schalter und Mechanismen zur Umgehung des Immunsystems ein bestimmter Tumor im Laufe seiner Entwicklung erworben hat.
Häufige Fragen
Quellen
- Helen Davies, Graham R. Bignell, Charles Cox, Philip Stephens, Sarah Edkins, Sheila Clegg, Jon Teague, Hayley Woffendin, Mathew J. Garnett, William Bottomley, Neil Davis, Ed Dicks, Rebecca Ewing, Yvonne Floyd, Kristian Gray, Sarah Hall, Rachel Hawes, Jaime Hughes, Vivian Kosmidou, Andrew Menzies, Catherine Mould, Adrian Parker, Claire Stevens, Stephen Watt, Steven Hooper, Rebecca Wilson, Hiran Jayatilake, Barry A. Gusterson, Colin Cooper, Janet Shipley, Darren Hargrave, Katherine Pritchard-Jones, Norman Maitland, Georgia Chenevix-Trench, Gregory J. Riggins, Darell D. Bigner, Giuseppe Palmieri, Antonio Cossu, Adrienne Flanagan, Andrew Nicholson, Judy W. C. Ho, Suet Y. Leung, Siu T. Yuen, Barbara L. Weber, Hilliard F. Seigler, Timothy L. Darrow, Hugh Paterson, Richard Marais, Christopher J. Marshall, Richard Wooster, Michael R. Stratton, P. Andrew Futreal (2002). Mutations of the BRAF gene in human cancer
- Eran Hodis, Ian R. Watson, Gregory V. Kryukov, Stefan T. Arold, Marcin Imielinski, Jean-Philippe Theurillat, Elizabeth Nickerson, Daniel Auclair, Liren Li, Chelsea Place, Daniel DiCara, Alex H. Ramos, Michael S. Lawrence, Kristian Cibulskis, Andrey Sivachenko, Douglas Voet, Gordon Saksena, Nicolas Stransky, Robert C. Onofrio, Wendy Winckler, Kristin Ardlie, Nikhil Wagle, Jennifer Wargo, Kelly Chong, Donald L. Morton, Katherine Stemke-Hale, Guo Chen, Michael Noble, Matthew Meyerson, John E. Ladbury, Michael A. Davies, Jeffrey E. Gershenwald, Stephan N. Wagner, Dave S.B. Hoon, Dirk Schadendorf, Eric S. Lander, Stacey B. Gabriel, Gad Getz, Levi A. Garraway, Lynda Chin (2012). A Landscape of Driver Mutations in Melanoma
- A. Hunter Shain, Iwei Yeh, Ivanka Kovalyshyn, Aravindhan Sriharan, Eric Talevich, Alexander Gagnon, Reinhard Dummer, Jeffrey North, Laura Pincus, Beth Ruben, William Rickaby, Corrado D’Arrigo, Alistair Robson, Boris C. Bastian (2015). The Genetic Evolution of Melanoma from Precursor Lesions
- A. Hunter Shain, Boris C. Bastian (2016). From melanocytes to melanomas
- (1994). Analysis of the p16 gene (CDKN2) as a candidate for the chromosome 9p melanoma susceptibility locus.
- Suzanne L. Topalian, F. Stephen Hodi, Julie R. Brahmer, Scott N. Gettinger, David C. Smith, David F. McDermott, John D. Powderly, Richard D. Carvajal, Jeffrey A. Sosman, Michael B. Atkins, Philip D. Leming, David R. Spigel, Scott J. Antonia, Leora Horn, Charles G. Drake, Drew M. Pardoll, Lieping Chen, William H. Sharfman, Robert A. Anders, Janis M. Taube, Tracee L. McMiller, Haiying Xu, Alan J. Korman, Maria Jure-Kunkel, Shruti Agrawal, Daniel McDonald, Georgia D. Kollia, Ashok Gupta, Jon M. Wigginton, Mario Sznol (2012). Safety, Activity, and Immune Correlates of Anti–PD-1 Antibody in Cancer
- Lynda Chin, Levi A. Garraway, David E. Fisher (2006). Malignant melanoma: genetics and therapeutics in the genomic era
Teamprüfung: Dieser Artikel wurde geprüft von Canceria Research Team