Cuando el cáncer depende de un solo gen: la ciencia de la adicción a los oncogenes y la resistencia a los medicamentos
Cómo un solo gen mutado puede hacer que los tumores se reduzcan drásticamente y por qué las células cancerosas suelen encontrar la manera de eludir los medicamentos diseñados para bloquearlo
Puntos clave
- •La adicción a los oncogenes describe células cancerosas que dependen tanto de un gen mutado dominante que bloquearlo puede desencadenar una muerte celular rápida, aunque el tumor presente muchas otras anomalías genéticas.
- •En estudios con animales, la desactivación del oncogén MYC provocó la regresión de los tumores, lo que ofreció pruebas experimentales directas de que un solo gen puede controlar la supervivencia de un tumor.
- •El efecto del imatinib en la leucemia mieloide crónica impulsada por BCR-ABL, así como los medicamentos dirigidos contra EGFR, ALK, BRAF y HER2 en otros cánceres, son ejemplos reales de cómo se ha aprovechado con éxito la adicción a los oncogenes.
- •Un modelo llamado choque oncogénico propone que los medicamentos dirigidos interrumpen la señal de supervivencia de una célula cancerosa más rápido de lo que su maquinaria de crecimiento puede adaptarse, lo que podría explicar respuestas al tratamiento inusualmente rápidas.
- •La resistencia surge con frecuencia a través de mutaciones en la posición de guardián, como cambios secundarios en BCR-ABL o EGFR, que bloquean físicamente la unión del medicamento a su objetivo.
- •Las células cancerosas también pueden eludir por completo un objetivo bloqueado mediante mecanismos como la amplificación del gen MET o la reactivación de la vía MAPK, desviando las señales de crecimiento alrededor del medicamento.
- •Los tumores son genéticamente diversos y las poblaciones celulares resistentes pueden existir antes de comenzar el tratamiento, lo que les permite expandirse una vez eliminadas las células sensibles al medicamento.
- •La resistencia es un patrón frecuente en varios tipos de cáncer y medicamentos dirigidos, aunque su momento de aparición y su mecanismo varían según el tipo de cáncer, la mutación y la biología de cada paciente.
Un tumor puede contener cientos de errores genéticos. Sin embargo, en algunos cánceres, un solo gen mutado parece importar mucho más que todos los demás juntos. Si se inactiva ese gen, la célula cancerosa no solo se ralentiza: puede morir.
El único punto débil de un tumor
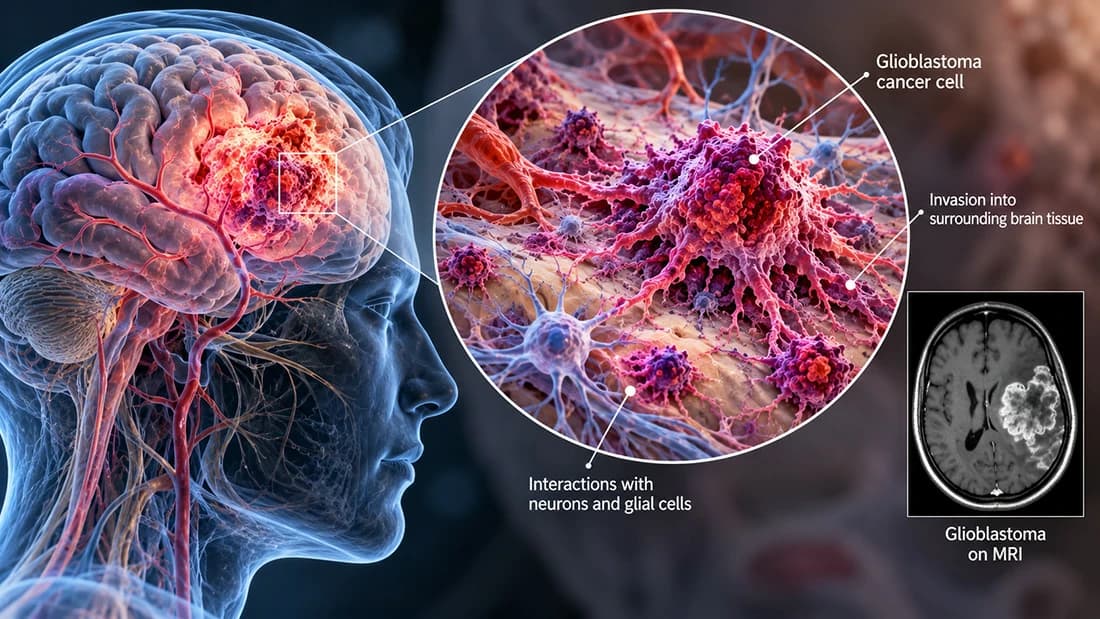
Esta dependencia tiene un nombre: adicción a los oncogenes. Describe una célula cancerosa que se ha vuelto tan dependiente de una señal de crecimiento dominante que perderla resulta catastrófico, aunque la célula siga teniendo muchas otras anomalías. Pensemos en un edificio con una docena de fallas estructurales que, aun así, permanece en pie mientras se sostenga una determinada viga. Si se retira esa viga, todo lo demás deja de importar. La idea se formuló claramente por primera vez a comienzos de la década de 2000, al considerar un solo oncogén como el propio punto vulnerable del cáncer, en lugar de verlo simplemente como otra característica de un genoma caótico.
Pruebas obtenidas de un ratón y una pastilla
Las primeras pruebas sólidas procedieron de experimentos con animales. Los investigadores crearon ratones cuyos tumores dependían de una versión hiperactiva de un gen llamado MYC, un interruptor maestro que normalmente indica a las células cuándo crecer y dividirse. Cuando MYC se desactivó experimentalmente, los tumores no solo dejaron de crecer. También remitieron y, en algunos casos, desaparecieron. Esto demostró de forma contundente que un solo gen, cuando es el adecuado, puede determinar el destino de un tumor.
La demostración en seres humanos llegó poco después, en una enfermedad llamada leucemia mieloide crónica. Casi todos los casos de esta leucemia están impulsados por una única proteína de fusión anormal llamada BCR-ABL, creada cuando dos cromosomas intercambian fragmentos y fusionan dos genes. Se diseñó un medicamento llamado imatinib para bloquear específicamente BCR-ABL. En los ensayos clínicos, produjo tasas de remisión que, en aquel momento, no tenían precedentes para un medicamento dirigido administrado en forma de comprimido. Sigue siendo uno de los ejemplos más claros en la práctica real de la adicción a los oncogenes funcionando exactamente como predice el concepto.
Cuando la mutación adecuada predice el medicamento adecuado
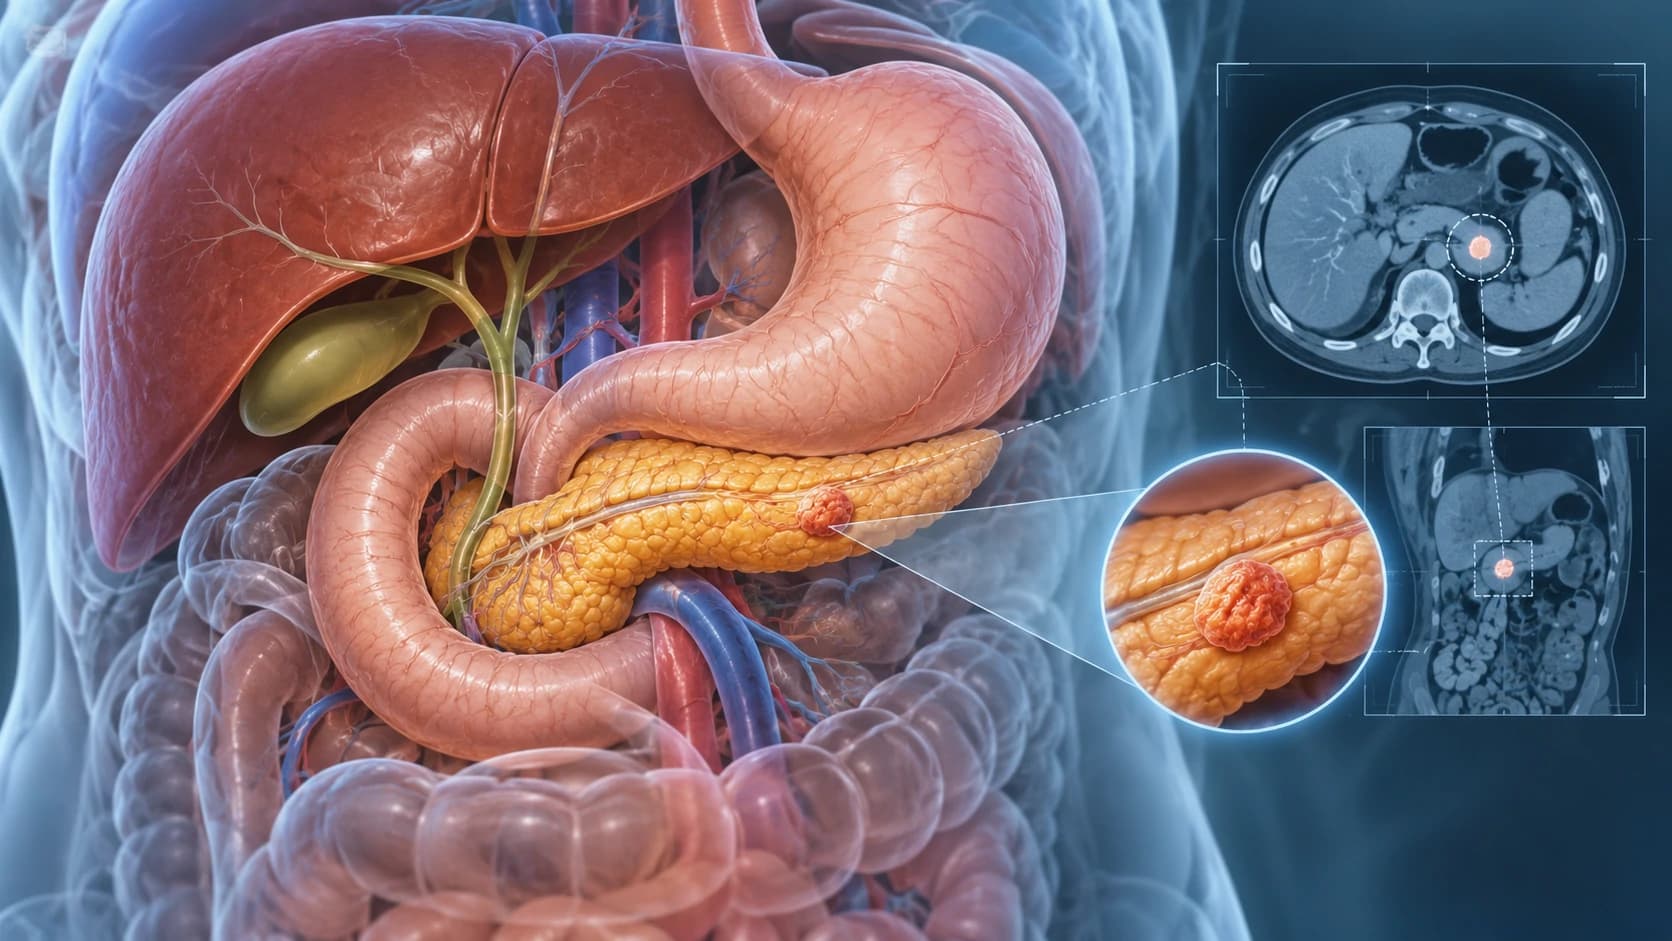
El mismo patrón apareció después en otros cánceres, cada uno asociado con su propia mutación impulsora: un cambio genético que promueve activamente el crecimiento, en lugar de limitarse a acompañarlo. En el cáncer de pulmón no microcítico, los tumores con mutaciones activadoras en un gen llamado EGFR respondieron de forma drástica a medicamentos que bloquean EGFR, como gefitinib, mientras que los tumores sin la mutación, en gran medida, no respondieron. Un subtipo relacionado de cáncer de pulmón, definido por un gen reordenado llamado ALK, respondió con intensidad a medicamentos dirigidos contra ALK, como crizotinib. En el melanoma, los tumores con una mutación específica en el gen BRAF, conocida como V600E, respondieron a inhibidores de BRAF como vemurafenib, con un beneficio de supervivencia cuantificable. Y en el cáncer de mama, los tumores con copias adicionales del gen HER2 respondieron al anticuerpo dirigido contra HER2 trastuzumab. Cuatro cánceres distintos, cuatro genes diferentes, pero la misma lógica subyacente: encontrar el único gen sin el cual el tumor no puede vivir y bloquearlo.
Por qué la respuesta puede parecer tan repentina
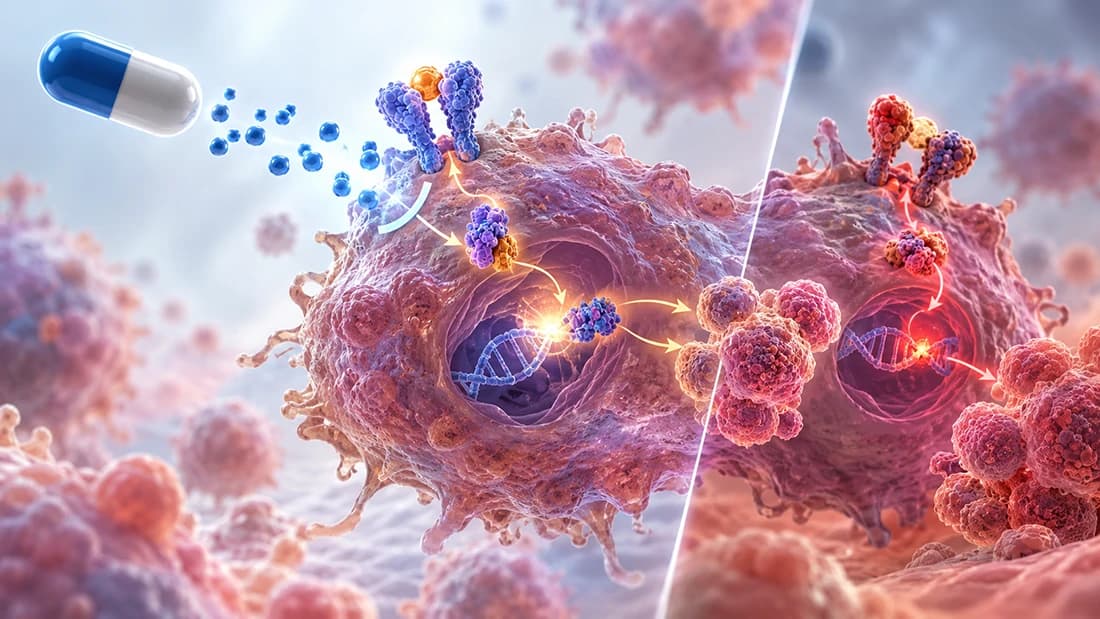
Lo que suele hacer que estas respuestas sean clínicamente llamativas es su rapidez. Los tumores pueden comenzar a reducirse pocos días después de iniciar un medicamento dirigido, mucho más rápido que la lenta pérdida celular típica de las quimioterapias antiguas. Una explicación propuesta se denomina choque oncogénico. La idea es que las células cancerosas dependen de su oncogén impulsor para dos cosas distintas al mismo tiempo: una señal constante de supervivencia y una señal de crecimiento. Cuando actúa el medicamento, la señal de supervivencia se colapsa casi de inmediato, mientras que la maquinaria que de otro modo mantendría viva a la célula aún no ha tenido tiempo de adaptarse. Esta discordancia conduce a la célula hacia la autodestrucción programada, un proceso llamado apoptosis. Esta diferencia temporal, en lugar de una inanición gradual del tumor, podría explicar por qué algunas respuestas se parecen menos a un deterioro lento y más a accionar un interruptor.
Cómo reaparece la resistencia
La parte espectacular de la historia rara vez termina como esperan los pacientes y los médicos. En la leucemia mieloide crónica, la resistencia al imatinib suele deberse a nuevas mutaciones puntuales dentro de la propia proteína BCR-ABL, cambios que remodelan sutilmente el lugar donde el medicamento necesita unirse. Si el medicamento ya no puede unirse correctamente, deja de bloquear la señal. Un patrón estrechamente relacionado aparece en el cáncer de pulmón con mutación en EGFR, donde la resistencia suele implicar una segunda mutación en la llamada posición de guardián, un punto específico de la proteína que normalmente controla el acceso a su sitio activo. Una mutación en esta posición cambia de forma efectiva la forma de la entrada, de modo que el medicamento ya no encaja, aunque la mutación impulsora original y la dependencia del cáncer de ella a menudo sigan presentes.
Desviar la ruta para rodear el bloqueo
No toda resistencia funciona cambiando la cerradura. A veces, la célula cancerosa encuentra un desvío. Esto se denomina señalización de escape: una ruta diferente hacia el mismo destino, aunque el objetivo original siga completamente bloqueado. En algunos cánceres de pulmón con mutación en EGFR, la resistencia se desarrolla cuando las células amplifican un gen diferente llamado MET, que activa una vía de señalización paralela y consigue el mismo efecto promotor del crecimiento que el medicamento contra EGFR intentaba bloquear. Algo análogo ocurre en el melanoma con mutación en BRAF, donde las células resistentes pueden reactivar la misma vía de crecimiento posterior mediante otras mutaciones o aumentando la actividad de una quinasa diferente que asume la función que antes desempeñaba la proteína bloqueada. En ambos casos, el medicamento sigue haciendo exactamente aquello para lo que fue diseñado. La célula simplemente ha dejado de necesitar esa puerta concreta para seguir viva.
El tumor nunca fue una sola cosa
En la base de estos dos patrones de resistencia se encuentra una observación más profunda y antigua: los tumores no son poblaciones únicas y uniformes de células idénticas. Esta idea de la evolución clonal, propuesta por primera vez hace décadas y perfeccionada considerablemente desde entonces, sostiene que un tumor se parece más a una población mixta que compite y cambia constantemente, en la que las células mejor adaptadas van imponiéndose gradualmente. Aplicado a la resistencia, esto significa que un pequeño número de células portadoras de una mutación de resistencia o de una vía de escape ya activada puede estar presente en un tumor antes incluso de comenzar el tratamiento. El medicamento no necesita crear estas células. Solo tiene que eliminar a sus vecinas sensibles al medicamento, dejando que la minoría resistente se expanda libremente. Los tumores genéticamente diversos parecen tener más material de partida sobre el que puede actuar este tipo de selección, lo que podría ayudar a explicar por qué los tiempos hasta la resistencia varían tanto entre pacientes y tipos de cáncer.
Nada de esto convierte la resistencia en un desenlace garantizado para ninguna persona, y el ritmo y el patrón de resistencia difieren según el tipo de cáncer, las mutaciones específicas y los antecedentes terapéuticos. Lo que la investigación muestra de forma constante es que la adicción a los oncogenes y la resistencia son dos caras de la misma moneda biológica. La propia especificidad que hace que un tumor sea tan susceptible de ser atacado con un solo medicamento es también lo que permite que un puñado de cambios preexistentes o adquiridos recientemente restaure su supervivencia. Comprender exactamente cómo ocurre esto, gen por gen y cáncer por cáncer, sigue siendo una de las áreas más activas que conectan la investigación de laboratorio con las decisiones que se toman hoy en las consultas de oncología.
Preguntas frecuentes
Referencias
- I. Bernard Weinstein (2002). Addiction to Oncogenes--the Achilles Heal of Cancer
- Dean W. Felsher, J.Michael Bishop (1999). Reversible Tumorigenesis by MYC in Hematopoietic Lineages
- Brian J. Druker, Moshe Talpaz, Debra J. Resta, Bin Peng, Elisabeth Buchdunger, John M. Ford, Nicholas B. Lydon, Hagop Kantarjian, Renaud Capdeville, Sayuri Ohno-Jones, Charles L. Sawyers (2001). Efficacy and Safety of a Specific Inhibitor of the BCR-ABL Tyrosine Kinase in Chronic Myeloid Leukemia
- Thomas J. Lynch, Daphne W. Bell, Raffaella Sordella, Sarada Gurubhagavatula, Ross A. Okimoto, Brian W. Brannigan, Patricia L. Harris, Sara M. Haserlat, Jeffrey G. Supko, Frank G. Haluska, David N. Louis, David C. Christiani, Jeff Settleman, Daniel A. Haber (2004). Activating Mutations in the Epidermal Growth Factor Receptor Underlying Responsiveness of Non–Small-Cell Lung Cancer to Gefitinib
- Mercedes E. Gorre, Mansoor Mohammed, Katharine Ellwood, Nicholas Hsu, Ron Paquette, P. Nagesh Rao, Charles L. Sawyers (2001). Clinical Resistance to STI-571 Cancer Therapy Caused by BCR-ABL Gene Mutation or Amplification
- William Pao, Vincent A Miller, Katerina A Politi, Gregory J Riely, Romel Somwar, Maureen F Zakowski, Mark G Kris, Harold Varmus (2005). Acquired Resistance of Lung Adenocarcinomas to Gefitinib or Erlotinib Is Associated with a Second Mutation in the EGFR Kinase Domain
- Jeffrey A. Engelman, Kreshnik Zejnullahu, Tetsuya Mitsudomi, Youngchul Song, Courtney Hyland, Joon Oh Park, Neal Lindeman, Christopher-Michael Gale, Xiaojun Zhao, James Christensen, Takayuki Kosaka, Alison J. Holmes, Andrew M. Rogers, Federico Cappuzzo, Tony Mok, Charles Lee, Bruce E. Johnson, Lewis C. Cantley, Pasi A. Jänne (2007). MET Amplification Leads to Gefitinib Resistance in Lung Cancer by Activating ERBB3 Signaling
- Paul B. Chapman, Axel Hauschild, Caroline Robert, John B. Haanen, Paolo Ascierto, James Larkin, Reinhard Dummer, Claus Garbe, Alessandro Testori, Michele Maio, David Hogg, Paul Lorigan, Celeste Lebbe, Thomas Jouary, Dirk Schadendorf, Antoni Ribas, Steven J. O'Day, Jeffrey A. Sosman, John M. Kirkwood, Alexander M.M. Eggermont, Brigitte Dreno, Keith Nolop, Jiang Li, Betty Nelson, Jeannie Hou, Richard J. Lee, Keith T. Flaherty, Grant A. McArthur (2011). Improved Survival with Vemurafenib in Melanoma with BRAF V600E Mutation
- (2010). COT drives resistance to RAF inhibition through MAP kinase pathway reactivation.
- Peter C. Nowell (1976). The Clonal Evolution of Tumor Cell Populations
- Rebecca A Burrell, Charles Swanton (2014). The evolution of the unstable cancer genome
- Manabu Soda, Young Lim Choi, Munehiro Enomoto, Shuji Takada, Yoshihiro Yamashita, Shunpei Ishikawa, Shin-ichiro Fujiwara, Hideki Watanabe, Kentaro Kurashina, Hisashi Hatanaka, Masashi Bando, Shoji Ohno, Yuichi Ishikawa, Hiroyuki Aburatani, Toshiro Niki, Yasunori Sohara, Yukihiko Sugiyama, Hiroyuki Mano (2007). Identification of the transforming EML4–ALK fusion gene in non-small-cell lung cancer
- Eunice L. Kwak, Yung-Jue Bang, D. Ross Camidge, Alice T. Shaw, Benjamin Solomon, Robert G. Maki, Sai-Hong I. Ou, Bruce J. Dezube, Pasi A. Jänne, Daniel B. Costa, Marileila Varella-Garcia, Woo-Ho Kim, Thomas J. Lynch, Panos Fidias, Hannah Stubbs, Jeffrey A. Engelman, Lecia V. Sequist, WeiWei Tan, Leena Gandhi, Mari Mino-Kenudson, Greg C. Wei, S. Martin Shreeve, Mark J. Ratain, Jeffrey Settleman, James G. Christensen, Daniel A. Haber, Keith Wilner, Ravi Salgia, Geoffrey I. Shapiro, Jeffrey W. Clark, A. John Iafrate (2010). Anaplastic Lymphoma Kinase Inhibition in Non–Small-Cell Lung Cancer
- Dennis J. Slamon, Brian Leyland-Jones, Steven Shak, Hank Fuchs, Virginia Paton, Alex Bajamonde, Thomas Fleming, Wolfgang Eiermann, Janet Wolter, Mark Pegram, Jose Baselga, Larry Norton (2001). Use of Chemotherapy plus a Monoclonal Antibody against HER2 for Metastatic Breast Cancer That Overexpresses HER2
- Sreenath V. Sharma, Michael A. Fischbach, Daniel A. Haber, Jeffrey Settleman (2006). “Oncogenic Shock”: Explaining Oncogene Addiction through Differential Signal Attenuation
Revisión del equipo: Este artículo ha sido revisado por Canceria Research Team