Когда рак зависит от одного гена: наука об онкогенной зависимости и лекарственной устойчивости
Как один мутировавший ген может привести к резкому уменьшению опухоли и почему раковые клетки часто находят способ обойти препараты, созданные для его блокирования
Главные выводы
- •Онкогенная зависимость означает, что раковые клетки настолько сильно зависят от одного доминирующего мутировавшего гена, что его блокирование может вызвать быструю гибель клеток, несмотря на множество других генетических нарушений в опухоли.
- •В экспериментах на животных выключение онкогена MYC приводило к регрессии опухоли, обеспечив прямые экспериментальные доказательства того, что один ген может контролировать выживание опухоли.
- •Эффект иматиниба при хроническом миелоидном лейкозе, обусловленном BCR-ABL, а также препараты, направленные на EGFR, ALK, BRAF и HER2 при других видах рака, являются реальными примерами успешного использования онкогенной зависимости.
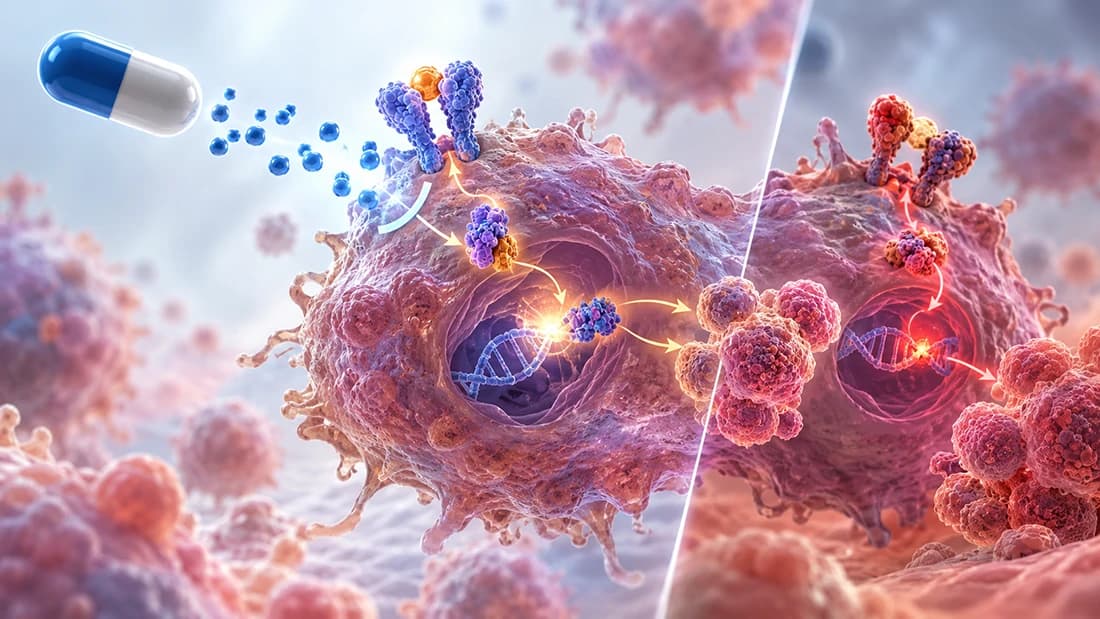
- •Согласно модели, называемой онкогенным шоком, таргетные препараты прекращают сигнал выживания раковой клетки быстрее, чем её механизмы роста успевают адаптироваться; это может объяснять необычно быстрые ответы на лечение.
- •Устойчивость часто возникает из-за мутаций в позиции «привратника», например вторичных изменений в BCR-ABL или EGFR, которые физически препятствуют связыванию препарата с его мишенью.
- •Раковые клетки также могут полностью обойти заблокированную мишень с помощью таких механизмов, как амплификация гена MET или повторная активация пути MAPK, перенаправляя сигналы роста в обход препарата.
- •Опухоли генетически разнообразны, и популяции устойчивых клеток могут существовать ещё до начала лечения, что позволяет им размножаться после уничтожения чувствительных к препарату клеток.
- •Устойчивость является распространённой закономерностью при разных видах рака и использовании разных таргетных препаратов, хотя её сроки и механизм зависят от типа рака, мутации и индивидуальных биологических особенностей пациента.
В опухоли могут присутствовать сотни генетических ошибок. Однако при некоторых видах рака один-единственный мутировавший ген, по-видимому, имеет гораздо большее значение, чем все остальные вместе взятые. Если отключить именно этот ген, раковая клетка не просто замедлит рост. Она может погибнуть.
Одно уязвимое место опухоли
У этой зависимости есть название: онкогенная зависимость. Так называют ситуацию, когда раковая клетка становится настолько зависимой от одного доминирующего сигнала роста, что его утрата оказывается катастрофической, несмотря на множество других нарушений в клетке. Представьте здание с десятком конструктивных дефектов, которое всё же стоит, пока удерживается одна конкретная опорная балка. Уберите эту балку — и всё остальное перестанет иметь значение. Эта концепция была чётко сформулирована в начале 2000-х годов: отдельный онкоген рассматривался как собственное уязвимое место рака, а не просто как ещё одна особенность хаотичного генома.
Доказательства от мыши и таблетки
Самые убедительные ранние доказательства были получены в экспериментах на животных. Исследователи создали мышей, опухоли которых зависели от чрезмерно активной версии гена MYC — главного переключателя, который в норме сообщает клеткам, когда им расти и делиться. Когда MYC экспериментально выключали, опухоли не просто переставали расти. Они регрессировали, а в некоторых случаях исчезали. Это стало ярким подтверждением того, что один ген — если это именно тот ген — может определять судьбу опухоли.
Вскоре появились данные и у людей — при заболевании, называемом хроническим миелоидным лейкозом. Почти каждый случай этого лейкоза обусловлен единственным аномальным слитым белком BCR-ABL, который образуется, когда две хромосомы обмениваются участками и объединяют два гена. Препарат иматиниб был разработан специально для блокирования BCR-ABL. В клинических исследованиях он обеспечил частоту ремиссий, которая в то время была неслыханной для таргетного препарата в таблетках. И сегодня это один из наиболее наглядных примеров того, как онкогенная зависимость работает именно так, как предсказывает данная концепция.
Когда правильная мутация предсказывает правильный препарат
Позднее та же закономерность проявилась и при других видах рака, каждый из которых был связан со своей драйверной мутацией — генетическим изменением, которое активно поддерживает рост, а не просто сопутствует ему. При немелкоклеточном раке лёгкого опухоли с активирующими мутациями в гене EGFR демонстрировали выраженный ответ на препараты, блокирующие EGFR, такие как гефитиниб, тогда как опухоли без этой мутации в основном не отвечали на лечение. Другая подгруппа рака лёгкого, определяемая перестроенным геном ALK, хорошо отвечала на препараты, воздействующие на ALK, например кризотиниб. При меланоме опухоли с определённой мутацией гена BRAF, известной как V600E, отвечали на ингибиторы BRAF, такие как вемурафениб, с измеримым преимуществом в выживаемости. А при раке молочной железы опухоли с дополнительными копиями гена HER2 отвечали на антитело трастузумаб, направленное против HER2. Четыре разных вида рака, четыре разных гена, но одна и та же основная логика: найти ген, без которого опухоль не может существовать, и заблокировать его.
Почему ответ может быть столь быстрым
Клинически эти ответы часто поражают своей скоростью. Опухоли могут начать уменьшаться уже через несколько дней после начала таргетной терапии — гораздо быстрее, чем при медленном постепенном уничтожении клеток, характерном для старых химиотерапевтических препаратов. Одно из предлагаемых объяснений называется онкогенным шоком. Согласно этой идее, раковые клетки одновременно зависят от своего драйверного онкогена в двух отношениях: он обеспечивает постоянный сигнал выживания и сигнал роста. Когда препарат воздействует на клетку, сигнал выживания почти сразу прекращается, а механизмы, которые в противном случае поддерживали бы жизнеспособность клетки, ещё не успевают адаптироваться. Это несоответствие подталкивает клетку к запрограммированному самоуничтожению — процессу, называемому апоптозом. Именно этот временной разрыв, а не постепенное «голодание» опухоли, может объяснять, почему некоторые ответы выглядят не как медленное угасание, а скорее как переключение, которое внезапно перевели в другое положение.
Как возвращается устойчивость
Драматическая часть этой истории редко заканчивается так, как надеются пациенты и врачи. При хроническом миелоидном лейкозе устойчивость к иматинибу часто связана с появлением новых точечных мутаций непосредственно в белке BCR-ABL — изменений, которые слегка меняют форму участка, где должен связываться препарат. Если препарат больше не может правильно присоединиться, он уже не способен блокировать сигнал. Похожая закономерность наблюдается при раке лёгкого с мутацией EGFR: устойчивость часто связана со второй мутацией в так называемой позиции «привратника» — определённом участке белка, который в норме контролирует доступ к его активному центру. Такая мутация фактически меняет форму входа, так что препарат больше не подходит, хотя исходная драйверная мутация и зависимость рака от неё часто сохраняются.
Обход заблокированного пути
Не вся устойчивость возникает из-за изменения «замка». Иногда раковая клетка находит обходной путь. Это называется обходной передачей сигнала: другой маршрут к той же цели, даже если исходная мишень полностью заблокирована. В некоторых случаях рака лёгкого с мутацией EGFR устойчивость развивается, когда клетки увеличивают число копий другого гена — MET. Он включает параллельный сигнальный путь, который обеспечивает тот же эффект стимуляции роста, который препарат против EGFR пытался прекратить. Нечто подобное происходит при меланоме с мутацией BRAF: устойчивые клетки могут вновь активировать тот же нижележащий путь роста с помощью других мутаций или усилить активность другой киназы, которая берёт на себя функцию заблокированного белка. В обоих случаях препарат по-прежнему делает именно то, для чего был разработан. Клетка просто перестаёт нуждаться в этой конкретной «двери», чтобы оставаться в живых.
Опухоль никогда не была чем-то единым
В основе обоих типов устойчивости лежит более глубокое и давно известное наблюдение: опухоли не являются едиными однородными популяциями одинаковых клеток. Согласно концепции клональной эволюции, впервые предложенной несколько десятилетий назад и существенно уточнённой с тех пор, опухоль больше похожа на смешанную популяцию, клетки которой постоянно конкурируют и изменяются, а лучше адаптированные из них постепенно занимают доминирующее положение. В контексте устойчивости это означает, что небольшое число клеток с мутацией устойчивости или уже активированным обходным путём может существовать в опухоли ещё до начала лечения. Препарату не нужно создавать эти клетки. Ему достаточно уничтожить их чувствительных к препарату соседей, оставив устойчивое меньшинство свободно размножаться. Генетически разнообразные опухоли, по-видимому, располагают большим «сырьём», на котором может действовать такой отбор, что, возможно, помогает объяснить, почему сроки развития устойчивости так сильно различаются у пациентов и при разных видах рака.
Всё это не означает, что устойчивость неизбежно возникнет у каждого человека, а скорость и характер её развития различаются в зависимости от типа рака, конкретных мутаций и истории лечения. Исследования неизменно показывают, что онкогенная зависимость и устойчивость — две стороны одной биологической медали. Именно узкая зависимость, благодаря которой опухоль можно эффективно атаковать одним препаратом, одновременно позволяет небольшому числу уже существующих или вновь приобретённых изменений восстановить её способность к выживанию. Понимание того, как именно это происходит — от гена к гену и от одного вида рака к другому, — остаётся одним из наиболее активно развивающихся направлений, связывающих лабораторные исследования с решениями, которые сегодня принимаются в онкологических клиниках.
Частые вопросы
Источники
- I. Bernard Weinstein (2002). Addiction to Oncogenes--the Achilles Heal of Cancer
- Dean W. Felsher, J.Michael Bishop (1999). Reversible Tumorigenesis by MYC in Hematopoietic Lineages
- Brian J. Druker, Moshe Talpaz, Debra J. Resta, Bin Peng, Elisabeth Buchdunger, John M. Ford, Nicholas B. Lydon, Hagop Kantarjian, Renaud Capdeville, Sayuri Ohno-Jones, Charles L. Sawyers (2001). Efficacy and Safety of a Specific Inhibitor of the BCR-ABL Tyrosine Kinase in Chronic Myeloid Leukemia
- Thomas J. Lynch, Daphne W. Bell, Raffaella Sordella, Sarada Gurubhagavatula, Ross A. Okimoto, Brian W. Brannigan, Patricia L. Harris, Sara M. Haserlat, Jeffrey G. Supko, Frank G. Haluska, David N. Louis, David C. Christiani, Jeff Settleman, Daniel A. Haber (2004). Activating Mutations in the Epidermal Growth Factor Receptor Underlying Responsiveness of Non–Small-Cell Lung Cancer to Gefitinib
- Mercedes E. Gorre, Mansoor Mohammed, Katharine Ellwood, Nicholas Hsu, Ron Paquette, P. Nagesh Rao, Charles L. Sawyers (2001). Clinical Resistance to STI-571 Cancer Therapy Caused by BCR-ABL Gene Mutation or Amplification
- William Pao, Vincent A Miller, Katerina A Politi, Gregory J Riely, Romel Somwar, Maureen F Zakowski, Mark G Kris, Harold Varmus (2005). Acquired Resistance of Lung Adenocarcinomas to Gefitinib or Erlotinib Is Associated with a Second Mutation in the EGFR Kinase Domain
- Jeffrey A. Engelman, Kreshnik Zejnullahu, Tetsuya Mitsudomi, Youngchul Song, Courtney Hyland, Joon Oh Park, Neal Lindeman, Christopher-Michael Gale, Xiaojun Zhao, James Christensen, Takayuki Kosaka, Alison J. Holmes, Andrew M. Rogers, Federico Cappuzzo, Tony Mok, Charles Lee, Bruce E. Johnson, Lewis C. Cantley, Pasi A. Jänne (2007). MET Amplification Leads to Gefitinib Resistance in Lung Cancer by Activating ERBB3 Signaling
- Paul B. Chapman, Axel Hauschild, Caroline Robert, John B. Haanen, Paolo Ascierto, James Larkin, Reinhard Dummer, Claus Garbe, Alessandro Testori, Michele Maio, David Hogg, Paul Lorigan, Celeste Lebbe, Thomas Jouary, Dirk Schadendorf, Antoni Ribas, Steven J. O'Day, Jeffrey A. Sosman, John M. Kirkwood, Alexander M.M. Eggermont, Brigitte Dreno, Keith Nolop, Jiang Li, Betty Nelson, Jeannie Hou, Richard J. Lee, Keith T. Flaherty, Grant A. McArthur (2011). Improved Survival with Vemurafenib in Melanoma with BRAF V600E Mutation
- (2010). COT drives resistance to RAF inhibition through MAP kinase pathway reactivation.
- Peter C. Nowell (1976). The Clonal Evolution of Tumor Cell Populations
- Rebecca A Burrell, Charles Swanton (2014). The evolution of the unstable cancer genome
- Manabu Soda, Young Lim Choi, Munehiro Enomoto, Shuji Takada, Yoshihiro Yamashita, Shunpei Ishikawa, Shin-ichiro Fujiwara, Hideki Watanabe, Kentaro Kurashina, Hisashi Hatanaka, Masashi Bando, Shoji Ohno, Yuichi Ishikawa, Hiroyuki Aburatani, Toshiro Niki, Yasunori Sohara, Yukihiko Sugiyama, Hiroyuki Mano (2007). Identification of the transforming EML4–ALK fusion gene in non-small-cell lung cancer
- Eunice L. Kwak, Yung-Jue Bang, D. Ross Camidge, Alice T. Shaw, Benjamin Solomon, Robert G. Maki, Sai-Hong I. Ou, Bruce J. Dezube, Pasi A. Jänne, Daniel B. Costa, Marileila Varella-Garcia, Woo-Ho Kim, Thomas J. Lynch, Panos Fidias, Hannah Stubbs, Jeffrey A. Engelman, Lecia V. Sequist, WeiWei Tan, Leena Gandhi, Mari Mino-Kenudson, Greg C. Wei, S. Martin Shreeve, Mark J. Ratain, Jeffrey Settleman, James G. Christensen, Daniel A. Haber, Keith Wilner, Ravi Salgia, Geoffrey I. Shapiro, Jeffrey W. Clark, A. John Iafrate (2010). Anaplastic Lymphoma Kinase Inhibition in Non–Small-Cell Lung Cancer
- Dennis J. Slamon, Brian Leyland-Jones, Steven Shak, Hank Fuchs, Virginia Paton, Alex Bajamonde, Thomas Fleming, Wolfgang Eiermann, Janet Wolter, Mark Pegram, Jose Baselga, Larry Norton (2001). Use of Chemotherapy plus a Monoclonal Antibody against HER2 for Metastatic Breast Cancer That Overexpresses HER2
- Sreenath V. Sharma, Michael A. Fischbach, Daniel A. Haber, Jeffrey Settleman (2006). “Oncogenic Shock”: Explaining Oncogene Addiction through Differential Signal Attenuation
Проверка командой: Эту статью проверил(а) Canceria Research Team