Lo que revelan los pólipos de colon sobre cómo se desarrolla el cáncer colorrectal
Tres vías moleculares distintas explican por qué algunos pólipos se vuelven peligrosos y la mayoría nunca lo hace
Puntos clave
- •La mayoría de los pólipos de colon nunca se convierte en cáncer, y encontrar uno durante una colonoscopia no equivale a un diagnóstico de cáncer.
- •La secuencia clásica adenoma-carcinoma describe una acumulación gradual de mutaciones en genes como APC, KRAS y TP53.
- •Por lo general, los pólipos hiperplásicos presentan un riesgo muy bajo de cáncer, mientras que los adenomas y algunos pólipos serrados presentan un riesgo considerablemente mayor.
- •Una vía serrada independiente, impulsada por la mutación de BRAF y por cambios generalizados en la metilación del ADN llamados CIMP, sigue una ruta distinta hacia el cáncer.
- •Una tercera vía surge cuando falla la reparación de errores de apareamiento del ADN, lo que produce inestabilidad de microsatélites y un tipo de tumor molecularmente distinto.
- •El síndrome de Lynch, un defecto hereditario de la reparación de errores de apareamiento, aumenta el riesgo de cáncer y puede acelerar la progresión de pólipo a cáncer.
- •La extirpación de pólipos adenomatosos durante la colonoscopia se relaciona con una menor incidencia y mortalidad colorrectales a largo plazo en la población.
- •Las mutaciones genéticas y los cambios epigenéticos parecen actuar conjuntamente durante el desarrollo de los tumores colorrectales, en lugar de hacerlo como procesos separados.
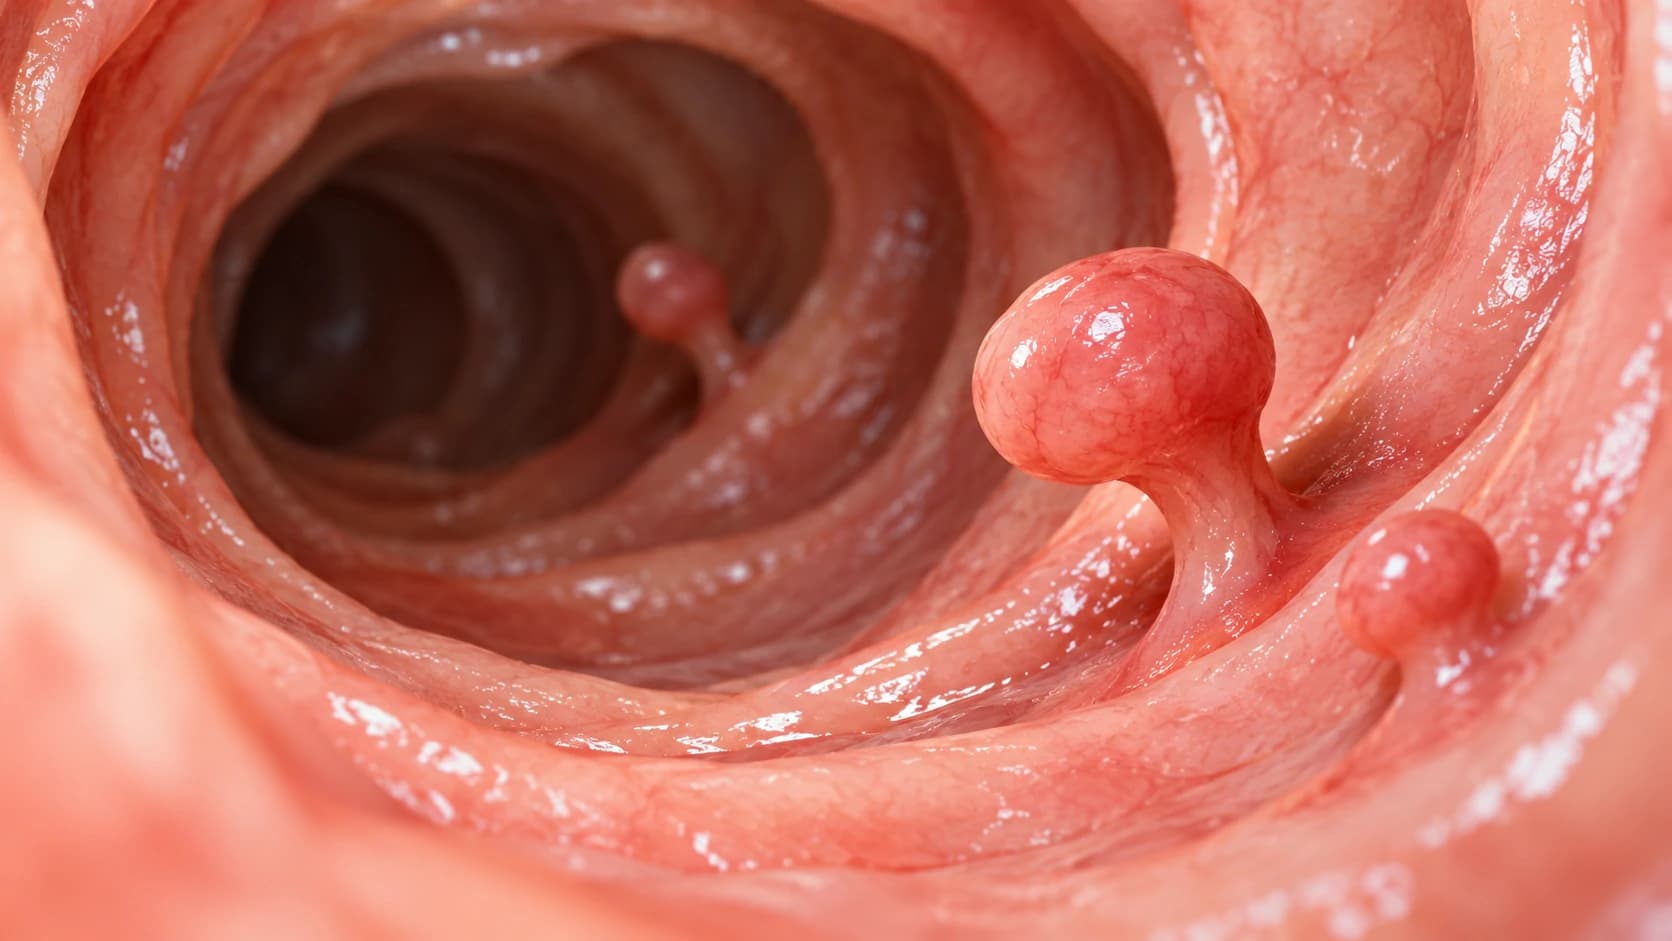
Un pólipo de colon es un pequeño grupo de tejido adicional que crece en el revestimiento interno del colon o el recto. Muchas personas que se someten a una colonoscopia tendrán al menos uno. Encontrar un pólipo no equivale a recibir un diagnóstico de cáncer. La gran mayoría permanece inofensiva durante toda la vida, y algunos tipos casi nunca se vuelven peligrosos.
Aun así, décadas de investigación muestran que la mayoría de los cánceres colorrectales no aparecen de la nada. Se desarrollan a partir de ciertos tipos de pólipos, a menudo durante muchos años y mediante cambios biológicos identificables. Comprender este proceso explica por qué algunos pólipos preocupan más a los médicos que otros y por qué extirparlos durante una colonoscopia puede prevenir el cáncer antes de que comience.
La vía clásica: del revestimiento normal al tumor invasivo
La vía mejor estudiada se denomina secuencia adenoma-carcinoma. Describe cómo las células normales del revestimiento del colon acumulan lentamente daño genético y pasan por una etapa intermedia de adenoma antes de convertirse en un cáncer invasivo. Este modelo, detallado por Eric Fearon y Bert Vogelstein, sigue siendo la base de la forma en que los científicos entienden hoy el cáncer colorrectal.
La secuencia suele comenzar con una mutación en un gen llamado APC. Normalmente, APC funciona como un pedal de freno que limita una señal de crecimiento que indica a las células del colon cuándo deben dividirse. Cuando APC se daña, ese freno falla y las células se multiplican más de lo debido, formando el adenoma visible más temprano.
A medida que crece, un adenoma suele adquirir más mutaciones. A menudo, el siguiente gen que muta es KRAS, lo que impulsa a las células a crecer incluso cuando no deberían. Más adelante, también suele fallar un gen llamado TP53, al que a veces se apoda el guardián del genoma porque normalmente impide que las células dañadas sigan dividiéndose. La pérdida de la función de TP53 se relaciona con el paso final hacia el cáncer invasivo, cuando las células anormales adquieren la capacidad de atravesar las barreras tisulares. En cada etapa, los patólogos pueden observar al microscopio una displasia creciente, es decir, patrones anormales de crecimiento celular.
Esta imagen escalonada está bien establecida, pero describe una tendencia, no una garantía. La mayoría de los adenomas nunca completa toda la secuencia. Solo una minoría progresa hasta convertirse en cáncer y, cuando ocurre, esa progresión suele desarrollarse durante muchos años.
No todos los pólipos tienen el mismo riesgo
Los pólipos no están formados todos de la misma manera y, en consecuencia, su riesgo de cáncer varía. Los pólipos hiperplásicos, el tipo más común encontrado durante una colonoscopia, por lo general presentan un riesgo muy bajo de volverse cancerosos. Los pólipos adenomatosos presentan un riesgo considerablemente mayor, que tiende a aumentar según su tamaño y patrón de crecimiento. Algunos pólipos serrados, caracterizados por un patrón en forma de sierra al microscopio, también tienen un potencial maligno real, aunque anteriormente se agrupaban con los pólipos hiperplásicos de bajo riesgo.
Esta distinción importa en la práctica. Es una de las razones por las que los médicos examinan detenidamente el tejido de un pólipo extirpado, en lugar de tratar todos los pólipos como si fueran intercambiables.
Una segunda vía: la vía serrada
No todos los cánceres colorrectales siguen la secuencia clásica APC-KRAS-TP53. La investigación ha identificado una vía distinta, llamada vía serrada, que comienza de otra manera y sigue su propia lógica molecular.
Esta vía suele comenzar con una mutación en un gen llamado BRAF, en lugar de APC. También implica cambios químicos generalizados en el ADN conocidos como fenotipo metilador de las islas CpG, o CIMP, en el que muchos genes quedan silenciados mediante metilación y no mediante mutación. El efecto práctico puede parecerse a la pérdida de un gen supresor de tumores, aunque la secuencia del ADN en sí no haya cambiado. Los cánceres que se originan de esta manera tienden a verse y comportarse de forma algo diferente a los tumores clásicos derivados de adenomas, lo que explica en parte por qué los pólipos serrados se consideran ahora una categoría propia.
Una tercera vía: cuando falla la reparación del ADN
Una tercera vía hacia el cáncer colorrectal no comienza con una mutación específica que promueva el crecimiento. En cambio, comienza cuando una célula pierde la capacidad de corregir los errores cotidianos de copia de su propio ADN. Las células sanas dependen de un sistema de corrección incorporado, llamado reparación de errores de apareamiento, que corrige los pequeños errores que se producen cada vez que se copia el ADN. Cuando este sistema falla, los errores se acumulan rápidamente, especialmente en secuencias cortas y repetitivas de ADN llamadas microsatélites. Este patrón característico, conocido como inestabilidad de microsatélites, señala tumores que surgieron mediante un mecanismo fundamentalmente diferente de la inestabilidad cromosómica de la secuencia clásica.
Esta falla de reparación puede surgir por azar dentro de un solo tumor, pero también puede heredarse. Las personas que nacen con una copia defectuosa de un gen de reparación de errores de apareamiento tienen una enfermedad llamada síndrome de Lynch, descrita en detalle por Henry Lynch. Como cada célula de su cuerpo ya lleva un gen de reparación dañado, los pólipos en personas con síndrome de Lynch necesitan muchas menos alteraciones adicionales para progresar. Esto ayuda a explicar por qué sus cánceres pueden desarrollarse inusualmente rápido y a una edad más temprana que los casos esporádicos habituales.
Por qué la biología respalda las pruebas de detección
Estas tres vías son diferentes, pero comparten una característica: el cáncer no aparece simplemente de forma instantánea. Se desarrolla a través de etapas intermedias que pueden persistir durante años antes de que ocurra la invasión. Precisamente esa ventana es la que la colonoscopia está diseñada para aprovechar.
Grandes estudios que siguieron a pacientes durante décadas han encontrado que la extirpación de pólipos adenomatosos durante la colonoscopia, un procedimiento llamado polipectomía, se asocia con tasas considerablemente menores de cáncer colorrectal y de muerte por la enfermedad en etapas posteriores de la vida. Esto no significa que la colonoscopia garantice protección para cada persona. Significa que, en las poblaciones, interrumpir el proceso de pólipo a cáncer mediante la extirpación del pólipo funciona. La lógica es sencilla: si un linaje celular necesita varios cambios secuenciales distribuidos a lo largo de años para volverse canceroso, extirparlo en una etapa temprana, cuando aún es benigno, detiene el resto de la secuencia antes de que pueda completarse.
Los genes son solo parte de la historia
Ninguna de estas tres vías —la clásica, la serrada o la impulsada por fallas en la reparación de errores de apareamiento— funciona únicamente mediante cambios en la secuencia del ADN. Junto con las mutaciones, los tumores colorrectales acumulan alteraciones epigenéticas, modificaciones químicas que cambian la manera en que se leen los genes sin alterar el código genético subyacente. Estos dos tipos de cambios parecen actuar conjuntamente durante todo el proceso, en lugar de representar dos explicaciones contrapuestas.
Lo que sigue siendo verdaderamente incierto es por qué un pólipo determinado, en una persona determinada, toma una vía en lugar de otra, y por qué tantos pólipos parecen estancarse indefinidamente sin completar nunca la secuencia. Décadas de detalles moleculares han aclarado los pasos implicados. Lo que inclina a un adenoma individual hacia la progresión, o lo protege de progresar, todavía no se comprende por completo.
Preguntas frecuentes
Referencias
- Eric R. Fearon, Bert Vogelstein (1990). A genetic model for colorectal tumorigenesis
- Bert Vogelstein, Eric R. Fearon, Stanley R. Hamilton, Scott E. Kern, Ann C. Preisinger, Mark Leppert, Alida M.M. Smits, Johannes L. Bos (1988). Genetic Alterations during Colorectal-Tumor Development
- Kenneth W. Kinzler, Mef C. Nilbert, Li-Kuo Su, Bert Vogelstein, Tracy M. Bryan, Daniel B. Levy, Kelly J. Smith, Antonette C. Preisinger, Philip Hedge, Douglas McKechnie, Rachel Finniear, Alex Markham, John Groffen, Mark S. Boguski, Stephen F. Altschul, Akira Horii, Hiroshi Ando, Yasuo Miyoshi, Yoshio Miki, Isamu Nishisho, Yusuke Nakamura (1991). Identification of FAP Locus Genes from Chromosome 5q21
- Sanford D. Markowitz, Monica M. Bertagnolli (2009). Molecular Basis of Colorectal Cancer
- (2007). Classification of colorectal cancer based on correlation of clinical, morphological and molecular features.
- Barbara Leggett, Vicki Whitehall (2010). Role of the Serrated Pathway in Colorectal Cancer Pathogenesis
- Yurij Ionov, Miguel A. Peinado, Sergei Malkhosyan, Darryl Shibata, Manuel Perucho (1993). Ubiquitous somatic mutations in simple repeated sequences reveal a new mechanism for colonic carcinogenesis
- Henry T. Lynch, Albert de la Chapelle (2003). Hereditary Colorectal Cancer
- Sidney J. Winawer, Ann G. Zauber, May Nah Ho, Michael J. O'Brien, Leonard S. Gottlieb, Stephen S. Sternberg, Jerome D. Waye, Melvin Schapiro, John H. Bond, Joel F. Panish, Frederick Ackroyd, Moshe Shike, Robert C. Kurtz, Lynn Hornsby-Lewis, Hans Gerdes, Edward T. Stewart (1993). Prevention of Colorectal Cancer by Colonoscopic Polypectomy
- (2012). [Colonoscopic polypectomy and long-term prevention of colorectal cancer deaths].
- Reiko Nishihara, Kana Wu, Paul Lochhead, Teppei Morikawa, Xiaoyun Liao, Zhi Rong Qian, Kentaro Inamura, Sun A. Kim, Aya Kuchiba, Mai Yamauchi, Yu Imamura, Walter C. Willett, Bernard A. Rosner, Charles S. Fuchs, Edward Giovannucci, Shuji Ogino, Andrew T. Chan (2013). Long-Term Colorectal-Cancer Incidence and Mortality after Lower Endoscopy
- William M. Grady, John M. Carethers (2008). Genomic and Epigenetic Instability in Colorectal Cancer Pathogenesis
Revisión del equipo: Este artículo ha sido revisado por Canceria Research Team