¿Qué diferencia al mieloma múltiple de otros cánceres de la sangre?
Por qué un cáncer de las células plasmáticas maduras sigue su propio curso en cuanto a biología, diagnóstico y tratamiento en comparación con la leucemia y el linfoma
Puntos clave
- •El mieloma múltiple se origina en células plasmáticas maduras, a diferencia de la leucemia, que comienza en células sanguíneas inmaduras, o del linfoma, que comienza en linfocitos que forman tumores.
- •La Organización Mundial de la Salud clasifica el mieloma junto al linfoma como una neoplasia linfoide, lo que refleja un linaje celular compartido pese a su comportamiento clínico muy diferente.
- •Casi todos los casos de mieloma múltiple están precedidos por MGUS, una afección frecuente y generalmente inofensiva que se vigila con el tiempo en lugar de tratarse de inmediato.
- •El mieloma se caracteriza por translocaciones cromosómicas recurrentes y cariotipos complejos que no son características habituales de la mayoría de las leucemias.
- •El mieloma altera de manera característica el equilibrio normal entre las células que forman hueso y las que lo destruyen, produciendo lesiones óseas osteolíticas que rara vez se observan en otros cánceres de la sangre.
- •El diagnóstico se basa en los criterios CRAB y en la detección de una proteína M anormal, que difieren considerablemente de la forma en que se diagnostican la leucemia y el linfoma.
- •El tratamiento del mieloma se centra en inhibidores del proteasoma, fármacos inmunomoduladores y tratamientos más recientes dirigidos contra BCMA, distintos de los esquemas estándar para la leucemia y el linfoma.
- •La incidencia del mieloma múltiple es aproximadamente el doble de alta en las poblaciones negras que en las poblaciones blancas, una disparidad mayor que la observada en la mayoría de los demás cánceres de la sangre.
El término «cáncer de la sangre» es, en realidad, una expresión general que engloba enfermedades con orígenes diferentes. El mieloma múltiple es una de ellas, pero se diferencia de la leucemia y el linfoma en un aspecto que llega hasta los fundamentos de la biología. Comprender esa diferencia explica por qué el mieloma causa dolor y fracturas óseas, por qué se diagnostica de otra manera y por qué se trata con un conjunto propio de medicamentos.
Una célula de origen diferente
Cada cáncer importante de la sangre se origina en un tipo distinto de célula sanguínea que ha sufrido alteraciones. La leucemia suele comenzar en células sanguíneas jóvenes en desarrollo dentro de la médula ósea, células que aún no han terminado de madurar y que a menudo pasan al torrente sanguíneo en grandes cantidades. El linfoma comienza en los linfocitos, células inmunitarias que normalmente circulan por los ganglios linfáticos y otros tejidos linfoides, donde pueden formar masas tumorales sólidas.
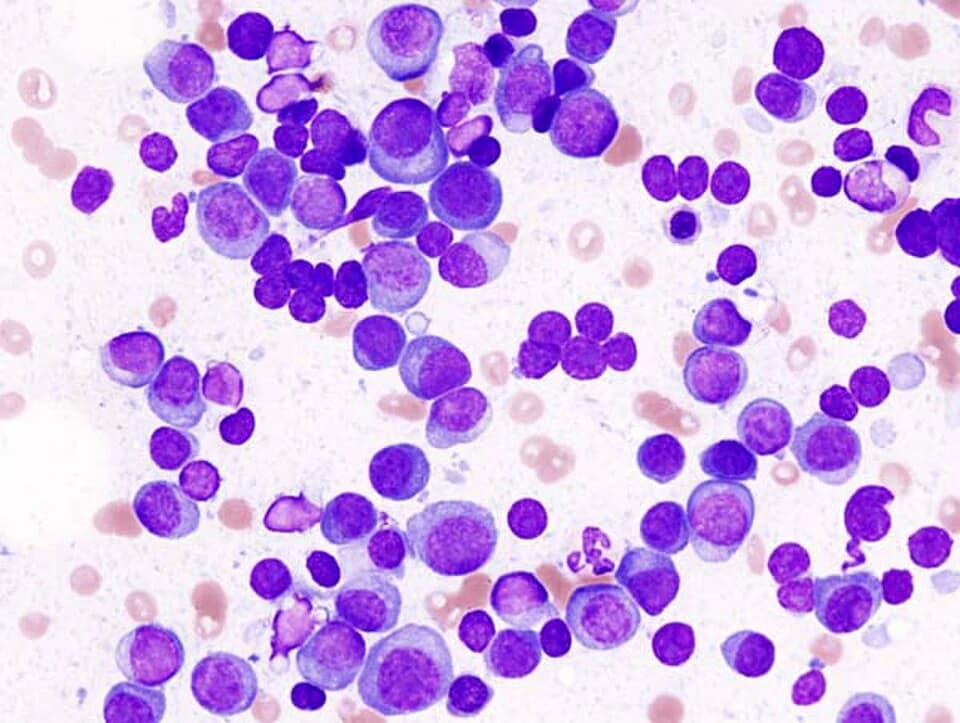
El mieloma múltiple comienza en otro lugar: en las células plasmáticas. Una célula plasmática es un glóbulo blanco maduro cuya función normal es producir anticuerpos, las proteínas que utiliza el sistema inmunitario para reconocer y combatir las infecciones. En el mieloma, una sola célula plasmática se vuelve maligna y se multiplica, llenando la médula ósea con copias de sí misma y produciendo en grandes cantidades un fragmento de anticuerpo único y anormal llamado proteína M, que puede detectarse mediante análisis de sangre u orina. A diferencia de las células de la leucemia, las células del mieloma rara vez pasan a la circulación general en grandes cantidades. A diferencia del linfoma, rara vez forman el tipo de masa tumoral sólida que se encuentra en un ganglio linfático. Permanecen en la médula ósea, algo que resulta de enorme importancia para la manera en que se comporta la enfermedad.
Dónde encaja el mieloma en la clasificación oficial
La Organización Mundial de la Salud organiza formalmente los cánceres de la sangre en categorías amplias según el linaje celular y la etapa de desarrollo en la que se origina el cáncer. Una rama principal abarca las neoplasias mieloides, incluidas la mayoría de las leucemias, que surgen de células productoras de sangre que normalmente se convertirían en glóbulos rojos, plaquetas o ciertos glóbulos blancos. Otra rama abarca las neoplasias linfoides, que incluyen el linfoma y, quizá de manera sorprendente, el propio mieloma múltiple, clasificado allí como una neoplasia de células plasmáticas.
Esta clasificación refleja el linaje y no el aspecto. Las células plasmáticas son la etapa final madura del desarrollo de los linfocitos B, la misma familia general de células inmunitarias que da origen a muchos linfomas. En ese sentido, el mieloma y el linfoma son primos moleculares, aunque las dos enfermedades tienen un aspecto y un comportamiento muy diferentes en los pacientes.
Una fase precursora larga y silenciosa
Pocos cánceres anuncian su estado precursor con tanta claridad como el mieloma múltiple. Casi todos los casos están precedidos, a menudo durante años o décadas, por una afección llamada gammapatía monoclonal de significado incierto, o MGUS. En la MGUS, ya hay células plasmáticas anormales que producen una proteína M detectable, pero la persona no presenta síntomas ni daño en los órganos. Un estudio histórico de seguimiento a largo plazo dirigido por Robert Kyle y sus colaboradores siguió durante décadas a personas con MGUS y descubrió que esta se transforma en mieloma o en un cáncer relacionado a una tasa anual baja y bastante constante, en lugar de hacerlo de una sola vez.
Esa tasa de progresión lenta y predecible es inusual entre los estados precursores de los cánceres de la sangre. También explica por qué los médicos vigilan la MGUS en lugar de tratarla. Tener MGUS no significa que una persona tenga cáncer; significa que existe una probabilidad pequeña y continua de desarrollarlo más adelante, por lo que el seguimiento habitual mediante análisis de sangre, y no el tratamiento inmediato, es la respuesta estándar.
Una firma genética propia
A nivel molecular, las células del mieloma tienden a presentar un patrón distintivo de alteraciones. Muchos casos incluyen un fragmento roto de un cromosoma que cambia de posición con la región del ADN que normalmente indica a las células productoras de anticuerpos cómo fabricarlos. Estos reordenamientos, junto con un número de cromosomas generalmente más caótico que el habitual en la mayoría de las leucemias, aparecen de forma temprana y ayudan a determinar cómo se desarrolla la enfermedad, según estudios moleculares de la genética del mieloma. Esta complejidad genómica es una de las razones por las que actualmente el mieloma se entiende menos como una sola enfermedad y más como un conjunto de subtipos molecularmente distintos que comparten una célula de origen y un cuadro clínico.
Por qué el esqueleto se convierte en un objetivo
Pocas características separan al mieloma de otros cánceres de la sangre con tanta claridad como su efecto sobre los huesos. El hueso sano se renueva constantemente y de manera silenciosa: un tipo de célula disuelve el hueso viejo y otro lo reconstruye, en un equilibrio cuidadosamente regulado. Las células del mieloma alteran directamente ese equilibrio: aceleran en exceso el proceso de destrucción ósea y suprimen el de formación ósea, lo que produce las llamadas lesiones osteolíticas, zonas en las que el hueso se destruye más rápido de lo que puede reemplazarse.
El resultado es una enfermedad que suele causar dolor óseo, debilitamiento y fracturas, algo que rara vez se observa como característica definitoria de la leucemia o el linfoma. Esto se refleja directamente en la forma de diagnosticar el mieloma: los médicos buscan un conjunto de características conocido por la sigla CRAB, que corresponde a hipercalcemia, disminución de la función renal, anemia y lesiones óseas, junto con la presencia de la proteína M y otros marcadores. En cambio, el diagnóstico de la leucemia depende de contar las células anormales en la sangre o la médula, y el del linfoma suele basarse en la biopsia de un ganglio linfático agrandado u otra masa de tejido. Tres enfermedades diferentes, tres estrategias diagnósticas realmente distintas. Reconocer estos patrones no equivale a diagnosticarlos; para ello siguen siendo necesarios los análisis de laboratorio y la evaluación clínica por parte de un médico cualificado.
Una enfermedad que depende de su entorno
Las células del mieloma dependen especialmente del microambiente de la médula ósea, la red de apoyo formada por células y tejidos que normalmente rodea a las células sanguíneas en desarrollo. Es menos parecido a un tumor que crece por sí solo y más a un inquilino que no puede sobrevivir fuera de un apartamento muy específico; las células del mieloma dependen de las señales de sus vecinas de la médula para mantenerse vivas, crecer y resistir el daño. Esta dependencia también ayuda a explicar la destrucción ósea descrita anteriormente, ya que algunas de las mismas señales de la médula que las células del mieloma aprovechan para sobrevivir son las que desequilibran el proceso de remodelación ósea.
Biología diferente, clases de medicamentos diferentes
Dado que las vulnerabilidades del mieloma son tan distintas, su tratamiento ha evolucionado en torno a clases de medicamentos que rara vez son fundamentales en la atención de la leucemia o el linfoma. Los inhibidores del proteasoma bloquean una estructura dentro de la célula responsable de descomponer y reciclar proteínas, un proceso del que las células del mieloma dependen mucho debido a la gran cantidad de proteínas de anticuerpos que producen. Los fármacos inmunomoduladores y los anticuerpos que actúan sobre un marcador específico de las células plasmáticas completan un enfoque combinado que actualmente es estándar.
Más recientemente, los tratamientos dirigidos contra una proteína llamada BCMA, presente principalmente en las células plasmáticas, incluidas las células del mieloma, han pasado a utilizarse en la práctica clínica para personas cuya enfermedad ha reaparecido después de otros tratamientos. Uno de estos enfoques, una forma de terapia con células inmunitarias modificadas, mostró respuestas importantes en un ensayo clínico de pacientes con enfermedad en recaída y refractaria, aunque se reserva para situaciones específicas en lugar de ofrecerse como una solución universal o garantizada. Estas clases de medicamentos se superponen poco con los esquemas estándar para la leucemia o el linfoma, una consecuencia directa de que el mieloma se origine en un tipo de célula tan diferente.
Quién desarrolla mieloma y cómo esto también es diferente
El mieloma múltiple también presenta un patrón poblacional distintivo. Una investigación dirigida por Adam Waxman y sus colaboradores descubrió que el mieloma aparece aproximadamente el doble de veces en las poblaciones negras que en las poblaciones blancas de Estados Unidos, una disparidad notablemente mayor que la observada en la mayoría de los demás cánceres de la sangre. Las razones de esta diferencia no están completamente establecidas, y el hallazgo describe un patrón en grandes poblaciones, no una predicción para una persona concreta.
Una enfermedad con sus propias reglas
El mieloma múltiple comparte la denominación «cáncer de la sangre» con la leucemia y el linfoma, pero pocas cosas más encajan de manera sencilla. Comienza en una célula diferente y más madura. Se clasifica junto al linfoma por una cuestión técnica de linaje, aunque clínicamente se comporta de una manera completamente distinta. Pasa años manifestándose silenciosamente a través de la MGUS antes de que aparezca algo parecido a un cáncer activo. Su genética, sus efectos sobre los huesos, su tratamiento e incluso a quién afecta más se remontan a un hecho central: el mieloma es, fundamentalmente, una enfermedad de la célula plasmática, y casi todo lo distintivo de esta enfermedad se deriva de ese único punto de origen.
Preguntas frecuentes
Referencias
- Robert A. Kyle, Terry M. Therneau, S. Vincent Rajkumar, Janice R. Offord, Dirk R. Larson, Matthew F. Plevak, L. Joseph Melton (2002). A Long-Term Study of Prognosis in Monoclonal Gammopathy of Undetermined Significance
- P. Leif Bergsagel, W. Michael Kuehl (2005). Molecular Pathogenesis and a Consequent Classification of Multiple Myeloma
- Gareth J. Morgan, Brian A. Walker, Faith E. Davies (2012). The genetic architecture of multiple myeloma
- G. David Roodman (2009). Pathogenesis of myeloma bone disease
- Nikhil C. Munshi, Larry D. Anderson, Nina Shah, Deepu Madduri, Jesús Berdeja, Sagar Lonial, Noopur Raje, Yi Lin, David Siegel, Albert Oriol, Philippe Moreau, Ibrahim Yakoub-Agha, Michel Delforge, Michele Cavo, Hermann Einsele, Hartmut Goldschmidt, Katja Weisel, Alessandro Rambaldi, Donna Reece, Fabio Petrocca, Monica Massaro, Jamie N. Connarn, Shari Kaiser, Payal Patel, Liping Huang, Timothy B. Campbell, Kristen Hege, Jesús San-Miguel (2021). Idecabtagene Vicleucel in Relapsed and Refractory Multiple Myeloma
- Adam J. Waxman, Pamela J. Mink, Susan S. Devesa, William F. Anderson, Brendan M. Weiss, Sigurdur Y. Kristinsson, Katherine A. McGlynn, Ola Landgren (2010). Racial disparities in incidence and outcome in multiple myeloma: a population-based study
- Steven H. Swerdlow, Elias Campo, Stefano A. Pileri, Nancy Lee Harris, Harald Stein, Reiner Siebert, Ranjana Advani, Michele Ghielmini, Gilles A. Salles, Andrew D. Zelenetz, Elaine S. Jaffe (2016). The 2016 revision of the World Health Organization classification of lymphoid neoplasms
Revisión del equipo: Este artículo ha sido revisado por Canceria Research Team