Cómo las señales de la glucosa y la insulina impulsan el crecimiento tumoral
Dentro de las vías moleculares, desde PI3K-AKT hasta AMPK, que conectan el azúcar en sangre, la insulina y los genes que impulsan el cáncer con el crecimiento tumoral
Puntos clave
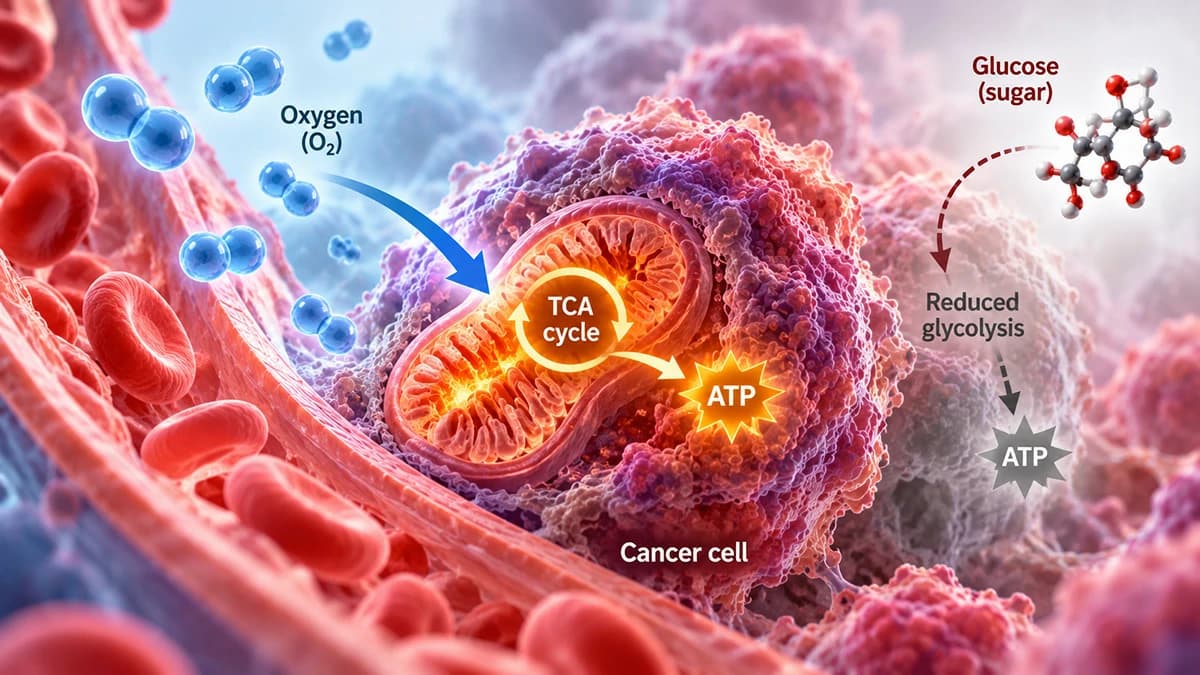
- •Muchas células cancerosas dependen en gran medida de la glucólisis y convierten la glucosa en lactato incluso cuando hay oxígeno disponible, un patrón llamado efecto Warburg que proporciona principalmente componentes básicos para el crecimiento rápido, no solo energía.
- •La insulina y el IGF-1 activan la vía de señalización PI3K-AKT, promoviendo la captación de glucosa, el crecimiento celular y la resistencia a la muerte celular; esta señalización forma parte de la fisiología normal y adquiere relevancia en el cáncer principalmente cuando se desregula.
- •mTOR actúa como un centro fundamental que integra las señales de los factores de crecimiento y la disponibilidad de nutrientes, y muchos tumores encuentran formas de mantener este interruptor de crecimiento bloqueado en la posición de «activado».
- •AMPK funciona como un freno que detecta la energía y normalmente se opone al crecimiento impulsado por mTOR; en algunos contextos, la vía LKB1-AMPK actúa como supresora tumoral.
- •Los oncogenes como MYC y KRAS pueden reprogramar directamente el metabolismo de la glucosa y la glutamina, modificando activamente el uso del combustible en lugar de limitarse a responder a señales hormonales externas.
- •HIF-1α conecta las condiciones de bajo oxígeno dentro de los tumores con un aumento del transporte de glucosa y de la glucólisis, y su señalización se solapa con las vías promotoras del crecimiento.
- •Los estudios poblacionales asocian la hiperinsulinemia, la diabetes tipo 2 y la obesidad con un mayor riesgo o un peor pronóstico de algunos cánceres, pero la causalidad y los mecanismos subyacentes en los seres humanos aún se están investigando.
- •Los datos observacionales relacionan el fármaco para la diabetes metformina con una menor incidencia de cáncer en algunos estudios, pero esta asociación no demuestra que sea un tratamiento contra el cáncer probado.
A veces, los médicos pueden detectar el apetito de un tumor por el azúcar antes de poder ver el tumor en sí. Una prueba llamada PET con FDG funciona mediante la inyección en el torrente sanguíneo de un trazador radiactivo similar a la glucosa. Muchos tumores absorben una cantidad muy superior a la del tejido normal que los rodea, lo que hace que se iluminen en la exploración. Ese apetito por la glucosa no es una simple curiosidad. Refleja un conjunto de señales moleculares que relacionan la forma en que una célula percibe los nutrientes y las señales de crecimiento con el hecho de que un tumor crezca o no.
Esta observación plantea una serie de preguntas que los investigadores han estudiado durante décadas. ¿Por qué las células cancerosas procesan la glucosa de una forma tan diferente? ¿Qué papel desempeña la insulina, una hormona que la mayoría de las personas relaciona con la diabetes, en el crecimiento tumoral? ¿Y cómo encajan en este panorama metabólico los genes mutados que impulsan el cáncer? Las respuestas implican un pequeño conjunto de interruptores moleculares que normalmente mantienen un equilibrio cuidadoso entre el crecimiento y el uso de la energía.
Por qué muchos tumores queman el azúcar de una forma ineficiente
Las células sanas generan principalmente energía mediante la fosforilación oxidativa, un proceso que utiliza oxígeno para extraer una gran cantidad de energía de cada molécula de glucosa. En cambio, muchas células cancerosas dependen en gran medida de la glucólisis y descomponen la glucosa en lactato incluso cuando hay abundante oxígeno. Este patrón se denomina efecto Warburg, en honor a Otto Warburg, quien describió por primera vez este comportamiento de las células cancerosas hace décadas. Sobre el papel parece un proceso derrochador, ya que la glucólisis por sí sola produce mucha menos energía por molécula de glucosa que la vía basada en el oxígeno.
La explicación que cuenta con mayor respaldo es que las células que se dividen rápidamente necesitan algo más que energía. Necesitan materias primas: los componentes básicos para fabricar nuevo ADN, membranas y proteínas. La glucólisis genera precisamente muchas de las moléculas intermedias que requieren esos procesos de construcción, de modo que una célula que se apresura a dividirse puede obtener más valor a largo plazo de canalizar la glucosa hacia la construcción que de quemarla por completo como combustible. Es algo parecido a una fábrica que se prepara para expandirse y que, a menudo, necesita que entren más materias primas que la cantidad de energía terminada que produce.
Este intenso flujo glucolítico tiene un efecto secundario. El lactato producido se acumula y puede acidificar el tejido situado inmediatamente alrededor de un tumor. Este cambio en el entorno químico local puede influir aún más en la forma en que un tumor interactúa con el tejido sano cercano, aunque todavía se está estudiando exactamente cuánto contribuye esto a la progresión tumoral.
Señales de crecimiento: cómo la insulina y el IGF-1 impulsan a las células
La insulina es conocida sobre todo por regular el azúcar en sangre, pero su función es más amplia. Indica a las células que capten glucosa y las impulsa a crecer y almacenar energía. Una hormona relacionada, el factor de crecimiento similar a la insulina 1, o IGF-1, actúa mediante una maquinaria similar y es un impulsor aún más potente del crecimiento y la supervivencia celular. Ambas son partes esenciales y normales de la fisiología humana, no algo inherentemente perjudicial.
Cuando la insulina o el IGF-1 se unen a su receptor en la superficie de una célula, activan una cadena de proteínas de señalización conocida como PI3K-AKT. Una vez activa, esta vía indica a la célula que capte más glucosa, aumente de tamaño y resista las señales internas que normalmente la llevarían a morir cuando está dañada o ya no se necesita. Las investigaciones resumidas por Michael Pollak y otros han descrito cómo esta misma señalización, cuando está persistentemente hiperactiva, puede favorecer la supervivencia de células anormales en lugar de las normales.
Algunas células cancerosas también presentan patrones alterados de receptores de insulina y de IGF-1 en su superficie, incluidas combinaciones de receptores que normalmente no se observan en el tejido sano. Estas variaciones pueden hacer que determinadas células tumorales sean más sensibles a las señales de crecimiento que circulan en la sangre que las células normales. La biología subyacente es normal; lo que se ha desviado es la respuesta de la célula a ella.
mTOR: el punto de decisión del crecimiento celular
En última instancia, toda esta señalización converge en una proteína llamada mTOR, que funciona como un punto central de decisión para la célula. mTOR reúne simultáneamente dos tipos de información: las señales de los factores de crecimiento que llegan a través de PI3K-AKT y los indicadores directos de si hay suficientes nutrientes y energía disponibles. Cuando ambas respuestas son afirmativas, mTOR impulsa a la célula a fabricar nuevas proteínas, grasas y otros materiales necesarios para crecer y dividirse.
Esta integración es importante para la biología tumoral porque muchos cánceres encuentran formas de mantener este interruptor fijado en la posición de «crecer», independientemente de lo que, en otras circunstancias, indicarían las demás señales del organismo. Puesto que la insulina y el IGF-1 convergen en mTOR a través de PI3K-AKT, una señalización de la insulina crónicamente elevada puede reforzar ese mismo estado orientado al crecimiento, lo que explica en parte por qué los investigadores han prestado tanta atención a esta hormona en el contexto de la biología del cáncer.
AMPK: un freno incorporado al crecimiento
Si mTOR funciona como un acelerador, AMPK actúa como el freno que comparte el mismo espacio del pedal. AMPK es un sensor de la energía celular: cuando las reservas energéticas de una célula disminuyen, AMPK se activa y hace, en gran medida, lo contrario que mTOR: ralentiza el crecimiento y favorece los procesos que conservan energía. Esta relación se desarrolla a través de lo que los investigadores denominan la vía LKB1-AMPK, que en algunos contextos actúa como un auténtico supresor tumoral.
La consecuencia práctica es que una célula sana sometida a estrés energético debería poner en pausa sus planes de crecimiento hasta que mejoren las condiciones. Los tumores que pierden o debilitan esta vía de freno pueden seguir creciendo incluso cuando escasea el combustible, lo que ayuda a explicar por qué las alteraciones de la señalización de AMPK aparecen en algunos cánceres. La existencia de este freno también explica en parte por qué AMPK ha despertado interés como posible punto de intervención, un tema que retomaremos más adelante.
Cuando los genes que impulsan el cáncer reescriben las reglas metabólicas
Los tumores no solo responden pasivamente a las hormonas que circulan desde otras partes del organismo. Muchos reescriben activamente su propio metabolismo mediante genes mutados. MYC, un gen que se vuelve anormalmente activo en una amplia variedad de cánceres, activa directamente los genes necesarios para la glucólisis y para descomponer el aminoácido glutamina, proporcionando tanto energía como materias primas para un crecimiento descontrolado.
KRAS, otro gen mutado con frecuencia, modifica el procesamiento de la glucosa de una manera diferente. En modelos de tumores pancreáticos, una mutación de KRAS fijada en posición «activada» redirigió el carbono derivado de la glucosa hacia vías que construyen nuevo material celular en lugar de producir simplemente energía, una reprogramación metabólica de la que los tumores dependían para sobrevivir. Por otra parte, los tumores a menudo superan su propio suministro sanguíneo, creando zonas con poco oxígeno. Una proteína llamada HIF-1α se activa en esas condiciones y activa los genes de los transportadores de glucosa y de las enzimas glucolíticas, profundizando la dependencia del tumor de la glucólisis. HIF-1α tampoco actúa de forma aislada; interactúa con la misma señalización promotora del crecimiento descrita anteriormente, de modo que la detección del oxígeno y la señalización del crecimiento suelen solaparse en lugar de funcionar como sistemas separados.
En conjunto, esta alteración del procesamiento de la glucosa, ya sea impulsada por oncogenes, hormonas de crecimiento o niveles bajos de oxígeno, se considera actualmente una de las características fundamentales del cáncer, junto con elementos como la proliferación descontrolada y la resistencia a la muerte celular. No es un efecto secundario del crecimiento tumoral. Es parte de lo que hace posible ese crecimiento.
Lo que sugieren los estudios poblacionales sobre la insulina, la diabetes y el riesgo de cáncer
Dada esta biología, surge una pregunta natural: ¿la elevación crónica de la insulina, o una enfermedad como la diabetes tipo 2 o la obesidad, afecta realmente al riesgo de cáncer en las personas? Los estudios epidemiológicos han encontrado asociaciones entre la hiperinsulinemia, la diabetes tipo 2 y la obesidad, por un lado, y un mayor riesgo o un peor pronóstico de ciertos cánceres, por otro. Se trata de patrones observados a nivel poblacional, no de una prueba de una relación directa de causa y efecto en una persona concreta.
La relación es verdaderamente compleja. Sería un error interpretar esto como una prueba de que comer azúcar o carbohidratos causa directamente cáncer; eso exageraría lo que muestran los datos. Lo que sugieren las asociaciones es que las enfermedades metabólicas crónicas caracterizadas por una elevación persistente de la insulina pueden interactuar con las mismas vías de señalización del crecimiento descritas anteriormente, aunque los mecanismos exactos que las conectan en los seres humanos siguen siendo un área activa de investigación y no un hecho establecido.
La cuestión de la metformina: una línea de investigación, no un tratamiento
Dado que AMPK contrarresta de forma natural el crecimiento impulsado por mTOR, los investigadores han mostrado un interés particular por los fármacos que influyen en este eje. La metformina, un medicamento para la diabetes de uso generalizado que afecta a la señalización relacionada con AMPK, se ha relacionado en estudios observacionales de personas con diabetes con tasas más bajas de diagnóstico o muerte por cáncer.
Esa asociación motivó una oleada de investigaciones preclínicas y clínicas, pero los datos observacionales de este tipo no pueden demostrar que la metformina sea la causa de esas tasas más bajas; las personas que responden bien al tratamiento de la diabetes pueden diferir de otras en aspectos que también afectan al riesgo de cáncer. Los comentarios de investigadores del área han señalado explícitamente que estas pruebas marcan el inicio de una investigación, no su conclusión. La metformina no es un tratamiento contra el cáncer establecido, y nada de esta investigación respalda modificar el tratamiento de la diabetes basándose en la biología del cáncer sin la orientación de un médico.
Dónde se encuentran actualmente las pruebas
El panorama que surge es el de sistemas que se solapan, no el de un único interruptor defectuoso. La señalización de la insulina y el IGF-1, la vía de crecimiento PI3K-AKT-mTOR, el freno AMPK y oncogenes como MYC y KRAS confluyen en torno a una misma pregunta básica: ¿debería esta célula utilizar ahora mismo el combustible disponible para crecer? En el cáncer, esta pregunta tiende a recibir una respuesta afirmativa con mucha más frecuencia de la debida.
Lo que sigue genuinamente abierto es hasta qué punto este panorama molecular puede traducirse en herramientas que cambien los resultados para los pacientes. Las relaciones epidemiológicas entre el metabolismo y el cáncer son reales, pero por sí solas no demuestran que exista una causa tratable. Los fármacos metabólicos como la metformina siguen siendo una línea de investigación prometedora, no una terapia demostrada. Los mecanismos están cada vez mejor descritos; qué hacer clínicamente con ese mapa todavía está por determinar.
Preguntas frecuentes
Referencias
- Matthew G. Vander Heiden, Lewis C. Cantley, Craig B. Thompson (2009). Understanding the Warburg Effect: The Metabolic Requirements of Cell Proliferation
- Robert A. Gatenby, Robert J. Gillies (2004). Why do cancers have high aerobic glycolysis?
- Michael Pollak (2008). Insulin and insulin-like growth factor signalling in neoplasia
- Antonino Belfiore, Francesco Frasca, Giuseppe Pandini, Laura Sciacca, Riccardo Vigneri (2009). Insulin Receptor Isoforms and Insulin Receptor/Insulin-Like Growth Factor Receptor Hybrids in Physiology and Disease
- Mathieu Laplante, David M. Sabatini (2012). mTOR Signaling in Growth Control and Disease
- David B. Shackelford, Reuben J. Shaw (2009). The LKB1–AMPK pathway: metabolism and growth control in tumour suppression
- Chi V. Dang (2012). MYC on the Path to Cancer
- Haoqiang Ying, Alec C. Kimmelman, Costas A. Lyssiotis, Sujun Hua, Gerald C. Chu, Eliot Fletcher-Sananikone, Jason W. Locasale, Jaekyoung Son, Hailei Zhang, Jonathan L. Coloff, Haiyan Yan, Wei Wang, Shujuan Chen, Andrea Viale, Hongwu Zheng, Ji-hye Paik, Carol Lim, Alexander R. Guimaraes, Eric S. Martin, Jeffery Chang, Aram F. Hezel, Samuel R. Perry, Jian Hu, Boyi Gan, Yonghong Xiao, John M. Asara, Ralph Weissleder, Y. Alan Wang, Lynda Chin, Lewis C. Cantley, Ronald A. DePinho (2012). Oncogenic Kras Maintains Pancreatic Tumors through Regulation of Anabolic Glucose Metabolism
- Gregg L Semenza (2010). HIF-1: upstream and downstream of cancer metabolism
- Douglas Hanahan, Robert A. Weinberg (2011). Hallmarks of Cancer: The Next Generation
- Rob A. Cairns, Isaac S. Harris, Tak W. Mak (2011). Regulation of cancer cell metabolism
- Ralph J. DeBerardinis, Navdeep S. Chandel (2016). Fundamentals of cancer metabolism
- Emily Jane Gallagher, Derek LeRoith (2015). Obesity and Diabetes: The Increased Risk of Cancer and Cancer-Related Mortality
- Josie M M Evans, Louise A Donnelly, Alistair M Emslie-Smith, Dario R Alessi, Andrew D Morris (2005). Metformin and reduced risk of cancer in diabetic patients
- Michael N. Pollak (2012). Investigating Metformin for Cancer Prevention and Treatment: The End of the Beginning
Revisión del equipo: Este artículo ha sido revisado por Canceria Research Team