Quand le cancer dépend d’un seul gène : la science de l’addiction aux oncogènes et de la résistance aux médicaments
Comment un seul gène muté peut faire rétrécir rapidement les tumeurs de façon spectaculaire, et pourquoi les cellules cancéreuses trouvent souvent un moyen de contourner les médicaments conçus pour le bloquer
Points clés à retenir
- •L’addiction aux oncogènes désigne des cellules cancéreuses qui dépendent tellement d’un seul gène muté dominant que son blocage peut déclencher une mort cellulaire rapide, malgré les nombreuses autres anomalies génétiques présentes dans la tumeur.
- •Chez l’animal, la désactivation de l’oncogène MYC a provoqué une régression des tumeurs, apportant une preuve expérimentale directe qu’un seul gène peut contrôler la survie d’une tumeur.
- •L’effet de l’imatinib sur la leucémie myéloïde chronique dépendante de BCR-ABL, ainsi que les médicaments ciblant EGFR, ALK, BRAF et HER2 dans d’autres cancers, sont des exemples concrets de l’exploitation réussie de l’addiction aux oncogènes.
- •Un modèle appelé choc oncogénique propose que les médicaments ciblés coupent le signal de survie d’une cellule cancéreuse plus rapidement que ses mécanismes de croissance ne peuvent s’adapter, ce qui pourrait expliquer des réponses au traitement exceptionnellement rapides.
- •La résistance apparaît fréquemment par l’intermédiaire de mutations du gardien, comme des modifications secondaires de BCR-ABL ou d’EGFR, qui empêchent physiquement le médicament de se fixer à sa cible.
- •Les cellules cancéreuses peuvent également contourner complètement une cible bloquée grâce à des mécanismes tels que l’amplification du gène MET ou la réactivation de la voie MAPK, en réacheminant les signaux de croissance autour du médicament.
- •Les tumeurs sont génétiquement diverses, et des populations de cellules résistantes peuvent déjà exister avant le début du traitement, ce qui leur permet de se développer une fois les cellules sensibles au médicament éliminées.
- •La résistance est un phénomène fréquent dans de nombreux types de cancers et avec de nombreux médicaments ciblés, mais son délai d’apparition et son mécanisme varient selon le type de cancer, la mutation et la biologie individuelle du patient.
Une tumeur peut présenter des centaines d’anomalies génétiques. Pourtant, dans certains cancers, un seul gène muté semble avoir beaucoup plus d’importance que tous les autres réunis. Inactiver ce gène ne fait pas seulement ralentir la cellule cancéreuse. Cela peut la faire mourir.
Le point faible unique d’une tumeur
Cette dépendance porte un nom : l’addiction aux oncogènes. Elle décrit une cellule cancéreuse devenue si dépendante d’un signal de croissance dominant que sa disparition est catastrophique, même si la cellule présente encore de nombreuses autres anomalies. Imaginez un bâtiment présentant une douzaine de défauts structurels, mais qui reste debout tant qu’une poutre de soutien particulière tient bon. Retirez cette poutre, et tout le reste cesse d’avoir de l’importance. L’idée a été clairement formulée pour la première fois au début des années 2000 : un oncogène unique y était présenté comme le point vulnérable propre au cancer, plutôt que comme une caractéristique de plus d’un génome chaotique.
Les preuves apportées par une souris et un médicament
Les premières preuves les plus solides provenaient d’expériences animales. Des chercheurs ont génétiquement modifié des souris dont les tumeurs dépendaient d’une version hyperactive d’un gène appelé MYC, un interrupteur maître qui indique normalement aux cellules quand croître et se diviser. Lorsque MYC a été désactivé expérimentalement, les tumeurs n’ont pas seulement cessé de croître. Elles ont régressé et, dans certains cas, ont disparu. Cette observation démontrait de manière frappante qu’un seul gène, lorsqu’il s’agit du bon gène, peut déterminer le devenir d’une tumeur.
Les preuves chez l’être humain sont apparues peu après, dans une maladie appelée leucémie myéloïde chronique. Presque tous les cas de cette leucémie sont provoqués par une protéine de fusion anormale unique appelée BCR-ABL, créée lorsque deux chromosomes échangent des fragments et fusionnent deux gènes. Un médicament appelé imatinib a été conçu pour bloquer spécifiquement BCR-ABL. Lors des essais cliniques, il a produit des taux de rémission qui, à l’époque, étaient sans précédent pour un médicament ciblé administré par voie orale. Il reste l’un des exemples les plus clairs, dans la pratique, de l’addiction aux oncogènes fonctionnant exactement comme le prédit le concept.
Quand la bonne mutation permet de prédire le bon médicament
Le même schéma a ensuite été observé dans d’autres cancers, chacun étant associé à sa propre mutation conductrice : une modification génétique qui stimule activement la croissance au lieu d’être simplement présente en parallèle. Dans le cancer du poumon non à petites cellules, les tumeurs porteuses de mutations activatrices d’un gène appelé EGFR répondaient de façon spectaculaire aux médicaments qui bloquent EGFR, tels que le gefitinib, tandis que les tumeurs dépourvues de cette mutation n’y répondaient généralement pas. Un sous-groupe apparenté de cancers du poumon, défini par un gène réarrangé appelé ALK, répondait fortement à des médicaments ciblant ALK, comme le crizotinib. Dans le mélanome, les tumeurs porteuses d’une mutation spécifique du gène BRAF, appelée V600E, répondaient aux inhibiteurs de BRAF, comme le vemurafenib, avec un bénéfice mesurable sur la survie. Et dans le cancer du sein, les tumeurs présentant des copies supplémentaires du gène HER2 répondaient à l’anticorps ciblant HER2, le trastuzumab. Quatre cancers différents, quatre gènes différents, mais une même logique fondamentale : trouver le gène dont la tumeur ne peut pas se passer, puis le bloquer.
Pourquoi la réponse peut sembler si soudaine
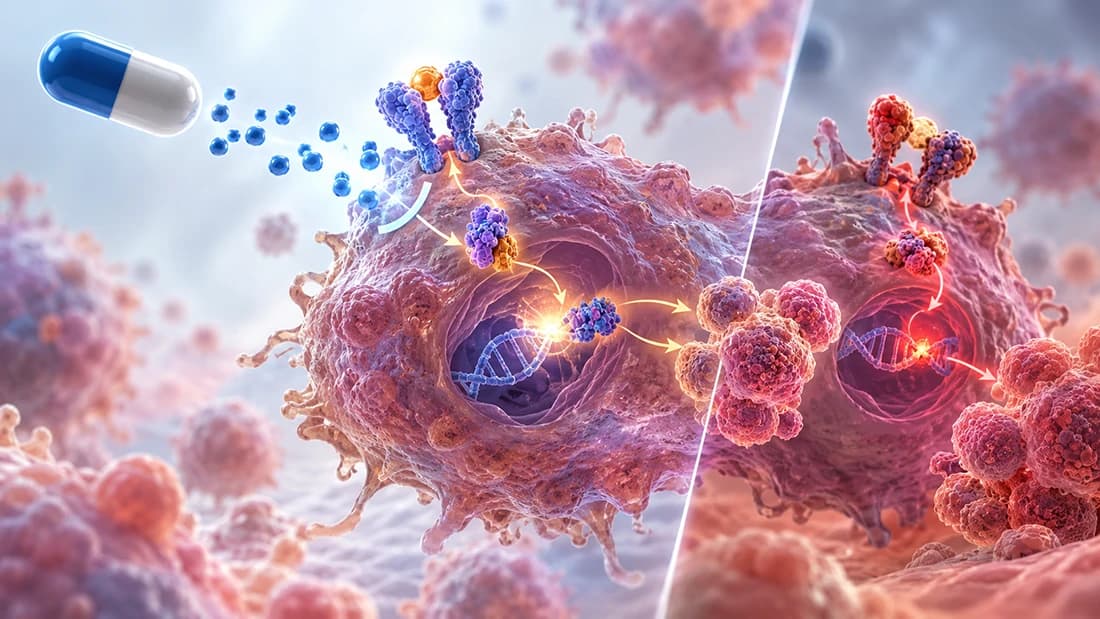
Ce qui rend ces réponses particulièrement frappantes sur le plan clinique est souvent leur rapidité. Les tumeurs peuvent commencer à rétrécir quelques jours seulement après le début d’un traitement ciblé, bien plus rapidement que l’élimination progressive typique des anciennes chimiothérapies. Une explication proposée est appelée « choc oncogénique ». Selon cette idée, les cellules cancéreuses dépendent de leur oncogène conducteur pour deux fonctions distinctes à la fois : un signal constant de survie et un signal de croissance. Lorsque le médicament agit, le signal de survie s’effondre presque immédiatement, tandis que les mécanismes qui permettraient autrement à la cellule de rester en vie n’ont pas eu le temps de s’adapter. Ce décalage fait basculer la cellule vers une autodestruction programmée, un processus appelé apoptose. Cet écart temporel, plutôt qu’une privation progressive de la tumeur, pourrait expliquer pourquoi certaines réponses ressemblent moins à un déclin lent qu’à l’actionnement d’un interrupteur.
Comment la résistance réapparaît
La partie spectaculaire de l’histoire se termine rarement comme les patients et les médecins l’espèrent. Dans la leucémie myéloïde chronique, la résistance à l’imatinib est souvent due à de nouvelles mutations ponctuelles au sein même de la protéine BCR-ABL, des changements qui modifient subtilement l’emplacement où le médicament doit se fixer. Si le médicament ne peut plus s’y fixer correctement, il ne peut plus bloquer le signal. Un phénomène étroitement apparenté apparaît dans les cancers du poumon porteurs de mutations d’EGFR, où la résistance implique fréquemment une deuxième mutation au niveau de ce que l’on appelle la position du gardien, un endroit précis de la protéine qui contrôle normalement l’accès à son site actif. Une mutation du gardien modifie en pratique la forme de la porte, de sorte que le médicament ne s’y adapte plus, même si la mutation conductrice initiale — et la dépendance du cancer à celle-ci — est souvent toujours présente.
Contourner le blocage
Toute résistance ne repose pas sur une modification de la serrure. Parfois, la cellule cancéreuse trouve plutôt un détour. On parle alors de signalisation de contournement : une autre voie vers la même destination, alors même que la cible initiale reste complètement bloquée. Dans certains cancers du poumon porteurs de mutations d’EGFR, la résistance apparaît lorsque les cellules amplifient un autre gène appelé MET, qui active une voie de signalisation parallèle produisant le même effet de stimulation de la croissance que le médicament contre EGFR tentait d’empêcher. Un phénomène analogue se produit dans le mélanome porteur de mutations de BRAF, où les cellules résistantes peuvent réactiver la même voie de croissance en aval grâce à d’autres mutations, ou en augmentant l’activité d’une autre kinase qui prend en charge la fonction auparavant assurée par la protéine bloquée. Dans les deux cas, le médicament agit toujours exactement comme prévu. La cellule n’a simplement plus besoin de cette porte particulière pour rester en vie.
La tumeur n’a jamais été une entité unique
À l’origine de ces deux profils de résistance se trouve une observation plus profonde et plus ancienne : les tumeurs ne sont pas des populations uniques et uniformes de cellules identiques. Cette idée de l’évolution clonale, proposée pour la première fois il y a plusieurs décennies et considérablement affinée depuis, considère qu’une tumeur ressemble davantage à une population mixte en compétition et en évolution constantes, au sein de laquelle les cellules les mieux adaptées prennent progressivement le dessus. Appliquée à la résistance, cette idée signifie qu’un petit nombre de cellules porteuses d’une mutation de résistance, ou d’une voie de contournement déjà activée, peut être présent dans une tumeur avant même le début du traitement. Le médicament n’a pas besoin de créer ces cellules. Il lui suffit d’éliminer leurs voisines sensibles au médicament, laissant la minorité résistante se multiplier librement. Les tumeurs génétiquement diverses semblent disposer de davantage de matière première sur laquelle cette sélection peut agir, ce qui pourrait contribuer à expliquer pourquoi le délai avant l’apparition d’une résistance varie autant selon les patients et les types de cancer.
Tout cela ne signifie pas que la résistance est inévitable pour chaque personne, et la vitesse ainsi que le profil de résistance diffèrent selon les types de cancer, les mutations spécifiques et les antécédents thérapeutiques. Ce que les recherches montrent de façon constante, c’est que l’addiction aux oncogènes et la résistance sont les deux faces d’une même réalité biologique. C’est précisément l’étroitesse de la dépendance qui rend une tumeur si vulnérable à un médicament unique et qui donne aussi à une poignée de modifications préexistantes ou nouvellement acquises le pouvoir de rétablir sa survie. Comprendre exactement comment cela se produit, gène par gène et cancer par cancer, reste l’un des domaines les plus actifs reliant la recherche en laboratoire aux décisions prises aujourd’hui dans les services d’oncologie.
Questions fréquentes
Références
- I. Bernard Weinstein (2002). Addiction to Oncogenes--the Achilles Heal of Cancer
- Dean W. Felsher, J.Michael Bishop (1999). Reversible Tumorigenesis by MYC in Hematopoietic Lineages
- Brian J. Druker, Moshe Talpaz, Debra J. Resta, Bin Peng, Elisabeth Buchdunger, John M. Ford, Nicholas B. Lydon, Hagop Kantarjian, Renaud Capdeville, Sayuri Ohno-Jones, Charles L. Sawyers (2001). Efficacy and Safety of a Specific Inhibitor of the BCR-ABL Tyrosine Kinase in Chronic Myeloid Leukemia
- Thomas J. Lynch, Daphne W. Bell, Raffaella Sordella, Sarada Gurubhagavatula, Ross A. Okimoto, Brian W. Brannigan, Patricia L. Harris, Sara M. Haserlat, Jeffrey G. Supko, Frank G. Haluska, David N. Louis, David C. Christiani, Jeff Settleman, Daniel A. Haber (2004). Activating Mutations in the Epidermal Growth Factor Receptor Underlying Responsiveness of Non–Small-Cell Lung Cancer to Gefitinib
- Mercedes E. Gorre, Mansoor Mohammed, Katharine Ellwood, Nicholas Hsu, Ron Paquette, P. Nagesh Rao, Charles L. Sawyers (2001). Clinical Resistance to STI-571 Cancer Therapy Caused by BCR-ABL Gene Mutation or Amplification
- William Pao, Vincent A Miller, Katerina A Politi, Gregory J Riely, Romel Somwar, Maureen F Zakowski, Mark G Kris, Harold Varmus (2005). Acquired Resistance of Lung Adenocarcinomas to Gefitinib or Erlotinib Is Associated with a Second Mutation in the EGFR Kinase Domain
- Jeffrey A. Engelman, Kreshnik Zejnullahu, Tetsuya Mitsudomi, Youngchul Song, Courtney Hyland, Joon Oh Park, Neal Lindeman, Christopher-Michael Gale, Xiaojun Zhao, James Christensen, Takayuki Kosaka, Alison J. Holmes, Andrew M. Rogers, Federico Cappuzzo, Tony Mok, Charles Lee, Bruce E. Johnson, Lewis C. Cantley, Pasi A. Jänne (2007). MET Amplification Leads to Gefitinib Resistance in Lung Cancer by Activating ERBB3 Signaling
- Paul B. Chapman, Axel Hauschild, Caroline Robert, John B. Haanen, Paolo Ascierto, James Larkin, Reinhard Dummer, Claus Garbe, Alessandro Testori, Michele Maio, David Hogg, Paul Lorigan, Celeste Lebbe, Thomas Jouary, Dirk Schadendorf, Antoni Ribas, Steven J. O'Day, Jeffrey A. Sosman, John M. Kirkwood, Alexander M.M. Eggermont, Brigitte Dreno, Keith Nolop, Jiang Li, Betty Nelson, Jeannie Hou, Richard J. Lee, Keith T. Flaherty, Grant A. McArthur (2011). Improved Survival with Vemurafenib in Melanoma with BRAF V600E Mutation
- (2010). COT drives resistance to RAF inhibition through MAP kinase pathway reactivation.
- Peter C. Nowell (1976). The Clonal Evolution of Tumor Cell Populations
- Rebecca A Burrell, Charles Swanton (2014). The evolution of the unstable cancer genome
- Manabu Soda, Young Lim Choi, Munehiro Enomoto, Shuji Takada, Yoshihiro Yamashita, Shunpei Ishikawa, Shin-ichiro Fujiwara, Hideki Watanabe, Kentaro Kurashina, Hisashi Hatanaka, Masashi Bando, Shoji Ohno, Yuichi Ishikawa, Hiroyuki Aburatani, Toshiro Niki, Yasunori Sohara, Yukihiko Sugiyama, Hiroyuki Mano (2007). Identification of the transforming EML4–ALK fusion gene in non-small-cell lung cancer
- Eunice L. Kwak, Yung-Jue Bang, D. Ross Camidge, Alice T. Shaw, Benjamin Solomon, Robert G. Maki, Sai-Hong I. Ou, Bruce J. Dezube, Pasi A. Jänne, Daniel B. Costa, Marileila Varella-Garcia, Woo-Ho Kim, Thomas J. Lynch, Panos Fidias, Hannah Stubbs, Jeffrey A. Engelman, Lecia V. Sequist, WeiWei Tan, Leena Gandhi, Mari Mino-Kenudson, Greg C. Wei, S. Martin Shreeve, Mark J. Ratain, Jeffrey Settleman, James G. Christensen, Daniel A. Haber, Keith Wilner, Ravi Salgia, Geoffrey I. Shapiro, Jeffrey W. Clark, A. John Iafrate (2010). Anaplastic Lymphoma Kinase Inhibition in Non–Small-Cell Lung Cancer
- Dennis J. Slamon, Brian Leyland-Jones, Steven Shak, Hank Fuchs, Virginia Paton, Alex Bajamonde, Thomas Fleming, Wolfgang Eiermann, Janet Wolter, Mark Pegram, Jose Baselga, Larry Norton (2001). Use of Chemotherapy plus a Monoclonal Antibody against HER2 for Metastatic Breast Cancer That Overexpresses HER2
- Sreenath V. Sharma, Michael A. Fischbach, Daniel A. Haber, Jeffrey Settleman (2006). “Oncogenic Shock”: Explaining Oncogene Addiction through Differential Signal Attenuation
Relecture par l’équipe: Cet article a été relu par Canceria Research Team