Como o melanoma se desenvolve: de uma única célula da pele a um câncer agressivo
Uma análise passo a passo dos danos causados pelo sol, das mutações genéticas e da evasão imunológica que transformam uma célula pigmentada em melanoma invasivo.
Principais conclusões
- •Os melanócitos são células da pele produtoras de pigmento que normalmente se dividem raramente; o melanoma começa quando esse controle é rompido.
- •A radiação UV danifica o DNA por meio de lesões como os dímeros de pirimidina, produzindo uma carga mutacional característica nos melanócitos expostos ao sol.
- •Cerca de metade dos melanomas cutâneos apresenta uma mutação em BRAF, comumente V600E, que mantém a via de crescimento MAPK permanentemente na posição “ligada”.
- •A perda do gene supressor tumoral CDKN2A, seja herdada ou adquirida, remove um freio importante da divisão celular e contribui para o melanoma.
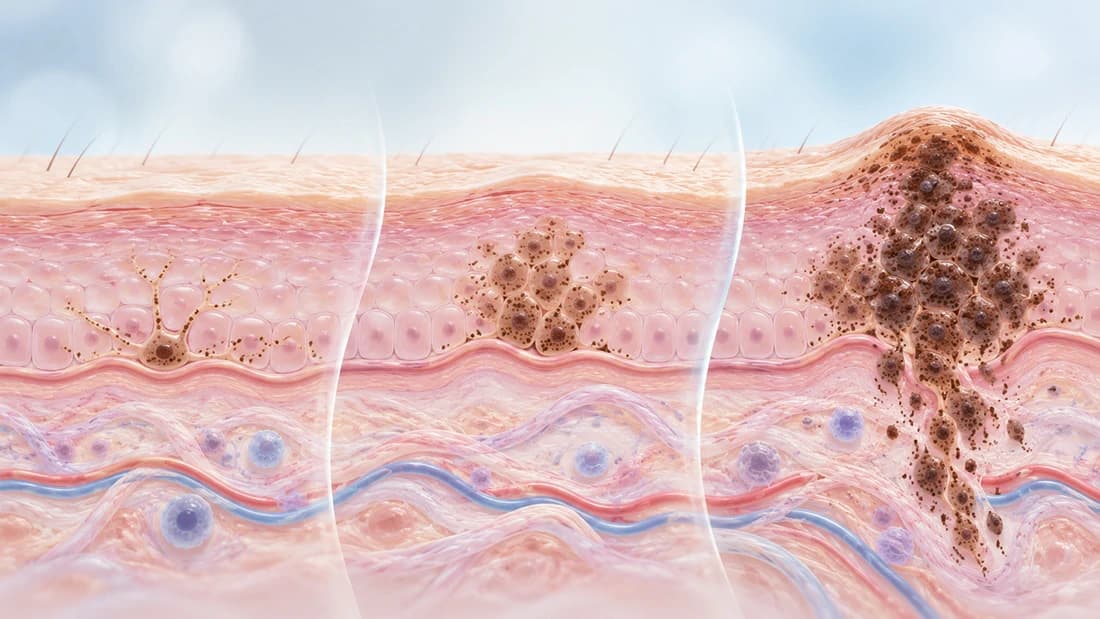
- •O melanoma pode progredir por uma escada genética, de uma pinta benigna a um nevo displásico, depois a melanoma in situ e a melanoma invasivo, embora nem todos os casos sigam exatamente esse caminho.
- •À medida que o melanoma avança, as células tumorais podem exibir PD-L1 para suprimir as células T imunológicas próximas, ajudando o tumor a escapar da detecção pelo sistema imunológico.
- •Pele clara, grande número de pintas, histórico familiar e síndromes genéticas hereditárias aumentam o risco de melanoma independentemente da exposição à radiação UV isoladamente.
- •A descoberta desses fatores moleculares levou diretamente a terapias direcionadas contra BRAF e a imunoterapias que bloqueiam sinais de checkpoint, como PD-L1.
A cor da pele vem de um único tipo de célula chamado melanócito, que produz o pigmento que protege as camadas mais profundas da pele contra o sol. Normalmente, essas células se dividem raramente e desempenham sua função de forma discreta durante décadas. O melanoma começa quando algo interrompe esse controle, fazendo com que um melanócito e seus descendentes se multipliquem de forma descontrolada. Rastrear como essa alteração acontece, desde o primeiro dano ao DNA até um tumor capaz de se disseminar, ajuda a explicar por que o melanoma pode ser tão diferente de um paciente para outro e por que seu tratamento mudou tão drasticamente nas últimas décadas.
Como a luz ultravioleta danifica o DNA das células da pele
A radiação UV é a parte invisível da luz solar, também produzida por câmaras de bronzeamento, que carrega energia suficiente para distorcer a estrutura do DNA. Um de seus efeitos característicos é uma lesão chamada dímero de pirimidina, na qual dois componentes vizinhos do DNA se fundem de uma maneira que pode ser interpretada incorretamente pela maquinaria de replicação da célula. As células da pele reparam a maior parte desses danos com eficiência. Ainda assim, o reparo nunca é perfeito, e cada dímero não reparado traz um pequeno risco de se tornar uma mutação permanente.
Ao longo de anos de exposição solar acumulada, os melanócitos presentes em áreas frequentemente expostas acumulam milhares dessas pequenas mutações. Isso produz um padrão mutacional característico que os pesquisadores conseguem reconhecer nos genomas dos melanomas, uma espécie de impressão digital molecular de danos anteriores causados pela radiação UV. A maioria dessas mutações são passageiras e inofensivas. O perigo surge quando uma delas atinge um gene que controla a frequência com que uma célula se divide.
O interruptor genético que estimula o crescimento celular
Uma mutação aparece com uma frequência muito maior do que seria explicado apenas pelo acaso: uma alteração no gene BRAF, mais comumente uma variante específica chamada BRAF V600E. Aproximadamente metade de todos os melanomas cutâneos apresenta uma mutação em BRAF desse tipo. BRAF é uma das ligações em uma cadeia de proteínas, conhecida como via MAPK, que informa à célula quando ela deve se dividir.
Uma comparação útil é com um acelerador travado. A proteína BRAF mutada continua enviando constantemente o sinal de “crescer”, independentemente de a célula realmente precisar se dividir. Estudos genômicos de grande escala sobre tumores de melanoma confirmaram que as mutações em BRAF estão entre os fatores que mais frequentemente impulsionam a doença, uma descoberta que mudou a forma como os pesquisadores entendem o que inicia o melanoma.
Quando os freios falham
Um acelerador travado se torna muito mais perigoso se os freios também desaparecerem. O gene CDKN2A normalmente produz uma proteína que mantém o ciclo de divisão celular sob controle, impedindo que células com DNA danificado continuem a se multiplicar. A perda da função de CDKN2A remove completamente essa contenção.
Essa perda pode ser herdada, ocorrendo em famílias com histórico importante de melanoma, ou pode ser adquirida posteriormente por meio de novas mutações dentro do próprio tumor. Estudos genéticos de famílias predispostas ao melanoma identificaram a perda de CDKN2A como uma característica recorrente, e pesquisas posteriores mostraram que o mesmo gene é frequentemente desativado em melanomas de pessoas sem histórico familiar. Uma célula que apresenta tanto um interruptor BRAF travado quanto um freio CDKN2A desativado está em uma situação muito diferente daquela de uma célula com apenas uma dessas alterações.
De um nevo comum ao câncer invasivo
A maioria dos nevos, ou pintas, nunca se transforma em algo além de uma pinta. Eles se formam quando um agrupamento de melanócitos adquire uma única mutação relacionada ao crescimento, frequentemente em BRAF, e depois simplesmente para de crescer. Algum mecanismo adicional de freio, ainda não completamente compreendido, mantém a maioria dos nevos estável por toda a vida.
Em geral, o melanoma exige outras alterações genéticas que se somam à primeira mutação. O sequenciamento detalhado de tecidos que abrangiam pele normal, pintas atípicas conhecidas como nevos displásicos, melanoma confinado à camada superficial da pele (melanoma in situ) e melanoma invasivo, em trabalhos associados ao grupo de pesquisa de Hunter Shain e Boris Bastian, revelou que essas etapas frequentemente representam uma escada genética. Cada degrau tende a apresentar mutações adicionais sobrepostas às anteriores.
Nem todo melanoma passa primeiro por uma fase visível de pinta, e nem todo nevo displásico progride. Esse modelo em etapas descreve uma via bem documentada, não o único caminho possível para o melanoma.
Escapando do sistema imunológico
A genética é apenas parte da história, porque o sistema imunológico está constantemente examinando as células anormais. À medida que o melanoma avança, algumas células tumorais começam a exibir uma proteína chamada PD-L1 em sua superfície. A PD-L1 funciona como uma senha: ela diz às células imunológicas próximas, especificamente às células T que, de outro modo, destruiriam as células anormais, para recuarem.
Esse sinal é um mecanismo normal de segurança usado pelo organismo para evitar o ataque aos próprios tecidos saudáveis, e as células do melanoma podem sequestrá-lo para se proteger. Um estudo clínico que testou um anticorpo desenvolvido para bloquear esse sinal, conduzido por Suzanne Topalian e colaboradores, mostrou que interromper a sinalização de PD-L1 poderia desencadear respostas imunológicas contra vários tipos de câncer, incluindo o melanoma. Essa descoberta ajudou a estabelecer a biologia dos checkpoints imunológicos como parte central da forma como o melanoma escapa da detecção à medida que progride.
Por que algumas pessoas são mais suscetíveis do que outras
A exposição solar é apenas um dos fatores de risco para o melanoma. Pele clara que queima facilmente, um número elevado de pintas e histórico familiar de melanoma aumentam individualmente o risco, independentemente da quantidade de exposição à radiação UV que uma pessoa teve. Síndromes hereditárias de predisposição genética, frequentemente envolvendo o mesmo gene CDKN2A descrito anteriormente, podem ocorrer em famílias e aumentar substancialmente o risco ao longo da vida.
É por isso que duas pessoas com históricos semelhantes de exposição solar podem apresentar probabilidades muito diferentes. A composição genética inicial e a quantidade de pintas que a pele de uma pessoa já produziu ao longo da vida podem ser tão importantes quanto a dose acumulada de radiação UV.
Como essa biologia mudou o tratamento do melanoma
Durante muito tempo, o melanoma era tratado praticamente da mesma forma, independentemente do que estivesse acontecendo dentro das células tumorais individuais. A identificação das mutações em BRAF e da evasão imunológica impulsionada por PD-L1 mudou esse cenário. Atualmente, existem tratamentos desenvolvidos diretamente com base nesses dois mecanismos: terapias que têm como alvo o sinal hiperativo de BRAF e anticorpos que bloqueiam o sinal de PD-L1 para que o sistema imunológico possa reconhecer novamente o tumor.
Nenhuma das duas abordagens funciona para todos os pacientes, e os tumores às vezes conseguem se adaptar contornando uma única via bloqueada, o que ajuda a explicar por que as pesquisas sobre a biologia subjacente do melanoma continuam ativas. O que mudou permanentemente foi o ponto de partida: o melanoma já não é abordado como uma doença uniforme, mas como uma condição cujo comportamento depende dos interruptores genéticos e dos mecanismos de evasão imunológica que determinado tumor adquiriu ao longo do processo.
Perguntas comuns
Referências
- Helen Davies, Graham R. Bignell, Charles Cox, Philip Stephens, Sarah Edkins, Sheila Clegg, Jon Teague, Hayley Woffendin, Mathew J. Garnett, William Bottomley, Neil Davis, Ed Dicks, Rebecca Ewing, Yvonne Floyd, Kristian Gray, Sarah Hall, Rachel Hawes, Jaime Hughes, Vivian Kosmidou, Andrew Menzies, Catherine Mould, Adrian Parker, Claire Stevens, Stephen Watt, Steven Hooper, Rebecca Wilson, Hiran Jayatilake, Barry A. Gusterson, Colin Cooper, Janet Shipley, Darren Hargrave, Katherine Pritchard-Jones, Norman Maitland, Georgia Chenevix-Trench, Gregory J. Riggins, Darell D. Bigner, Giuseppe Palmieri, Antonio Cossu, Adrienne Flanagan, Andrew Nicholson, Judy W. C. Ho, Suet Y. Leung, Siu T. Yuen, Barbara L. Weber, Hilliard F. Seigler, Timothy L. Darrow, Hugh Paterson, Richard Marais, Christopher J. Marshall, Richard Wooster, Michael R. Stratton, P. Andrew Futreal (2002). Mutations of the BRAF gene in human cancer
- Eran Hodis, Ian R. Watson, Gregory V. Kryukov, Stefan T. Arold, Marcin Imielinski, Jean-Philippe Theurillat, Elizabeth Nickerson, Daniel Auclair, Liren Li, Chelsea Place, Daniel DiCara, Alex H. Ramos, Michael S. Lawrence, Kristian Cibulskis, Andrey Sivachenko, Douglas Voet, Gordon Saksena, Nicolas Stransky, Robert C. Onofrio, Wendy Winckler, Kristin Ardlie, Nikhil Wagle, Jennifer Wargo, Kelly Chong, Donald L. Morton, Katherine Stemke-Hale, Guo Chen, Michael Noble, Matthew Meyerson, John E. Ladbury, Michael A. Davies, Jeffrey E. Gershenwald, Stephan N. Wagner, Dave S.B. Hoon, Dirk Schadendorf, Eric S. Lander, Stacey B. Gabriel, Gad Getz, Levi A. Garraway, Lynda Chin (2012). A Landscape of Driver Mutations in Melanoma
- A. Hunter Shain, Iwei Yeh, Ivanka Kovalyshyn, Aravindhan Sriharan, Eric Talevich, Alexander Gagnon, Reinhard Dummer, Jeffrey North, Laura Pincus, Beth Ruben, William Rickaby, Corrado D’Arrigo, Alistair Robson, Boris C. Bastian (2015). The Genetic Evolution of Melanoma from Precursor Lesions
- A. Hunter Shain, Boris C. Bastian (2016). From melanocytes to melanomas
- (1994). Analysis of the p16 gene (CDKN2) as a candidate for the chromosome 9p melanoma susceptibility locus.
- Suzanne L. Topalian, F. Stephen Hodi, Julie R. Brahmer, Scott N. Gettinger, David C. Smith, David F. McDermott, John D. Powderly, Richard D. Carvajal, Jeffrey A. Sosman, Michael B. Atkins, Philip D. Leming, David R. Spigel, Scott J. Antonia, Leora Horn, Charles G. Drake, Drew M. Pardoll, Lieping Chen, William H. Sharfman, Robert A. Anders, Janis M. Taube, Tracee L. McMiller, Haiying Xu, Alan J. Korman, Maria Jure-Kunkel, Shruti Agrawal, Daniel McDonald, Georgia D. Kollia, Ashok Gupta, Jon M. Wigginton, Mario Sznol (2012). Safety, Activity, and Immune Correlates of Anti–PD-1 Antibody in Cancer
- Lynda Chin, Levi A. Garraway, David E. Fisher (2006). Malignant melanoma: genetics and therapeutics in the genomic era
Revisão da equipe: Este artigo foi revisado por Canceria Research Team