O que os pólipos do cólon revelam sobre o desenvolvimento do câncer colorretal
Três vias moleculares distintas explicam por que alguns pólipos se tornam perigosos, enquanto a maioria nunca o faz
Principais conclusões
- •A maioria dos pólipos do cólon nunca se transforma em câncer, e encontrar um durante uma colonoscopia não é um diagnóstico de câncer.
- •A sequência clássica adenoma-carcinoma descreve o acúmulo gradual de mutações em genes como APC, KRAS e TP53.
- •Os pólipos hiperplásicos geralmente apresentam risco muito baixo de câncer, enquanto os adenomas e alguns pólipos serrilhados apresentam risco significativamente maior.
- •Uma via serrilhada separada, impulsionada pela mutação em BRAF e por alterações disseminadas na metilação do DNA chamadas CIMP, segue um caminho distinto até o câncer.
- •Uma terceira via surge quando o reparo de incompatibilidades do DNA falha, produzindo instabilidade de microssatélites e um tipo de tumor molecularmente distinto.
- •A síndrome de Lynch, um defeito hereditário no reparo de incompatibilidades, aumenta o risco de câncer e pode acelerar a progressão do pólipo para o câncer.
- •A remoção de pólipos adenomatosos durante a colonoscopia está associada a menor incidência e mortalidade por câncer colorretal a longo prazo no nível populacional.
- •As mutações genéticas e as alterações epigenéticas parecem atuar em conjunto ao longo do desenvolvimento dos tumores colorretais, e não como processos separados.
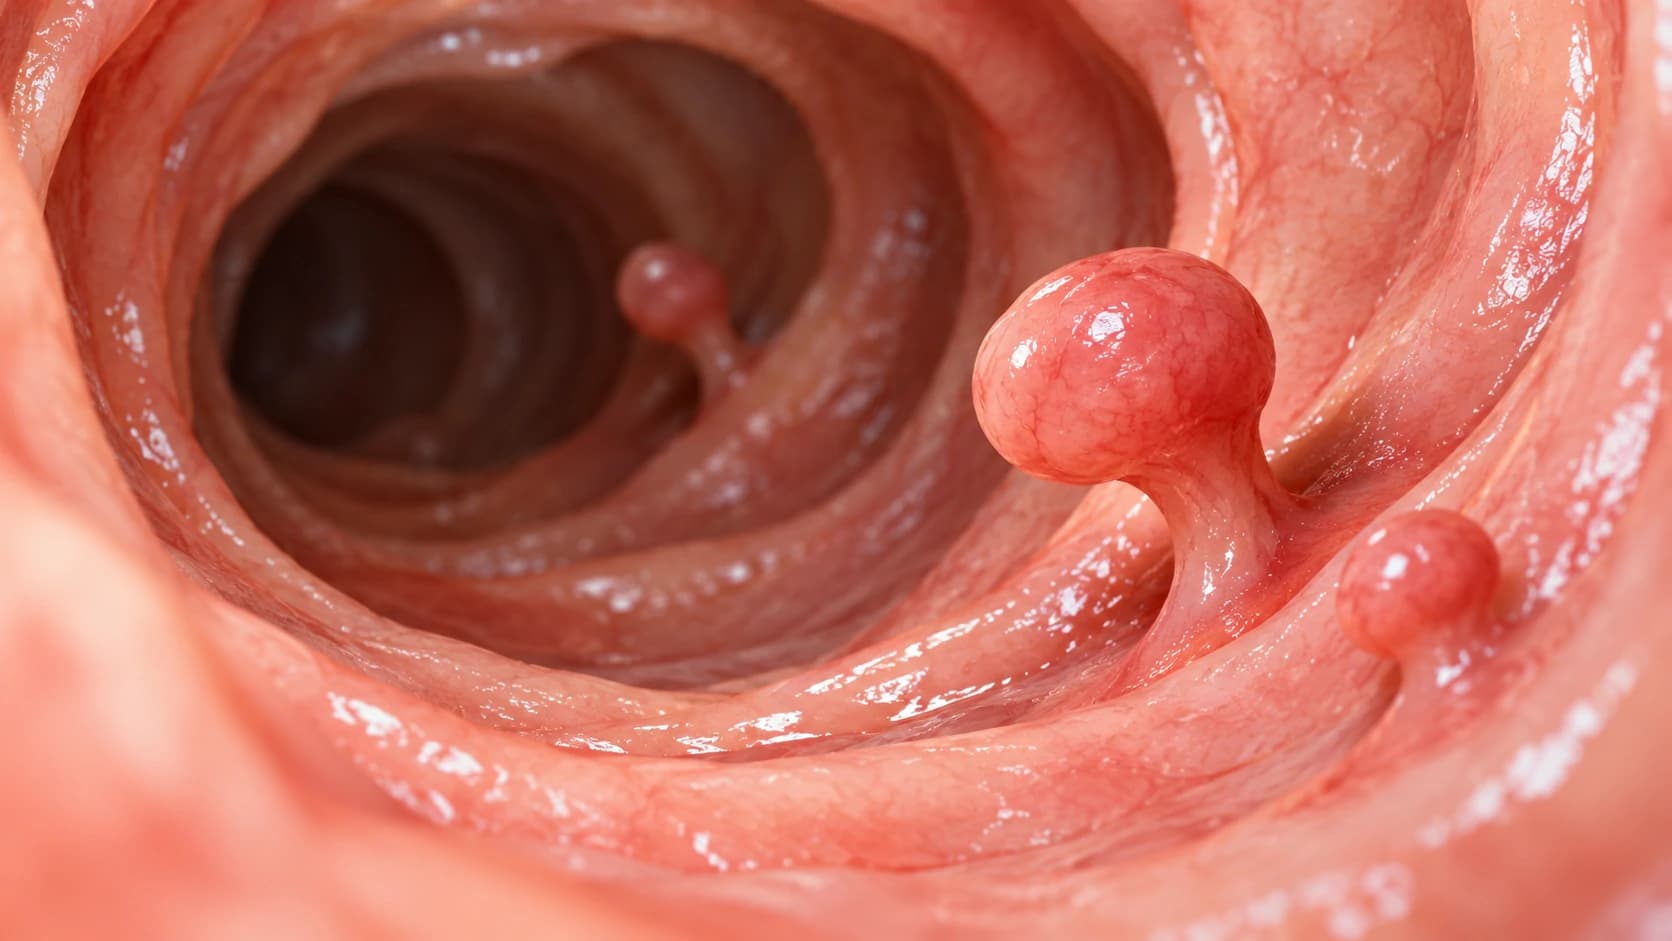
Um pólipo do cólon é um pequeno agrupamento de tecido extra que cresce no revestimento interno do cólon ou do reto. Muitas pessoas que fazem uma colonoscopia terão pelo menos um pólipo identificado. Encontrar um pólipo não é o mesmo que receber o diagnóstico de câncer. A grande maioria permanece inofensiva por toda a vida, e alguns tipos quase nunca se tornam perigosos.
Ainda assim, décadas de pesquisa mostram que a maioria dos cânceres colorretais não surge do nada. Eles se desenvolvem a partir de certos tipos de pólipos, muitas vezes ao longo de muitos anos, por meio de alterações biológicas identificáveis. Entender esse processo explica por que alguns pólipos preocupam mais os médicos do que outros e por que removê-los durante uma colonoscopia pode prevenir o câncer antes que ele comece.
A via clássica: do revestimento normal ao tumor invasivo
A via mais estudada é chamada de sequência adenoma-carcinoma. Ela descreve como as células normais do revestimento do cólon acumulam lentamente danos genéticos, passando por uma fase intermediária de adenoma antes de se tornarem um câncer invasivo. Esse modelo, detalhado por Eric Fearon e Bert Vogelstein, continua sendo a base da forma como os cientistas compreendem o câncer colorretal atualmente.
A sequência geralmente começa com uma mutação em um gene chamado APC. Normalmente, o APC funciona como um pedal de freio, limitando um sinal de crescimento que indica às células do cólon quando se dividir. Quando o APC é danificado, esse freio falha, e as células se multiplicam mais do que deveriam, formando o adenoma visível mais precoce.
À medida que um adenoma cresce, ele normalmente adquire mais mutações. Um gene chamado KRAS costuma sofrer mutação em seguida, estimulando as células a crescerem mesmo quando não deveriam. Mais tarde, um gene chamado TP53, às vezes apelidado de guardião do genoma porque normalmente impede que células danificadas continuem se dividindo, também frequentemente falha. A perda da função do TP53 está associada à etapa final rumo ao câncer invasivo, quando as células anormais adquirem a capacidade de atravessar as barreiras dos tecidos. Em cada etapa, os patologistas conseguem observar, ao microscópio, uma displasia crescente, ou seja, padrões anormais de crescimento celular.
Essa visão gradual é bem estabelecida, mas descreve uma tendência, não uma garantia. A maioria dos adenomas nunca completa toda a sequência. Apenas uma minoria progride até o câncer e, quando isso acontece, essa progressão geralmente se desenvolve ao longo de muitos anos.
Nem todo pólipo apresenta o mesmo risco
Os pólipos não são todos constituídos da mesma maneira e, consequentemente, o risco de câncer varia. Os pólipos hiperplásicos, o tipo mais comum encontrado durante a colonoscopia, em geral apresentam risco muito baixo de algum dia se tornarem cancerosos. Os pólipos adenomatosos apresentam um risco significativamente maior, que tende a aumentar de acordo com o tamanho e o padrão de crescimento. Alguns pólipos serrilhados, distinguidos por um padrão semelhante a dentes de serra ao microscópio, também apresentam potencial maligno real, apesar de já terem sido agrupados com os pólipos hiperplásicos de baixo risco.
Essa distinção é importante na prática. É uma das razões pelas quais os médicos examinam atentamente o tecido de um pólipo removido, em vez de tratar todos os pólipos como equivalentes.
Uma segunda via: a via serrilhada
Nem todo câncer colorretal segue a sequência clássica APC-KRAS-TP53. As pesquisas identificaram uma via separada, chamada via serrilhada, que começa de maneira diferente e segue sua própria lógica molecular.
Essa via frequentemente começa com uma mutação no gene BRAF, em vez do APC. Ela também envolve alterações químicas disseminadas no DNA, conhecidas como fenótipo de metilador de ilhas CpG, ou CIMP, no qual muitos genes são silenciados por meio de metilação, e não por mutação. O efeito prático pode se assemelhar à perda de um gene supressor de tumor, embora a própria sequência do DNA não tenha mudado. Os cânceres que surgem dessa maneira tendem a apresentar aparência e comportamento um pouco diferentes dos tumores clássicos originados de adenomas, o que contribui para que os pólipos serrilhados sejam atualmente tratados como uma categoria própria.
Uma terceira via: quando o próprio reparo do DNA falha
Uma terceira via para o câncer colorretal não começa com uma mutação específica que promova o crescimento. Em vez disso, começa quando uma célula perde a capacidade de corrigir erros cotidianos de cópia em seu próprio DNA. As células saudáveis dependem de um sistema interno de revisão, chamado reparo de incompatibilidades, que corrige pequenos erros cometidos sempre que o DNA é copiado. Quando esse sistema falha, os erros se acumulam rapidamente, especialmente em sequências curtas e repetitivas de DNA chamadas microssatélites. Esse padrão característico, conhecido como instabilidade de microssatélites, marca tumores que surgiram por um mecanismo fundamentalmente diferente da instabilidade cromossômica da sequência clássica.
Essa falha no reparo pode surgir por acaso dentro de um único tumor, mas também pode ser herdada. As pessoas que nascem com uma cópia defeituosa de um gene de reparo de incompatibilidades têm uma condição chamada síndrome de Lynch, descrita detalhadamente por Henry Lynch. Como cada célula do corpo já carrega um gene de reparo danificado, os pólipos em pessoas com síndrome de Lynch precisam de muito menos alterações adicionais para progredir. Isso ajuda a explicar por que seus cânceres podem se desenvolver de maneira incomumente rápida e em idade mais jovem do que nos casos esporádicos típicos.
Por que a biologia apoia o rastreamento
Essas três vias são diferentes, mas compartilham uma característica: o câncer não simplesmente aparece de forma instantânea. Ele se desenvolve por meio de estágios intermediários que podem persistir durante anos antes que ocorra a invasão. É exatamente essa janela que a colonoscopia foi criada para aproveitar.
Grandes estudos que acompanharam pacientes durante décadas constataram que a remoção de pólipos adenomatosos durante a colonoscopia, um procedimento chamado polipectomia, está associada a taxas significativamente menores de câncer colorretal e de morte pela doença mais tarde na vida. Isso não significa que a colonoscopia garanta proteção para todos os indivíduos. Significa que, nas populações, interromper o processo de transformação do pólipo em câncer por meio da remoção do pólipo funciona. A lógica é direta: se uma linhagem celular precisa de várias alterações sequenciais distribuídas ao longo de anos para se tornar cancerosa, removê-la em uma fase inicial, ainda benigna, interrompe o restante dessa sequência antes que ela se complete.
Os genes são apenas parte da história
Nenhuma dessas três vias — clássica, serrilhada ou impulsionada por falhas no reparo de incompatibilidades — funciona apenas por meio de alterações na sequência do DNA. Além das mutações, os tumores colorretais acumulam alterações epigenéticas, modificações químicas que mudam a forma como os genes são lidos sem alterar o código genético subjacente. Esses dois tipos de alteração parecem atuar em conjunto ao longo do processo, em vez de representarem duas explicações concorrentes.
O que continua genuinamente em aberto é por que determinado pólipo, em determinada pessoa, segue uma via em vez de outra e por que tantos pólipos parecem parar indefinidamente sem nunca completar a sequência. Décadas de detalhes moleculares esclareceram as etapas envolvidas. O que leva um adenoma individual a progredir, ou o protege de progredir, ainda não é totalmente compreendido.
Perguntas comuns
Referências
- Eric R. Fearon, Bert Vogelstein (1990). A genetic model for colorectal tumorigenesis
- Bert Vogelstein, Eric R. Fearon, Stanley R. Hamilton, Scott E. Kern, Ann C. Preisinger, Mark Leppert, Alida M.M. Smits, Johannes L. Bos (1988). Genetic Alterations during Colorectal-Tumor Development
- Kenneth W. Kinzler, Mef C. Nilbert, Li-Kuo Su, Bert Vogelstein, Tracy M. Bryan, Daniel B. Levy, Kelly J. Smith, Antonette C. Preisinger, Philip Hedge, Douglas McKechnie, Rachel Finniear, Alex Markham, John Groffen, Mark S. Boguski, Stephen F. Altschul, Akira Horii, Hiroshi Ando, Yasuo Miyoshi, Yoshio Miki, Isamu Nishisho, Yusuke Nakamura (1991). Identification of FAP Locus Genes from Chromosome 5q21
- Sanford D. Markowitz, Monica M. Bertagnolli (2009). Molecular Basis of Colorectal Cancer
- (2007). Classification of colorectal cancer based on correlation of clinical, morphological and molecular features.
- Barbara Leggett, Vicki Whitehall (2010). Role of the Serrated Pathway in Colorectal Cancer Pathogenesis
- Yurij Ionov, Miguel A. Peinado, Sergei Malkhosyan, Darryl Shibata, Manuel Perucho (1993). Ubiquitous somatic mutations in simple repeated sequences reveal a new mechanism for colonic carcinogenesis
- Henry T. Lynch, Albert de la Chapelle (2003). Hereditary Colorectal Cancer
- Sidney J. Winawer, Ann G. Zauber, May Nah Ho, Michael J. O'Brien, Leonard S. Gottlieb, Stephen S. Sternberg, Jerome D. Waye, Melvin Schapiro, John H. Bond, Joel F. Panish, Frederick Ackroyd, Moshe Shike, Robert C. Kurtz, Lynn Hornsby-Lewis, Hans Gerdes, Edward T. Stewart (1993). Prevention of Colorectal Cancer by Colonoscopic Polypectomy
- (2012). [Colonoscopic polypectomy and long-term prevention of colorectal cancer deaths].
- Reiko Nishihara, Kana Wu, Paul Lochhead, Teppei Morikawa, Xiaoyun Liao, Zhi Rong Qian, Kentaro Inamura, Sun A. Kim, Aya Kuchiba, Mai Yamauchi, Yu Imamura, Walter C. Willett, Bernard A. Rosner, Charles S. Fuchs, Edward Giovannucci, Shuji Ogino, Andrew T. Chan (2013). Long-Term Colorectal-Cancer Incidence and Mortality after Lower Endoscopy
- William M. Grady, John M. Carethers (2008). Genomic and Epigenetic Instability in Colorectal Cancer Pathogenesis
Revisão da equipe: Este artigo foi revisado por Canceria Research Team