O que diferencia o mieloma múltiplo de outros cânceres do sangue
Por que um câncer das células plasmáticas maduras segue seu próprio caminho na biologia, no diagnóstico e no tratamento em comparação com leucemias e linfomas
Principais conclusões
- •O mieloma múltiplo surge de células plasmáticas maduras, ao contrário da leucemia, que começa em células sanguíneas imaturas, ou do linfoma, que começa em linfócitos que formam tumores.
- •A Organização Mundial da Saúde classifica o mieloma junto ao linfoma como uma neoplasia linfoide, refletindo uma linhagem celular compartilhada apesar de comportamentos clínicos muito diferentes.
- •Quase todos os casos de mieloma múltiplo são precedidos por MGUS, uma condição comum e geralmente inofensiva que é monitorada ao longo do tempo, em vez de ser tratada imediatamente.
- •O mieloma é marcado por translocações cromossômicas recorrentes e cariótipos complexos, que não são características típicas da maioria das leucemias.
- •O mieloma altera de forma característica o equilíbrio normal entre as células que formam e as que degradam o osso, produzindo lesões ósseas osteolíticas raramente observadas em outros cânceres do sangue.
- •O diagnóstico depende dos critérios CRAB e da detecção de uma proteína M anormal, que diferem substancialmente da forma como a leucemia e o linfoma são diagnosticados.
- •O tratamento do mieloma se concentra em inibidores do proteassoma, medicamentos imunomoduladores e terapias mais recentes dirigidas contra BCMA, distintas dos esquemas padrão para leucemia e linfoma.
- •A incidência de mieloma múltiplo é aproximadamente duas vezes maior em populações negras do que em populações brancas, uma disparidade maior do que a observada na maioria dos outros cânceres do sangue.
"Câncer do sangue" é, na realidade, um termo abrangente para doenças com origens diferentes. O mieloma múltiplo é uma dessas doenças, mas difere da leucemia e do linfoma de uma forma que alcança aspectos fundamentais da biologia. Entender essa diferença explica por que o mieloma causa dor e fraturas ósseas, por que é diagnosticado de maneira diferente e por que é tratado com seu próprio conjunto de medicamentos.
Uma célula de origem diferente
Cada grande tipo de câncer do sangue remonta a um tipo diferente de célula sanguínea que sofreu alterações. A leucemia geralmente começa em células sanguíneas jovens, em desenvolvimento, ainda dentro da medula óssea — células que não terminaram de amadurecer e muitas vezes passam para a corrente sanguínea em grande número. O linfoma começa nos linfócitos, células do sistema imunológico que normalmente circulam pelos linfonodos e por outros tecidos linfoides, onde podem formar massas tumorais sólidas.
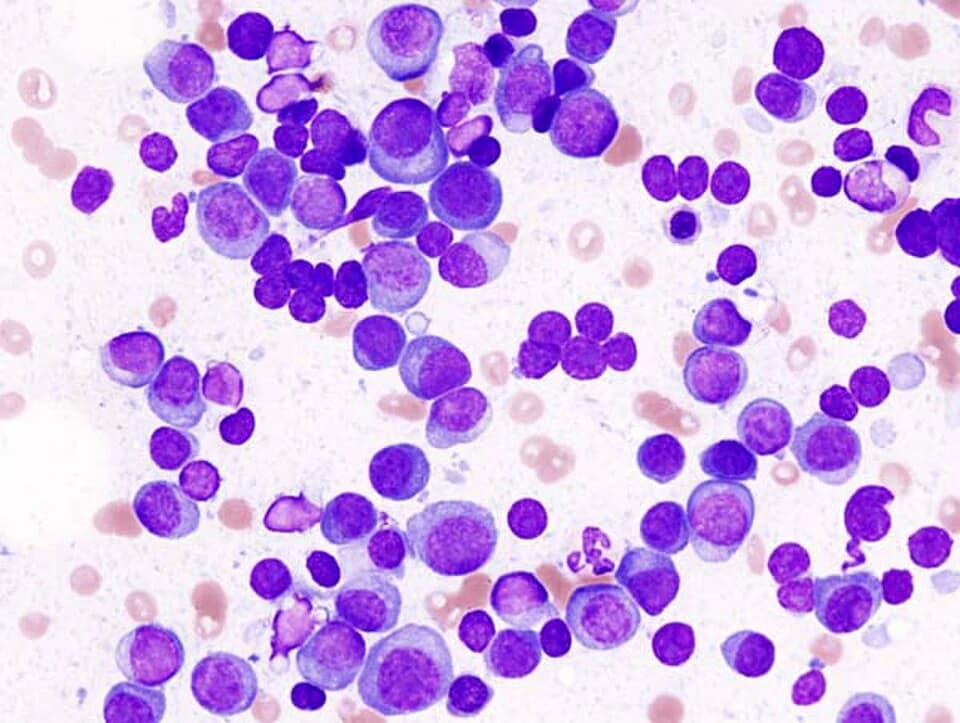
O mieloma múltiplo começa em outro local: nas células plasmáticas. Uma célula plasmática é uma célula branca madura do sangue cuja função normal é produzir anticorpos, as proteínas que o sistema imunológico usa para reconhecer e combater infecções. No mieloma, uma única célula plasmática se torna maligna e se multiplica, inundando a medula óssea com cópias de si mesma e produzindo em grande quantidade um fragmento anormal de anticorpo chamado proteína M, detectável em exames de sangue ou de urina. Ao contrário das células da leucemia, as células do mieloma raramente passam para a circulação geral em grande número. Ao contrário do linfoma, raramente formam o tipo de massa tumoral sólida encontrada em um linfonodo. Elas permanecem na medula óssea, o que acaba sendo extremamente importante para a forma como a doença se comporta.
Onde o mieloma se encaixa na classificação oficial
A Organização Mundial da Saúde organiza formalmente os cânceres do sangue em categorias amplas, com base na linhagem celular e no estágio de desenvolvimento em que o câncer surge. Um dos principais ramos abrange as neoplasias mieloides, incluindo a maioria das leucemias, que surgem de células formadoras do sangue que normalmente dariam origem a glóbulos vermelhos, plaquetas ou determinados glóbulos brancos. Um ramo separado abrange as neoplasias linfoides, que incluem o linfoma e, talvez de forma surpreendente, o próprio mieloma múltiplo, classificado nesse grupo como uma neoplasia de células plasmáticas.
Essa classificação reflete a linhagem, e não a aparência. As células plasmáticas são o estágio final maduro do desenvolvimento dos linfócitos B, a mesma grande família de células imunológicas que dá origem a muitos linfomas. Nesse sentido, mieloma e linfoma são primos moleculares, embora as duas doenças tenham aparência e comportamento bastante diferentes no paciente.
Uma longa fase precursora silenciosa
Poucos cânceres anunciam seu estado precursor de forma tão clara quanto o mieloma múltiplo. Quase todos os casos são precedidos, muitas vezes por anos ou décadas, por uma condição chamada gamopatia monoclonal de significado indeterminado, ou MGUS. Na MGUS, células plasmáticas anormais já estão presentes e já produzem uma proteína M detectável, mas a pessoa não apresenta sintomas nem lesões em órgãos. Um estudo de longo prazo de referência, liderado por Robert Kyle e colaboradores, acompanhou pessoas com MGUS durante décadas e constatou que a condição evolui para mieloma ou para um câncer relacionado a uma taxa baixa e relativamente constante a cada ano, em vez de acontecer de uma só vez.
Essa taxa de evolução lenta e previsível é incomum entre as condições precursoras dos cânceres do sangue. É também por isso que os médicos monitoram a MGUS em vez de tratá-la. Ter MGUS não significa que uma pessoa tenha câncer; significa que ela apresenta uma pequena possibilidade contínua de desenvolvê-lo mais tarde, razão pela qual exames de sangue de acompanhamento de rotina, e não um tratamento imediato, são a conduta padrão.
Uma assinatura genética própria
No nível molecular, as células do mieloma tendem a apresentar um padrão distinto de alterações. Muitos casos envolvem um fragmento rompido de um cromossomo que troca de lugar com a região do DNA que normalmente instrui as células produtoras de anticorpos sobre como construí-los. Esses rearranjos, juntamente com uma contagem cromossômica geralmente mais caótica do que a típica na maioria das leucemias, parecem surgir cedo e ajudam a moldar a evolução da doença, de acordo com estudos moleculares da genética do mieloma. Essa complexidade genômica é uma das razões pelas quais o mieloma é atualmente entendido menos como uma única doença e mais como um conjunto de subtipos molecularmente distintos que, por acaso, compartilham uma célula de origem e um quadro clínico.
Por que o esqueleto se torna um alvo
Poucas características diferenciam o mieloma de outros cânceres do sangue de forma tão clara quanto seu efeito sobre os ossos. O osso saudável está em constante renovação silenciosa: um tipo de célula dissolve o osso antigo e outro o reconstrói, em um equilíbrio cuidadosamente controlado. As células do mieloma perturbam diretamente esse equilíbrio: aceleram excessivamente o lado que dissolve o osso e suprimem o lado que o forma, produzindo o que se chama de lesões osteolíticas, áreas em que o osso é destruído mais rapidamente do que pode ser reposto.
O resultado é uma doença que comumente causa dor óssea, afinamento dos ossos e fraturas, algo raramente observado como característica definidora da leucemia ou do linfoma. Isso se reflete diretamente na forma como o mieloma é diagnosticado: os médicos procuram um conjunto de características conhecido pela sigla CRAB, que corresponde a cálcio elevado, redução da função renal, anemia e lesões ósseas, juntamente com a presença da proteína M e de outros marcadores. Os diagnósticos de leucemia, por sua vez, dependem da contagem de células anormais no sangue ou na medula, enquanto os diagnósticos de linfoma geralmente dependem da biópsia de um linfonodo aumentado ou de outra massa tecidual. Três doenças diferentes, três estratégias diagnósticas genuinamente diferentes. Reconhecer esses padrões não equivale a diagnosticá-los; isso ainda exige exames laboratoriais e avaliação clínica por um médico qualificado.
Uma doença que depende do seu ambiente
As células do mieloma dependem de forma incomum do microambiente da medula óssea, a rede de células e tecidos de suporte que normalmente envolve as células sanguíneas em desenvolvimento. Pense nisso menos como um tumor que cresce por conta própria e mais como um inquilino que não consegue sobreviver fora de um apartamento muito específico; as células do mieloma dependem de sinais de suas vizinhas na medula para permanecer vivas, crescer e resistir a danos. Essa dependência também ajuda a explicar a destruição óssea descrita acima, já que alguns dos mesmos sinais da medula que as células do mieloma exploram para sobreviver são os que desequilibram a remodelação óssea.
Biologia diferente, classes de medicamentos diferentes
Como as vulnerabilidades do mieloma são tão distintas, seu tratamento evoluiu em torno de classes de medicamentos que raramente são centrais no tratamento da leucemia ou do linfoma. Os inibidores do proteassoma bloqueiam uma estrutura dentro da célula responsável por decompor e reciclar proteínas, um processo do qual as células do mieloma dependem intensamente, dada a grande quantidade de proteína de anticorpo que produzem. Medicamentos imunomoduladores e anticorpos que têm como alvo um marcador específico das células plasmáticas completam uma abordagem combinada que hoje é padrão.
Mais recentemente, terapias dirigidas contra uma proteína chamada BCMA, encontrada principalmente nas células plasmáticas, incluindo as células do mieloma, passaram a ser usadas na prática clínica para pessoas cuja doença voltou após outros tratamentos. Uma dessas abordagens, uma forma de terapia com células imunológicas geneticamente modificadas, mostrou respostas significativas em um ensaio clínico com pacientes com doença recidivada e refratária, embora seja reservada para situações específicas, em vez de ser oferecida como uma solução universal ou garantida. Essas classes de medicamentos têm pouca sobreposição com os esquemas padrão para leucemia ou linfoma, uma consequência direta de a doença começar em uma célula de origem tão diferente.
Quem desenvolve mieloma — e como isso também é diferente
O mieloma múltiplo também apresenta um padrão populacional distinto. Uma pesquisa liderada por Adam Waxman e colaboradores constatou que o mieloma ocorre aproximadamente duas vezes mais em populações negras do que em populações brancas nos Estados Unidos, uma disparidade notavelmente maior do que a observada na maioria dos outros cânceres do sangue. As razões por trás dessa diferença ainda não estão totalmente esclarecidas, e esse achado descreve um padrão observado em grandes populações, não uma previsão para qualquer indivíduo.
Uma doença com regras próprias
O mieloma múltiplo compartilha o rótulo de "câncer do sangue" com a leucemia e o linfoma, mas pouco mais se encaixa perfeitamente. Ele começa em uma célula diferente e mais madura. É classificado junto ao linfoma por uma questão técnica de linhagem, embora clinicamente se comporte de maneira totalmente diferente. Passa anos se anunciando silenciosamente por meio da MGUS antes que apareça algo semelhante a um câncer ativo. Sua genética, seu efeito sobre os ossos, seu tratamento e até mesmo quem é mais afetado por ele remontam a um fato central: o mieloma é fundamentalmente uma doença da célula plasmática, e quase tudo o que o torna distinto decorre desse único ponto de origem.
Perguntas comuns
Referências
- Robert A. Kyle, Terry M. Therneau, S. Vincent Rajkumar, Janice R. Offord, Dirk R. Larson, Matthew F. Plevak, L. Joseph Melton (2002). A Long-Term Study of Prognosis in Monoclonal Gammopathy of Undetermined Significance
- P. Leif Bergsagel, W. Michael Kuehl (2005). Molecular Pathogenesis and a Consequent Classification of Multiple Myeloma
- Gareth J. Morgan, Brian A. Walker, Faith E. Davies (2012). The genetic architecture of multiple myeloma
- G. David Roodman (2009). Pathogenesis of myeloma bone disease
- Nikhil C. Munshi, Larry D. Anderson, Nina Shah, Deepu Madduri, Jesús Berdeja, Sagar Lonial, Noopur Raje, Yi Lin, David Siegel, Albert Oriol, Philippe Moreau, Ibrahim Yakoub-Agha, Michel Delforge, Michele Cavo, Hermann Einsele, Hartmut Goldschmidt, Katja Weisel, Alessandro Rambaldi, Donna Reece, Fabio Petrocca, Monica Massaro, Jamie N. Connarn, Shari Kaiser, Payal Patel, Liping Huang, Timothy B. Campbell, Kristen Hege, Jesús San-Miguel (2021). Idecabtagene Vicleucel in Relapsed and Refractory Multiple Myeloma
- Adam J. Waxman, Pamela J. Mink, Susan S. Devesa, William F. Anderson, Brendan M. Weiss, Sigurdur Y. Kristinsson, Katherine A. McGlynn, Ola Landgren (2010). Racial disparities in incidence and outcome in multiple myeloma: a population-based study
- Steven H. Swerdlow, Elias Campo, Stefano A. Pileri, Nancy Lee Harris, Harald Stein, Reiner Siebert, Ranjana Advani, Michele Ghielmini, Gilles A. Salles, Andrew D. Zelenetz, Elaine S. Jaffe (2016). The 2016 revision of the World Health Organization classification of lymphoid neoplasms
Revisão da equipe: Este artigo foi revisado por Canceria Research Team