Como os sinais da glicose e da insulina alimentam o crescimento tumoral
Por dentro das vias moleculares, da PI3K-AKT à AMPK, que conectam o açúcar no sangue, a insulina e os genes que impulsionam o câncer ao crescimento tumoral
Principais conclusões
- •Muitas células cancerosas dependem intensamente da glicólise, convertendo glicose em lactato mesmo quando há oxigênio disponível — um padrão chamado efeito Warburg que fornece, em grande parte, componentes para o crescimento rápido, e não apenas energia.
- •A insulina e o IGF-1 ativam a via de sinalização PI3K-AKT, promovendo a captação de glicose, o crescimento celular e a resistência à morte celular; essa sinalização faz parte da fisiologia normal e se torna relevante para o câncer principalmente quando é desregulada.
- •A mTOR atua como um centro que integra sinais de fatores de crescimento e disponibilidade de nutrientes, e muitos tumores encontram maneiras de manter esse interruptor de crescimento travado na posição “ligada”.
- •A AMPK funciona como um freio que detecta energia e normalmente se opõe ao crescimento impulsionado pela mTOR; em alguns contextos, a via LKB1-AMPK atua como supressora tumoral.
- •Oncogenes como MYC e KRAS podem reprogramar diretamente o metabolismo da glicose e da glutamina, reorganizando ativamente o uso de combustível em vez de apenas responder a sinais hormonais externos.
- •A HIF-1α conecta condições de baixo oxigênio dentro dos tumores ao aumento do transporte de glicose e da glicólise, e sua sinalização se sobrepõe às vias promotoras de crescimento.
- •Estudos populacionais associam hiperinsulinemia, diabetes tipo 2 e obesidade a maior risco ou pior prognóstico para alguns cânceres, mas a causalidade e os mecanismos subjacentes em seres humanos ainda estão sendo investigados.
- •Dados observacionais associam o medicamento para diabetes metformina a uma menor incidência de câncer em alguns estudos, mas essa associação não o estabelece como um tratamento comprovado contra o câncer.
Às vezes, os médicos conseguem perceber a avidez de um tumor por açúcar antes de conseguirem visualizar o próprio tumor. Um exame chamado PET-FDG funciona por meio da injeção, na corrente sanguínea, de um marcador radioativo semelhante à glicose. Muitos tumores absorvem uma quantidade muito maior desse marcador do que o tecido normal ao redor, fazendo com que se iluminem no exame. Essa avidez por glicose não é apenas uma curiosidade. Ela reflete um conjunto de sinais moleculares que conecta a maneira como uma célula percebe combustível e estímulos de crescimento à possibilidade de um tumor crescer.
Essa observação levanta uma série de perguntas que os pesquisadores vêm investigando há décadas. Por que as células cancerosas processam a glicose de maneira tão diferente? Qual é o papel da insulina, um hormônio que a maioria das pessoas associa ao diabetes, no crescimento tumoral? E como os genes mutados que impulsionam o câncer se encaixam nesse quadro metabólico? As respostas envolvem um pequeno conjunto de interruptores moleculares que normalmente mantêm o crescimento e o uso de energia em equilíbrio cuidadoso.
Por que muitos tumores queimam açúcar de maneira ineficiente
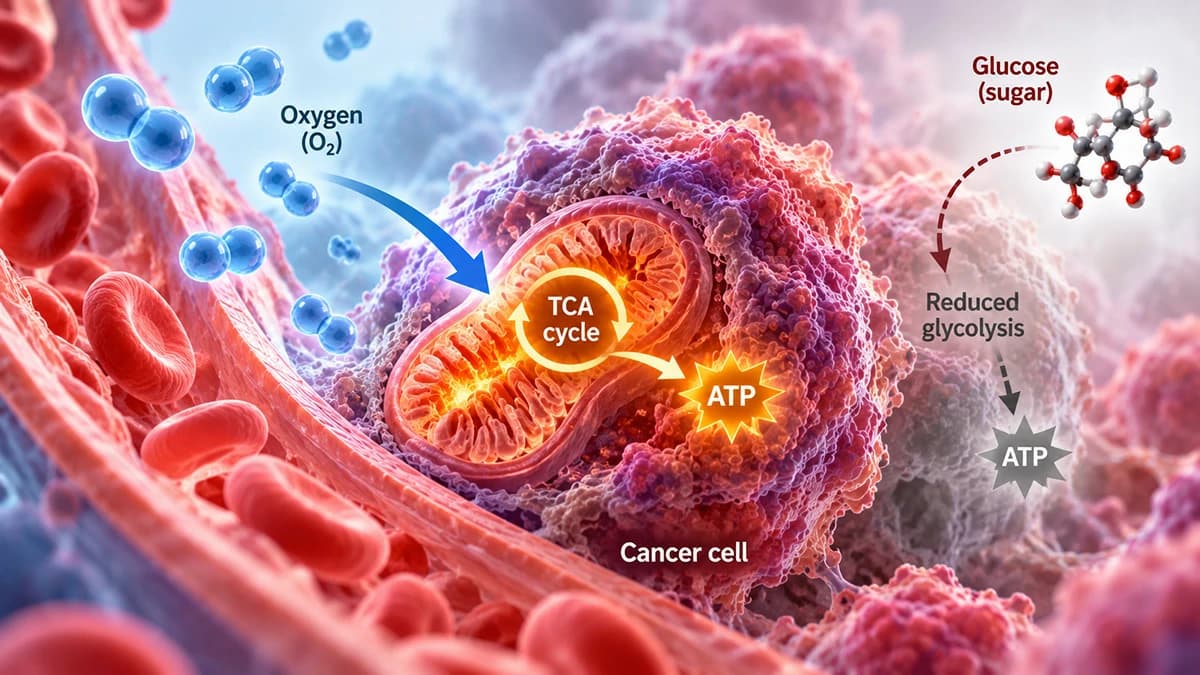
As células saudáveis geram energia principalmente por meio da fosforilação oxidativa, um processo que utiliza oxigênio para extrair uma grande quantidade de energia de cada molécula de glicose. Muitas células cancerosas, em vez disso, dependem intensamente da glicólise, decompondo a glicose em lactato mesmo quando há bastante oxigênio disponível. Esse padrão é chamado de efeito Warburg, em homenagem a Otto Warburg, que descreveu pela primeira vez esse comportamento das células cancerosas há várias décadas. No papel, ele parece dispendioso, já que a glicólise isoladamente produz muito menos energia por molécula de glicose do que a via baseada em oxigênio.
A explicação que conta com maior apoio é que as células que se dividem rapidamente precisam de mais do que energia. Elas precisam de matérias-primas: os componentes necessários para formar novo DNA, membranas e proteínas. A glicólise, por acaso, gera muitas das moléculas intermediárias exigidas por esses processos de construção; assim, uma célula em rápida divisão pode obter mais valor a longo prazo ao direcionar a glicose para a construção do que ao queimá-la completamente para obter combustível. É um pouco como uma fábrica se preparando para expandir, o que frequentemente exige um fluxo maior de matérias-primas do que de energia final produzida.
Esse intenso fluxo glicolítico tem um efeito colateral. O lactato produzido se acumula e pode acidificar o tecido imediatamente ao redor do tumor. Essa mudança no ambiente químico local pode influenciar ainda mais a maneira como um tumor interage com o tecido saudável próximo, embora ainda esteja sendo investigado exatamente quanto isso contribui para a progressão tumoral.
Sinais de crescimento: como a insulina e o IGF-1 impulsionam as células
A insulina é mais conhecida por regular o açúcar no sangue, mas sua função é mais ampla. Ela sinaliza para as células captarem glicose e as estimula a crescer e armazenar energia. Um hormônio relacionado, o fator de crescimento semelhante à insulina 1, ou IGF-1, atua por meio de mecanismos semelhantes e é um impulsionador ainda mais forte do crescimento e da sobrevivência celular. Ambos são componentes essenciais e normais da fisiologia humana, não algo inerentemente prejudicial.
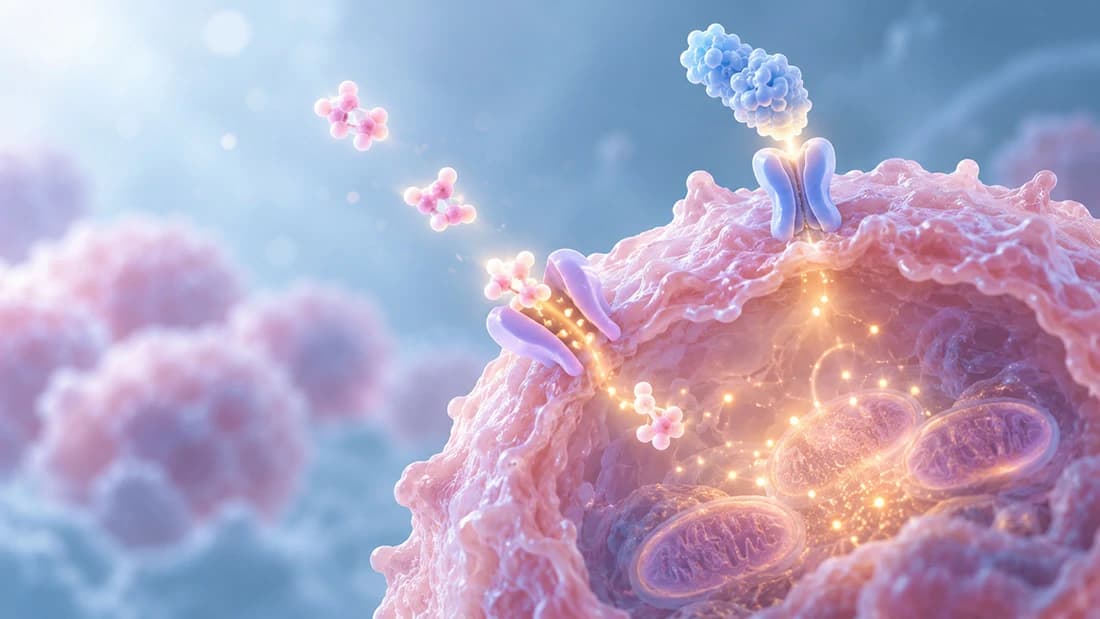
Quando a insulina ou o IGF-1 se ligam ao receptor na superfície de uma célula, ativam uma cadeia de proteínas de sinalização conhecida como PI3K-AKT. Uma vez ativa, essa via sinaliza para a célula captar mais glicose, aumentar de tamanho e resistir aos sinais internos que normalmente a levariam a morrer quando danificada ou quando já não é necessária. Pesquisas resumidas por Michael Pollak e outros pesquisadores descreveram como essa mesma sinalização, quando persistentemente hiperativa, pode favorecer a sobrevivência de células anormais em vez de células normais.
Algumas células cancerosas também apresentam padrões alterados de receptores de insulina e IGF-1 em sua superfície, incluindo combinações de receptores que normalmente não são observadas em tecidos saudáveis. Essas variações podem tornar determinadas células tumorais mais sensíveis aos sinais de crescimento que circulam no sangue do que as células comuns. A biologia subjacente é normal; o que saiu do curso foi a resposta da célula a ela.
mTOR: o ponto de decisão do crescimento celular
Toda essa sinalização acaba convergindo para uma proteína chamada mTOR, que funciona como um ponto central de decisão para a célula. A mTOR reúne simultaneamente dois tipos de informação: os sinais de fatores de crescimento que chegam por meio da PI3K-AKT e as indicações diretas de que há nutrientes e energia suficientes disponíveis. Quando ambas as respostas são afirmativas, a mTOR estimula a célula a produzir novas proteínas, gorduras e outros materiais necessários para o crescimento e a divisão.
Essa integração é importante para a biologia tumoral porque muitos cânceres encontram maneiras de manter esse interruptor permanentemente direcionado para “crescer”, independentemente do que os demais sinais do organismo normalmente indicariam. Como a insulina e o IGF-1 alimentam a mTOR por meio da PI3K-AKT, a sinalização cronicamente elevada da insulina pode reforçar esse mesmo estado voltado ao crescimento, uma das razões pelas quais os pesquisadores têm dado muita atenção a esse hormônio no contexto da biologia do câncer.
AMPK: um freio incorporado ao crescimento
Se a mTOR funciona como um acelerador, a AMPK funciona como o freio que compartilha o mesmo espaço no pedal. A AMPK é um sensor de energia celular: quando as reservas energéticas de uma célula ficam baixas, a AMPK é ativada e faz, em grande parte, o oposto da mTOR, desacelerando o crescimento e favorecendo processos que conservam energia. Essa relação ocorre por meio do que os pesquisadores chamam de via LKB1-AMPK, que, em alguns contextos, atua como um verdadeiro supressor tumoral.
A consequência prática é que uma célula saudável sob estresse energético deve interromper temporariamente seus planos de crescimento até que as condições melhorem. Os tumores que perdem ou enfraquecem essa via de freio podem continuar crescendo mesmo quando o combustível é escasso, o que ajuda a explicar por que alterações na sinalização da AMPK aparecem em alguns cânceres. A existência desse freio também é parte da razão pela qual a AMPK despertou interesse como possível ponto de intervenção, um tema retomado mais adiante.
Quando os genes que impulsionam o câncer reescrevem as regras metabólicas
Os tumores não apenas respondem passivamente aos hormônios que circulam a partir de outras partes do organismo. Muitos reescrevem ativamente seu próprio metabolismo por meio de genes mutados. O MYC, um gene que se torna anormalmente ativo em uma ampla variedade de cânceres, ativa diretamente os genes necessários para a glicólise e para a degradação do aminoácido glutamina, fornecendo energia e matéria-prima para um crescimento descontrolado.
O KRAS, outro gene frequentemente mutado, remodela o processamento da glicose de uma maneira diferente. Em modelos de tumores pancreáticos, uma mutação no KRAS mantida na posição “ligada” redirecionou o carbono derivado da glicose para vias que constroem novo material celular, em vez de simplesmente gerar energia — uma reprogramação metabólica da qual os tumores dependiam para sobreviver. Separadamente, os tumores frequentemente crescem além de seu próprio suprimento sanguíneo, criando regiões com pouco oxigênio. Uma proteína chamada HIF-1α torna-se ativa nessas condições e ativa genes de transportadores de glicose e de enzimas glicolíticas, aprofundando a dependência do tumor em relação à glicólise. A HIF-1α também não atua isoladamente; ela interage com a mesma sinalização promotora de crescimento discutida acima. Assim, a detecção de oxigênio e a sinalização de crescimento frequentemente se sobrepõem, em vez de funcionarem como sistemas separados.
Em conjunto, essa alteração no processamento da glicose — seja impulsionada por oncogenes, hormônios de crescimento ou baixos níveis de oxigênio — é agora considerada uma das características centrais do câncer, ao lado de aspectos como proliferação descontrolada e resistência à morte celular. Ela não é um efeito colateral do crescimento tumoral. Faz parte do que torna esse crescimento possível.
O que os estudos populacionais sugerem sobre insulina, diabetes e risco de câncer
Diante dessa biologia, surge uma pergunta natural: a insulina cronicamente elevada, ou uma condição como o diabetes tipo 2 ou a obesidade, afeta de fato o risco de câncer nas pessoas? Estudos epidemiológicos encontraram associações entre hiperinsulinemia, diabetes tipo 2 e obesidade e um risco aumentado — ou um pior prognóstico — para determinados cânceres. Esses são padrões observados em nível populacional, não uma prova de uma relação direta de causa e efeito em qualquer indivíduo.
A relação é realmente complexa. Seria um erro interpretar isso como evidência de que comer açúcar ou carboidratos causa diretamente o câncer; isso extrapolaria o que os dados mostram. O que as associações sugerem é que condições metabólicas crônicas marcadas por níveis persistentemente elevados de insulina podem interagir com as mesmas vias de sinalização do crescimento descritas acima, embora os mecanismos exatos que as conectam em seres humanos continuem sendo uma área ativa de pesquisa, e não um fato estabelecido.
A questão da metformina: uma linha de pesquisa, não um tratamento
Como a AMPK se opõe naturalmente ao crescimento impulsionado pela mTOR, os pesquisadores demonstraram interesse especial em medicamentos que influenciam esse eixo. A metformina, um medicamento amplamente utilizado para o diabetes que afeta a sinalização relacionada à AMPK, foi associada, em estudos observacionais com pessoas com diabetes, a taxas mais baixas de diagnóstico ou morte por câncer.
Essa associação motivou uma onda de pesquisas pré-clínicas e clínicas, mas dados observacionais desse tipo não podem estabelecer que a própria metformina cause essas taxas mais baixas; pessoas que respondem bem ao tratamento do diabetes podem diferir de outras de maneiras que também afetam o risco de câncer. Comentários de pesquisadores da área deixaram explícito que essas evidências marcam o início de uma investigação, não sua conclusão. A metformina não é um tratamento estabelecido contra o câncer, e nada nessa pesquisa apoia a mudança do controle do diabetes com base na biologia do câncer sem orientação médica.
Onde estão atualmente as evidências
O quadro que emerge é o de sistemas sobrepostos, e não de um único interruptor defeituoso. A sinalização da insulina e do IGF-1, a via de crescimento PI3K-AKT-mTOR, o freio da AMPK e oncogenes como MYC e KRAS se encontram em torno da mesma pergunta básica: essa célula deve usar o combustível disponível para crescer agora? No câncer, essa pergunta tende a ser respondida “sim” com muito mais frequência do que deveria.
O que permanece verdadeiramente em aberto é até que ponto esse quadro molecular se traduz em ferramentas capazes de mudar os resultados para os pacientes. As associações epidemiológicas entre metabolismo e câncer são reais, mas, por si só, não comprovam uma causa tratável. Medicamentos metabólicos como a metformina continuam sendo uma linha de pesquisa promissora, e não uma terapia comprovada. Os mecanismos estão cada vez mais bem mapeados; o que fazer clinicamente com esse mapa ainda está sendo escrito.
Perguntas comuns
Referências
- Matthew G. Vander Heiden, Lewis C. Cantley, Craig B. Thompson (2009). Understanding the Warburg Effect: The Metabolic Requirements of Cell Proliferation
- Robert A. Gatenby, Robert J. Gillies (2004). Why do cancers have high aerobic glycolysis?
- Michael Pollak (2008). Insulin and insulin-like growth factor signalling in neoplasia
- Antonino Belfiore, Francesco Frasca, Giuseppe Pandini, Laura Sciacca, Riccardo Vigneri (2009). Insulin Receptor Isoforms and Insulin Receptor/Insulin-Like Growth Factor Receptor Hybrids in Physiology and Disease
- Mathieu Laplante, David M. Sabatini (2012). mTOR Signaling in Growth Control and Disease
- David B. Shackelford, Reuben J. Shaw (2009). The LKB1–AMPK pathway: metabolism and growth control in tumour suppression
- Chi V. Dang (2012). MYC on the Path to Cancer
- Haoqiang Ying, Alec C. Kimmelman, Costas A. Lyssiotis, Sujun Hua, Gerald C. Chu, Eliot Fletcher-Sananikone, Jason W. Locasale, Jaekyoung Son, Hailei Zhang, Jonathan L. Coloff, Haiyan Yan, Wei Wang, Shujuan Chen, Andrea Viale, Hongwu Zheng, Ji-hye Paik, Carol Lim, Alexander R. Guimaraes, Eric S. Martin, Jeffery Chang, Aram F. Hezel, Samuel R. Perry, Jian Hu, Boyi Gan, Yonghong Xiao, John M. Asara, Ralph Weissleder, Y. Alan Wang, Lynda Chin, Lewis C. Cantley, Ronald A. DePinho (2012). Oncogenic Kras Maintains Pancreatic Tumors through Regulation of Anabolic Glucose Metabolism
- Gregg L Semenza (2010). HIF-1: upstream and downstream of cancer metabolism
- Douglas Hanahan, Robert A. Weinberg (2011). Hallmarks of Cancer: The Next Generation
- Rob A. Cairns, Isaac S. Harris, Tak W. Mak (2011). Regulation of cancer cell metabolism
- Ralph J. DeBerardinis, Navdeep S. Chandel (2016). Fundamentals of cancer metabolism
- Emily Jane Gallagher, Derek LeRoith (2015). Obesity and Diabetes: The Increased Risk of Cancer and Cancer-Related Mortality
- Josie M M Evans, Louise A Donnelly, Alistair M Emslie-Smith, Dario R Alessi, Andrew D Morris (2005). Metformin and reduced risk of cancer in diabetic patients
- Michael N. Pollak (2012). Investigating Metformin for Cancer Prevention and Treatment: The End of the Beginning
Revisão da equipe: Este artigo foi revisado por Canceria Research Team