Cómo se desarrolla el melanoma: de una sola célula cutánea a un cáncer agresivo
Un análisis paso a paso del daño solar, las mutaciones genéticas y la evasión inmunitaria que transforman una célula pigmentaria en un melanoma invasivo.
Puntos clave
- •Los melanocitos son células cutáneas productoras de pigmento que normalmente se dividen rara vez; el melanoma comienza cuando se pierde ese control.
- •La radiación UV daña el ADN mediante lesiones como los dímeros de pirimidina, lo que produce una carga mutacional elevada y distintiva en los melanocitos expuestos al sol.
- •Alrededor de la mitad de los melanomas cutáneos presentan una mutación de BRAF, comúnmente V600E, que mantiene la vía de crecimiento MAPK en posición de «activada».
- •La pérdida del gen supresor tumoral CDKN2A, ya sea heredada o adquirida, elimina un freno clave de la división celular y contribuye al melanoma.
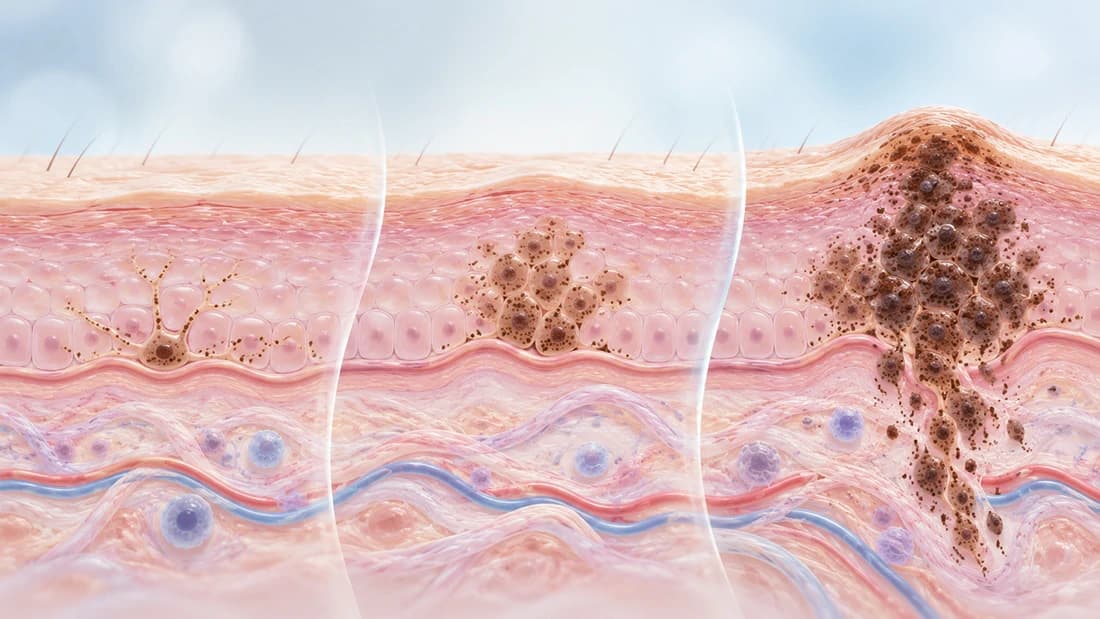
- •El melanoma puede progresar siguiendo una escalera genética desde un lunar benigno hasta un nevo displásico, un melanoma in situ y un melanoma invasivo, aunque no todos los casos siguen exactamente esta ruta.
- •A medida que el melanoma avanza, las células tumorales pueden mostrar PD-L1 para suprimir los linfocitos T inmunitarios cercanos, ayudando al tumor a evadir la detección inmunitaria.
- •La piel clara, un número elevado de lunares, los antecedentes familiares y los síndromes genéticos hereditarios aumentan el riesgo de melanoma independientemente de la exposición a la radiación UV por sí sola.
- •El descubrimiento de estos factores moleculares impulsores condujo directamente a terapias dirigidas contra BRAF e inmunoterapias que bloquean señales de puntos de control como PD-L1.
El color de la piel proviene de un único tipo de célula llamada melanocito, que produce el pigmento que protege las capas más profundas de la piel del sol. Normalmente, estas células se dividen rara vez y realizan su función silenciosamente durante décadas. El melanoma comienza cuando algo altera ese control, lo que permite que un melanocito y sus descendientes se multipliquen sin control. Seguir cómo ocurre esa alteración, desde el primer daño en el ADN hasta un tumor capaz de diseminarse, explica por qué el melanoma puede ser tan diferente de un paciente a otro y por qué su tratamiento ha cambiado tan drásticamente en las últimas décadas.
Cómo la luz ultravioleta daña el ADN de las células cutáneas
La radiación UV es la parte invisible de la luz solar, también producida por las camas solares, que transporta suficiente energía para distorsionar la estructura del ADN. Uno de sus efectos característicos es una lesión llamada dímero de pirimidina, en la que dos componentes vecinos del ADN se fusionan de una manera que la maquinaria de copia de la célula puede interpretar erróneamente. Las células cutáneas reparan la mayor parte de este daño de manera eficiente. Aun así, la reparación nunca es perfecta, por lo que cada dímero no reparado conlleva un pequeño riesgo de convertirse en una mutación permanente.
A lo largo de años de exposición solar acumulada, los melanocitos de la piel expuesta con frecuencia acumulan miles de estas pequeñas mutaciones. Esto produce un patrón mutacional distintivo que los investigadores pueden reconocer en los genomas de los melanomas, una especie de huella molecular del daño previo causado por la radiación UV. La mayoría de estas mutaciones son acompañantes inofensivas. El peligro aparece cuando una de ellas afecta a un gen que controla la frecuencia con la que se divide una célula.
El interruptor genético que impulsa el crecimiento celular
Una mutación aparece con una frecuencia mucho mayor de la que explicaría el azar por sí solo: un cambio en el gen BRAF, con mayor frecuencia una variante específica llamada BRAF V600E. Aproximadamente la mitad de todos los melanomas cutáneos presentan una mutación de BRAF de este tipo. BRAF es uno de los eslabones de una cadena de proteínas, conocida como vía MAPK, que indica a una célula cuándo debe dividirse.
Una comparación útil es la de un acelerador atascado. La proteína BRAF mutada sigue enviando constantemente la señal de «crecer», independientemente de que la célula realmente necesite dividirse o no. Los estudios genómicos a gran escala de tumores de melanoma han confirmado que las mutaciones de BRAF son uno de los factores impulsores más frecuentes de la enfermedad, un descubrimiento que transformó la manera en que los investigadores entienden qué pone en marcha el melanoma en primer lugar.
Cuando fallan los frenos
Un acelerador atascado se vuelve mucho más peligroso si además han desaparecido los frenos. Normalmente, el gen CDKN2A produce una proteína que mantiene bajo control el ciclo de división celular, deteniendo la multiplicación de las células con el ADN dañado. La pérdida de la función de CDKN2A elimina por completo esa restricción.
Esta pérdida puede heredarse, al transmitirse en familias con antecedentes importantes de melanoma, o puede adquirirse posteriormente mediante nuevas mutaciones dentro del propio tumor. Los estudios genéticos de familias propensas al melanoma identificaron la pérdida de CDKN2A como una característica recurrente, y las investigaciones posteriores demostraron que el mismo gen está desactivado con frecuencia en melanomas de personas sin antecedentes familiares. Una célula que tiene tanto un interruptor BRAF atascado como un freno CDKN2A desactivado se encuentra en una situación muy distinta de la de una célula con una sola alteración.
De un lunar común a un cáncer invasivo
La mayoría de los lunares, o nevos, nunca se convierten en algo más que un lunar. Se forman cuando un grupo de melanocitos adquiere una única mutación relacionada con el crecimiento, a menudo en BRAF, y luego simplemente se detiene. Algún mecanismo de frenado adicional, que aún no se comprende por completo, mantiene estables a la mayoría de los lunares durante toda la vida.
Por lo general, el melanoma requiere nuevas alteraciones genéticas que se suman a esa primera mutación. La secuenciación detallada de tejido que abarcaba piel normal, lunares atípicos conocidos como nevos displásicos, melanoma confinado a la capa superficial de la piel (melanoma in situ) y melanoma invasivo —un trabajo asociado con el grupo de investigación de Hunter Shain y Boris Bastian— reveló que estas etapas suelen representar una escalera genética. Cada peldaño suele incluir mutaciones adicionales que se suman a las anteriores.
No todos los melanomas pasan primero por una etapa visible de lunar, y no todos los nevos displásicos llegan a progresar. Esta descripción por etapas representa una vía bien documentada, no el único camino posible hacia el melanoma.
Cómo el melanoma evade el sistema inmunitario
La genética es solo una parte de la historia, porque el sistema inmunitario examina constantemente las células anormales. A medida que el melanoma avanza, algunas células tumorales comienzan a mostrar en su superficie una proteína llamada PD-L1. PD-L1 funciona como una contraseña: indica a las células inmunitarias cercanas, específicamente a los linfocitos T que de otro modo destruirían las células anormales, que se detengan.
Esta señal es un mecanismo normal de seguridad que el organismo utiliza para evitar atacar sus propios tejidos sanos, y las células del melanoma pueden aprovecharla para protegerse. Un estudio clínico que evaluó un anticuerpo diseñado para bloquear esta señal, dirigido por Suzanne Topalian y sus colaboradores, demostró que interrumpir la señalización de PD-L1 podía desencadenar respuestas inmunitarias contra varios tipos de cáncer, incluido el melanoma. Este hallazgo ayudó a establecer la biología de los puntos de control inmunitario como un elemento central de la manera en que el melanoma evade la detección a medida que progresa.
Por qué algunas personas son más susceptibles que otras
La exposición solar es solo una parte del riesgo de melanoma. La piel clara que se quema con facilidad, un número elevado de lunares y los antecedentes familiares de melanoma aumentan individualmente el riesgo, independientemente de la cantidad de exposición a la radiación UV que haya tenido una persona. Los síndromes hereditarios de predisposición genética, que a menudo implican el mismo gen CDKN2A descrito anteriormente, pueden transmitirse en las familias y aumentar considerablemente el riesgo a lo largo de la vida.
Por eso, dos personas con antecedentes de exposición solar similares pueden enfrentarse a probabilidades muy diferentes. La composición genética inicial y la cantidad de lunares que la piel de una persona ya ha producido a lo largo de su vida pueden ser tan importantes como la dosis acumulada de radiación UV.
Cómo esta biología cambió el tratamiento del melanoma
Durante mucho tiempo, el melanoma se trató prácticamente de la misma manera, independientemente de lo que ocurriera dentro de las células tumorales individuales. La identificación de las mutaciones de BRAF y de la evasión inmunitaria impulsada por PD-L1 cambió esta situación. Ahora existen tratamientos diseñados directamente en torno a estos dos mecanismos: terapias que se dirigen a la señal de BRAF hiperactiva y anticuerpos que bloquean la señal de PD-L1 para que el sistema inmunitario pueda volver a reconocer el tumor.
Ninguno de los dos enfoques funciona para todos los pacientes, y los tumores pueden adaptarse en ocasiones sorteando una única vía bloqueada, lo que explica en parte por qué la investigación sobre la biología subyacente del melanoma continúa activa. Lo que ha cambiado de forma permanente es el supuesto de partida: el melanoma ya no se aborda como una única enfermedad uniforme, sino como una afección cuyo comportamiento depende de los interruptores genéticos y las estrategias de evasión inmunitaria que cada tumor ha adquirido a lo largo del tiempo.
Preguntas frecuentes
Referencias
- Helen Davies, Graham R. Bignell, Charles Cox, Philip Stephens, Sarah Edkins, Sheila Clegg, Jon Teague, Hayley Woffendin, Mathew J. Garnett, William Bottomley, Neil Davis, Ed Dicks, Rebecca Ewing, Yvonne Floyd, Kristian Gray, Sarah Hall, Rachel Hawes, Jaime Hughes, Vivian Kosmidou, Andrew Menzies, Catherine Mould, Adrian Parker, Claire Stevens, Stephen Watt, Steven Hooper, Rebecca Wilson, Hiran Jayatilake, Barry A. Gusterson, Colin Cooper, Janet Shipley, Darren Hargrave, Katherine Pritchard-Jones, Norman Maitland, Georgia Chenevix-Trench, Gregory J. Riggins, Darell D. Bigner, Giuseppe Palmieri, Antonio Cossu, Adrienne Flanagan, Andrew Nicholson, Judy W. C. Ho, Suet Y. Leung, Siu T. Yuen, Barbara L. Weber, Hilliard F. Seigler, Timothy L. Darrow, Hugh Paterson, Richard Marais, Christopher J. Marshall, Richard Wooster, Michael R. Stratton, P. Andrew Futreal (2002). Mutations of the BRAF gene in human cancer
- Eran Hodis, Ian R. Watson, Gregory V. Kryukov, Stefan T. Arold, Marcin Imielinski, Jean-Philippe Theurillat, Elizabeth Nickerson, Daniel Auclair, Liren Li, Chelsea Place, Daniel DiCara, Alex H. Ramos, Michael S. Lawrence, Kristian Cibulskis, Andrey Sivachenko, Douglas Voet, Gordon Saksena, Nicolas Stransky, Robert C. Onofrio, Wendy Winckler, Kristin Ardlie, Nikhil Wagle, Jennifer Wargo, Kelly Chong, Donald L. Morton, Katherine Stemke-Hale, Guo Chen, Michael Noble, Matthew Meyerson, John E. Ladbury, Michael A. Davies, Jeffrey E. Gershenwald, Stephan N. Wagner, Dave S.B. Hoon, Dirk Schadendorf, Eric S. Lander, Stacey B. Gabriel, Gad Getz, Levi A. Garraway, Lynda Chin (2012). A Landscape of Driver Mutations in Melanoma
- A. Hunter Shain, Iwei Yeh, Ivanka Kovalyshyn, Aravindhan Sriharan, Eric Talevich, Alexander Gagnon, Reinhard Dummer, Jeffrey North, Laura Pincus, Beth Ruben, William Rickaby, Corrado D’Arrigo, Alistair Robson, Boris C. Bastian (2015). The Genetic Evolution of Melanoma from Precursor Lesions
- A. Hunter Shain, Boris C. Bastian (2016). From melanocytes to melanomas
- (1994). Analysis of the p16 gene (CDKN2) as a candidate for the chromosome 9p melanoma susceptibility locus.
- Suzanne L. Topalian, F. Stephen Hodi, Julie R. Brahmer, Scott N. Gettinger, David C. Smith, David F. McDermott, John D. Powderly, Richard D. Carvajal, Jeffrey A. Sosman, Michael B. Atkins, Philip D. Leming, David R. Spigel, Scott J. Antonia, Leora Horn, Charles G. Drake, Drew M. Pardoll, Lieping Chen, William H. Sharfman, Robert A. Anders, Janis M. Taube, Tracee L. McMiller, Haiying Xu, Alan J. Korman, Maria Jure-Kunkel, Shruti Agrawal, Daniel McDonald, Georgia D. Kollia, Ashok Gupta, Jon M. Wigginton, Mario Sznol (2012). Safety, Activity, and Immune Correlates of Anti–PD-1 Antibody in Cancer
- Lynda Chin, Levi A. Garraway, David E. Fisher (2006). Malignant melanoma: genetics and therapeutics in the genomic era
Revisión del equipo: Este artículo ha sido revisado por Canceria Research Team