Qu’est-ce qui distingue le myélome multiple des autres cancers du sang ?
Pourquoi un cancer des plasmocytes matures suit sa propre trajectoire sur les plans biologique, diagnostique et thérapeutique, contrairement à la leucémie et au lymphome
Points clés à retenir
- •Le myélome multiple provient de plasmocytes matures, contrairement à la leucémie, qui commence dans des cellules sanguines immatures, ou au lymphome, qui commence dans des lymphocytes formant des tumeurs.
- •L’Organisation mondiale de la santé classe le myélome avec le lymphome parmi les néoplasies lymphoïdes, ce qui reflète une lignée cellulaire commune malgré des comportements cliniques très différents.
- •Presque tous les cas de myélome multiple sont précédés d’une MGUS, une affection fréquente et généralement sans gravité qui fait l’objet d’une surveillance au fil du temps plutôt que d’un traitement immédiat.
- •Le myélome se caractérise par des translocations chromosomiques récurrentes et des caryotypes complexes, qui ne sont pas des caractéristiques habituelles de la plupart des leucémies.
- •Le myélome perturbe de manière particulière l’équilibre normal entre les cellules qui construisent l’os et celles qui le détruisent, produisant des lésions osseuses ostéolytiques rarement observées dans les autres cancers du sang.
- •Le diagnostic repose sur les critères CRAB et la détection d’une protéine M anormale, qui diffèrent nettement des méthodes de diagnostic de la leucémie et du lymphome.
- •Le traitement du myélome repose principalement sur les inhibiteurs du protéasome, les médicaments immunomodulateurs et les traitements plus récents ciblant BCMA, qui se distinguent des schémas thérapeutiques habituels de la leucémie et du lymphome.
- •L’incidence du myélome multiple est environ deux fois plus élevée dans les populations noires que dans les populations blanches, un écart plus important que celui observé dans la plupart des autres cancers du sang.
« Cancer du sang » est en réalité un terme générique qui regroupe des maladies d’origines différentes. Le myélome multiple est l’une de ces maladies, mais il diffère de la leucémie et du lymphome d’une manière qui touche aux fondements mêmes de la biologie. Comprendre cette différence explique pourquoi le myélome provoque des douleurs et des fractures osseuses, pourquoi il est diagnostiqué différemment et pourquoi il est traité avec son propre ensemble de médicaments.
Une cellule d’origine différente
Chaque grand cancer du sang trouve son origine dans un type différent de cellule sanguine qui a subi une anomalie. La leucémie commence généralement dans de jeunes cellules sanguines en développement, encore situées dans la moelle osseuse, qui n’ont pas terminé leur maturation et se déversent souvent en grand nombre dans la circulation sanguine. Le lymphome prend naissance dans les lymphocytes, des cellules immunitaires qui circulent habituellement dans les ganglions lymphatiques et d’autres tissus lymphoïdes, où elles peuvent former des masses tumorales solides.
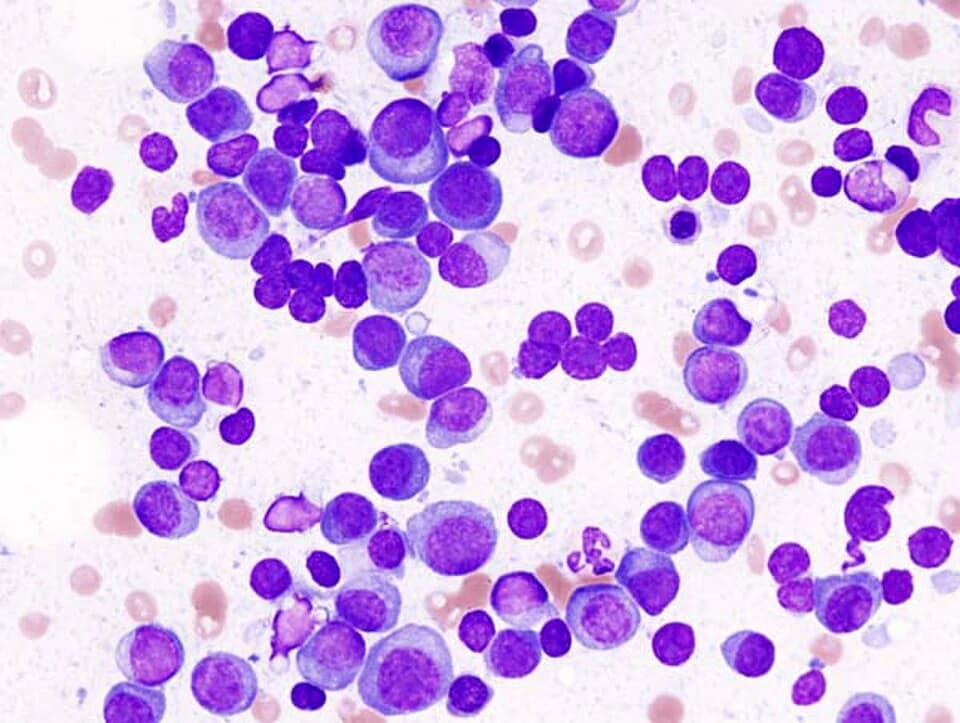
Le myélome multiple commence ailleurs : dans les plasmocytes. Un plasmocyte est un globule blanc mature dont la fonction normale est de produire des anticorps, les protéines que le système immunitaire utilise pour reconnaître les infections et les combattre. Dans le myélome, un seul plasmocyte devient malin et se multiplie, envahissant la moelle osseuse de copies de lui-même et produisant en grande quantité un fragment d’anticorps anormal unique appelé protéine M, détectable dans le sang ou les urines. Contrairement aux cellules leucémiques, les cellules myélomateuses se déversent rarement en grand nombre dans la circulation générale. Contrairement au lymphome, elles forment rarement le type de masse tumorale solide observé dans un ganglion lymphatique. Elles restent dans la moelle osseuse, ce qui s’avère avoir une importance considérable pour l’évolution de la maladie.
La place du myélome dans la classification officielle
L’Organisation mondiale de la santé classe officiellement les cancers du sang en grandes catégories selon la lignée cellulaire et le stade de développement auxquels la maladie prend naissance. Une grande branche regroupe les néoplasies myéloïdes, dont la plupart des leucémies, qui proviennent de cellules hématopoïétiques qui deviendraient normalement des globules rouges, des plaquettes ou certains globules blancs. Une autre branche regroupe les néoplasies lymphoïdes, qui comprennent les lymphomes et, de manière peut-être surprenante, le myélome multiple lui-même, classé parmi les néoplasies plasmocytaires.
Cette classification reflète la lignée cellulaire plutôt que l’apparence. Les plasmocytes représentent le stade final mature du développement des lymphocytes B, la même grande famille de cellules immunitaires qui donne naissance à de nombreux lymphomes. Le myélome et le lymphome sont donc, en ce sens, des cousins moléculaires, même si ces deux maladies ont une apparence et un comportement très différents chez les patients.
Une longue phase précurseur silencieuse
Peu de cancers annoncent leur état précurseur aussi clairement que le myélome multiple. Presque tous les cas sont précédés, souvent pendant des années ou des décennies, par une affection appelée gammapathie monoclonale de signification indéterminée, ou MGUS. Dans la MGUS, des plasmocytes anormaux sont déjà présents et produisent déjà une protéine M détectable, mais la personne ne présente ni symptômes ni atteinte d’organe. Une étude de référence à long terme dirigée par Robert Kyle et ses collègues a suivi pendant des décennies des personnes atteintes de MGUS et a constaté que cette affection évolue vers un myélome ou un cancer apparenté à un taux annuel faible et relativement constant, plutôt que d’un seul coup.
Ce taux d’évolution lent et prévisible est inhabituel parmi les états précurseurs des cancers du sang. C’est aussi la raison pour laquelle les médecins surveillent la MGUS au lieu de la traiter. Avoir une MGUS ne signifie pas qu’une personne a un cancer ; cela signifie qu’elle présente un faible risque persistant de développer ultérieurement un cancer, raison pour laquelle le suivi habituel repose sur des analyses sanguines régulières et non sur un traitement immédiat.
Une signature génétique propre
Au niveau moléculaire, les cellules myélomateuses présentent souvent un profil caractéristique d’anomalies. Dans de nombreux cas, un fragment cassé d’un chromosome change de place avec la région d’ADN qui indique normalement aux cellules productrices d’anticorps comment fabriquer ces anticorps. Ces réarrangements, ainsi qu’un nombre de chromosomes généralement plus désordonné que celui observé dans la plupart des leucémies, apparaissent tôt et contribuent à orienter l’évolution de la maladie, selon les études moléculaires de la génétique du myélome. Cette complexité génomique explique en partie pourquoi le myélome est désormais considéré moins comme une maladie unique que comme un ensemble de sous-types moléculairement distincts, qui partagent une cellule d’origine et un tableau clinique.
Pourquoi le squelette devient une cible
Peu de caractéristiques distinguent le myélome des autres cancers du sang aussi nettement que son effet sur les os. L’os sain se renouvelle constamment et discrètement : un type de cellule dissout l’os ancien tandis qu’un autre le reconstruit, dans un équilibre soigneusement contrôlé. Les cellules myélomateuses perturbent directement cet équilibre : elles accélèrent fortement la destruction osseuse tout en freinant la formation osseuse, ce qui produit des lésions dites ostéolytiques, c’est-à-dire des zones où l’os est détruit plus rapidement qu’il ne peut être remplacé.
Il en résulte une maladie qui provoque souvent des douleurs osseuses, une fragilisation des os et des fractures, ce qui est rarement observé comme caractéristique déterminante de la leucémie ou du lymphome. Cela se reflète directement dans la manière dont le myélome est diagnostiqué : les médecins recherchent un ensemble de signes connus sous l’acronyme CRAB, qui correspond à une hypercalcémie, une insuffisance rénale, une anémie et des lésions osseuses, en plus de la présence de la protéine M et d’autres marqueurs. Le diagnostic des leucémies repose plutôt sur le décompte des cellules anormales dans le sang ou la moelle, tandis que celui des lymphomes s’appuie généralement sur la biopsie d’un ganglion lymphatique augmenté de volume ou d’une autre masse tissulaire. Trois maladies différentes, trois démarches diagnostiques véritablement différentes. Reconnaître ces profils ne revient pas à poser un diagnostic ; celui-ci nécessite toujours des analyses de laboratoire et une évaluation clinique par un médecin qualifié.
Une maladie qui dépend de son environnement
Les cellules myélomateuses dépendent particulièrement du microenvironnement de la moelle osseuse, le réseau de soutien formé de cellules et de tissus qui entoure normalement les cellules sanguines en développement. Il est plus juste de les comparer à un locataire incapable de survivre en dehors d’un appartement très spécifique qu’à une tumeur qui se développe de manière autonome : les cellules myélomateuses s’appuient sur les signaux de leurs voisines de la moelle pour rester en vie, se multiplier et résister aux dommages. Cette dépendance contribue également à expliquer la destruction osseuse décrite plus haut, car certains des mêmes signaux médullaires que les cellules myélomateuses exploitent pour survivre sont ceux qui déséquilibrent le remodelage osseux.
Une biologie différente, des classes de médicaments différentes
Parce que les vulnérabilités du myélome sont très spécifiques, son traitement s’est développé autour de classes de médicaments rarement centrales dans la prise en charge de la leucémie ou du lymphome. Les inhibiteurs du protéasome bloquent une structure intracellulaire responsable de la dégradation et du recyclage des protéines, un processus dont les cellules myélomateuses dépendent fortement compte tenu de la grande quantité de protéines d’anticorps qu’elles produisent. Les médicaments immunomodulateurs et les anticorps ciblant un marqueur spécifique des plasmocytes complètent désormais une approche combinée devenue standard.
Plus récemment, des traitements dirigés contre une protéine appelée BCMA, principalement présente à la surface des plasmocytes, notamment des cellules myélomateuses, sont entrés dans la pratique clinique pour les personnes dont la maladie a récidivé après d’autres traitements. L’une de ces approches, une forme de thérapie cellulaire immunitaire utilisant des cellules génétiquement modifiées, a produit des réponses significatives dans un essai clinique mené auprès de patients atteints d’une maladie en rechute et réfractaire, bien qu’elle soit réservée à des situations précises plutôt que proposée comme une solution universelle ou garantie. Ces classes de médicaments se recoupent peu avec les schémas thérapeutiques habituels de la leucémie ou du lymphome, conséquence directe d’une origine cellulaire très différente.
Qui développe un myélome, et en quoi cela diffère également
Le myélome multiple présente aussi une répartition particulière dans la population. Des recherches dirigées par Adam Waxman et ses collègues ont montré que le myélome survient environ deux fois plus souvent dans les populations noires que dans les populations blanches aux États-Unis, un écart nettement plus important que celui observé dans la plupart des autres cancers du sang. Les raisons de cette différence ne sont pas entièrement établies, et cette observation décrit une tendance dans de grandes populations, et non une prédiction pour une personne donnée.
Une maladie avec ses propres règles
Le myélome multiple partage l’appellation « cancer du sang » avec la leucémie et le lymphome, mais rares sont les autres éléments qui s’alignent vraiment. Il prend naissance dans une cellule différente et plus mature. Il est classé avec le lymphome en raison d’un point technique lié à la lignée cellulaire, tout en se comportant cliniquement de manière totalement différente. Pendant des années, il se manifeste discrètement par une MGUS avant l’apparition de quoi que ce soit qui ressemble à un cancer actif. Sa génétique, ses effets sur les os, son traitement et même les personnes qu’il touche le plus souvent découlent tous d’un fait central : le myélome est fondamentalement une maladie du plasmocyte, et presque tout ce qui le caractérise découle de ce point de départ unique.
Questions fréquentes
Références
- Robert A. Kyle, Terry M. Therneau, S. Vincent Rajkumar, Janice R. Offord, Dirk R. Larson, Matthew F. Plevak, L. Joseph Melton (2002). A Long-Term Study of Prognosis in Monoclonal Gammopathy of Undetermined Significance
- P. Leif Bergsagel, W. Michael Kuehl (2005). Molecular Pathogenesis and a Consequent Classification of Multiple Myeloma
- Gareth J. Morgan, Brian A. Walker, Faith E. Davies (2012). The genetic architecture of multiple myeloma
- G. David Roodman (2009). Pathogenesis of myeloma bone disease
- Nikhil C. Munshi, Larry D. Anderson, Nina Shah, Deepu Madduri, Jesús Berdeja, Sagar Lonial, Noopur Raje, Yi Lin, David Siegel, Albert Oriol, Philippe Moreau, Ibrahim Yakoub-Agha, Michel Delforge, Michele Cavo, Hermann Einsele, Hartmut Goldschmidt, Katja Weisel, Alessandro Rambaldi, Donna Reece, Fabio Petrocca, Monica Massaro, Jamie N. Connarn, Shari Kaiser, Payal Patel, Liping Huang, Timothy B. Campbell, Kristen Hege, Jesús San-Miguel (2021). Idecabtagene Vicleucel in Relapsed and Refractory Multiple Myeloma
- Adam J. Waxman, Pamela J. Mink, Susan S. Devesa, William F. Anderson, Brendan M. Weiss, Sigurdur Y. Kristinsson, Katherine A. McGlynn, Ola Landgren (2010). Racial disparities in incidence and outcome in multiple myeloma: a population-based study
- Steven H. Swerdlow, Elias Campo, Stefano A. Pileri, Nancy Lee Harris, Harald Stein, Reiner Siebert, Ranjana Advani, Michele Ghielmini, Gilles A. Salles, Andrew D. Zelenetz, Elaine S. Jaffe (2016). The 2016 revision of the World Health Organization classification of lymphoid neoplasms
Relecture par l’équipe: Cet article a été relu par Canceria Research Team