Les mutations de KRAS dans le cancer : comment un gène autrefois « impossible à cibler » est devenu une cible thérapeutique
Les scientifiques ont passé trois décennies à tenter de bloquer un gène responsable du cancer, avant qu’une poche cachée sur une forme mutée ne rende enfin cela possible.
Points clés à retenir
- •KRAS est l’un des oncogènes les plus fréquemment mutés dans les cancers humains, avec des taux particulièrement élevés dans les tumeurs du pancréas, du côlon et du poumon.
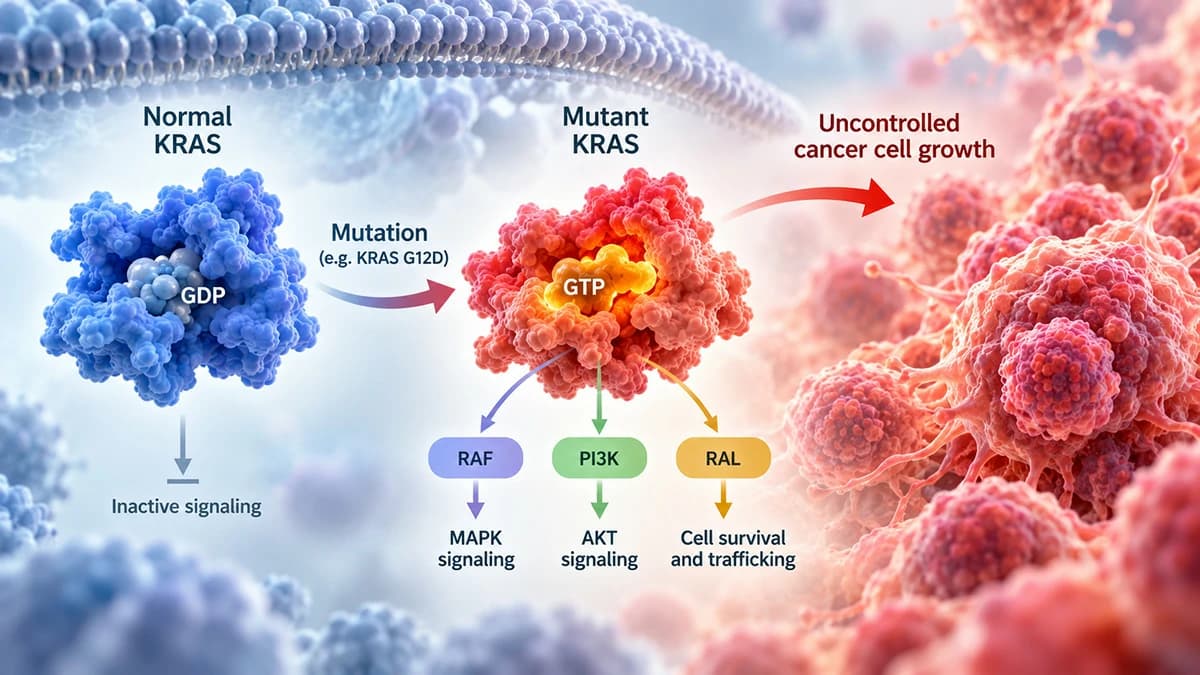
- •Normalement, KRAS agit comme un interrupteur moléculaire qui se désactive après avoir déclenché un signal de croissance, mais les mutations responsables du cancer le bloquent en position « activée ».
- •Une protéine KRAS bloquée en position activée stimule continuellement deux grandes voies de croissance à l’intérieur de la cellule, la poussant à se diviser sans les mécanismes de contrôle habituels.
- •Pendant plus de trois décennies, KRAS a été considéré comme impossible à cibler, car sa surface lisse et son emprise extrêmement forte sur sa molécule de carburant ne laissaient aucun emplacement favorable à la fixation d’un médicament.
- •La découverte, en 2013, d’une poche cachée à côté de la mutation G12C a ouvert la voie aux premiers médicaments capables de bloquer directement KRAS muté.
- •Le sotorasib et l’adagrasib, deux inhibiteurs de KRAS G12C, ont montré des réponses tumorales significatives dans des essais cliniques menés chez des patients atteints d’un cancer du poumon non à petites cellules.
- •De nombreuses tumeurs finissent par devenir résistantes aux inhibiteurs de KRAS G12C, soit par l’apparition de nouvelles mutations dans KRAS, soit en réorientant les signaux de croissance autour de la protéine bloquée.
- •Les mutations autres que G12C, comme G12D et G12V, restent beaucoup plus difficiles à cibler directement, ce qui stimule la recherche sur des stratégies pan-KRAS plus larges.
Dans presque chaque cellule humaine se trouve une protéine appelée KRAS. Elle se comporte comme un minuscule interrupteur, passant de « activé » à « désactivé » en réponse aux signaux provenant de l’extérieur de la cellule. Lorsqu’il est activé, il indique à la cellule qu’elle peut croître et se diviser sans danger. L’interrupteur fonctionne en se liant à l’une de deux petites molécules servant de carburant : la GTP lorsqu’il est actif, et la GDP lorsqu’il s’est à nouveau désactivé. Dans une cellule saine, KRAS revient à sa position désactivée en quelques instants, constituant un frein intégré qui maintient les signaux de croissance brefs et contrôlés.
KRAS appartient à une famille de gènes appelés oncogènes, c’est-à-dire des gènes qui peuvent pousser une cellule vers le cancer lorsque quelque chose modifie leur fonctionnement normal. Le problème commence lorsqu’une mutation altère suffisamment la forme de KRAS pour qu’il perde la capacité de se désactiver. Normalement, il utilise sa propre molécule de carburant pour s’éteindre, mais les versions mutées continuent d’utiliser ce carburant sans jamais ramener l’interrupteur en position désactivée. C’est un peu comme une pédale d’accélérateur bloquée au plancher. Une fois verrouillé en position « activée », KRAS continue d’alimenter deux grandes chaînes de commande internes, appelées voies RAF-MEK-ERK et PI3K-AKT, qui indiquent normalement à une cellule de croître uniquement lorsque cela est réellement nécessaire. Lorsque l’interrupteur reste bloqué, ces signaux ne s’arrêtent jamais et la cellule continue de se diviser bien après le moment où elle devrait faire une pause.
Un responsable fréquent dans de nombreux cancers
KRAS est l’un des oncogènes les plus fréquemment mutés dans les cancers humains. Il est particulièrement souvent impliqué dans les cancers du pancréas, du côlon et du poumon, où une proportion importante des tumeurs porte une forme ou une autre de mutation de KRAS. L’intérêt pour les gènes RAS remonte au début des années 1980, lorsque des chercheurs ont découvert que des versions virales mutées de ces gènes pouvaient transformer des cellules ordinaires en cellules ressemblant à des cellules cancéreuses. Ces travaux ont fait des gènes RAS parmi les tout premiers oncogènes humains identifiés et ont lancé la recherche de moyens de bloquer directement la protéine mutée, une recherche qui allait durer bien plus longtemps que quiconque ne l’avait prévu.
Pourquoi KRAS a résisté aux médicaments pendant des décennies
Bien qu’il ait été identifié très tôt comme un facteur favorisant le cancer, KRAS a acquis la réputation d’être une cible « impossible à cibler », une protéine responsable de maladies que la médecine ne parvenait tout simplement pas à atteindre. Pendant plus de trente ans, cette réputation s’est maintenue. Deux caractéristiques de la protéine étaient principalement en cause. Premièrement, sa surface est lisse et arrondie, dépourvue des poches profondes ou des sillons auxquels la plupart des médicaments doivent s’accrocher — comme essayer de saisir une bille sans poignée. Deuxièmement, KRAS se lie à sa molécule de carburant avec une force exceptionnelle, alors que ce carburant est abondant à l’intérieur des cellules. Tout médicament tentant de rivaliser pour occuper le même emplacement n’avait pratiquement aucune chance de l’emporter.
La poche cachée qui a changé la donne
L’avancée décisive est survenue en 2013, grâce à une équipe de recherche dirigée par Kevan Shokat, qui a identifié sur KRAS une poche que personne n’avait vue auparavant. Elle n’existait qu’à proximité d’une mutation précise, appelée G12C, dans laquelle l’élément constitutif situé en position 12 de la protéine est remplacé par un autre, créant un nouveau site chimiquement réactif. Ce remplacement ouvre un sillon voisin, une poche allostérique, dissimulée à l’écart de la principale zone fonctionnelle de la protéine, qui n’est pas présente sur la forme saine de KRAS. Comme cette poche n’existe qu’à côté du site muté, un médicament conçu pour s’y adapter pouvait se fixer à KRAS responsable du cancer tout en épargnant la protéine normale présente dans les cellules saines.
Transformer la découverte en traitement
Cette découverte structurelle a finalement conduit à la mise au point de véritables médicaments. Le premier, le sotorasib, a fait régresser des tumeurs porteuses de la mutation G12C dans des études de laboratoire, et une partie de son effet provenait d’une source inattendue : il semblait réactiver le système immunitaire, attirant des cellules immunitaires capables de combattre le cancer dans la tumeur, en plus de son effet direct sur KRAS. Ces résultats se sont également vérifiés chez l’être humain. Chez des patients atteints d’un cancer du poumon non à petites cellules dont les tumeurs portaient la mutation G12C, le sotorasib a entraîné une réduction significative de la taille des tumeurs chez une proportion cliniquement importante des participants, des données suffisamment solides pour justifier son utilisation comme traitement ciblé, c’est-à-dire un traitement visant l’anomalie moléculaire précise qui stimule une tumeur plutôt que l’ensemble des cellules qui se divisent.
Un deuxième médicament agissant selon un mécanisme similaire, l’adagrasib, a montré une activité comparable dans des modèles de laboratoire et chez des patients atteints de cancers porteurs de la mutation G12C. Ensemble, ces deux médicaments ont prouvé que l’inhibition directe de KRAS, autrefois considérée comme impossible, pouvait effectivement fonctionner en pratique clinique, du moins pour cette mutation dans ce contexte pathologique précis.
Quand les tumeurs ripostent
Aucun des deux médicaments n’élimine définitivement le cancer. Au fil du temps, de nombreuses tumeurs traitées par des inhibiteurs de G12C développent une résistance acquise, en trouvant un moyen de contourner le médicament qui les contrôlait auparavant. Certaines acquièrent de nouvelles mutations dans KRAS, qui empêchent le médicament de s’y fixer. D’autres laissent KRAS intact et réactivent plutôt les mêmes signaux de croissance en empruntant une voie différente, un peu comme une circulation qui trouverait une déviation autour d’une route fermée. La voie choisie par une tumeur donnée, et les raisons de ce choix, font encore l’objet de recherches.
Au-delà de G12C : un chapitre encore inachevé
G12C ne représente qu’une partie de l’ensemble des mutations de KRAS observées dans les cancers. D’autres variants fréquents, notamment G12D et G12V, remodèlent la protéine différemment et ne créent pas la même poche favorable à la fixation d’un médicament, ce qui rend leur ciblage direct beaucoup plus difficile. Cette lacune a orienté la recherche vers les inhibiteurs pan-KRAS, des médicaments conçus pour bloquer plusieurs formes mutées à la fois, ainsi que vers des stratégies combinées associant des médicaments qui bloquent KRAS à des traitements visant d’autres éléments du même réseau de signalisation de la croissance. Aucune de ces approches n’a encore produit le niveau de données cliniques obtenu avec les inhibiteurs de G12C.
L’histoire de KRAS est en réalité celle d’une cible qui semblait définitivement hors de portée, jusqu’à ce que sa structure révèle une faiblesse inattendue. Ce qui a été démontré jusqu’à présent en pratique clinique reste limité : une mutation, avec les données les plus solides dans un type de cancer. La question de savoir si d’autres mutations de KRAS, ou d’autres gènes autrefois considérés comme impossibles à cibler, céderont face au même type de découverte structurelle reste ouverte.
Questions fréquentes
Références
- Ian A. Prior, Paul D. Lewis, Carla Mattos (2012). A Comprehensive Survey of Ras Mutations in Cancer
- Dhirendra K. Simanshu, Dwight V. Nissley, Frank McCormick (2017). RAS Proteins and Their Regulators in Human Disease
- C J Der, T G Krontiris, G M Cooper (1982). Transforming genes of human bladder and lung carcinoma cell lines are homologous to the ras genes of Harvey and Kirsten sarcoma viruses.
- Adrienne D. Cox, Stephen W. Fesik, Alec C. Kimmelman, Ji Luo, Channing J. Der (2014). Drugging the undruggable RAS: Mission Possible?
- Jonathan M. Ostrem, Ulf Peters, Martin L. Sos, James A. Wells, Kevan M. Shokat (2013). K-Ras(G12C) inhibitors allosterically control GTP affinity and effector interactions
- (2019). The clinical KRAS(G12C) inhibitor AMG 510 drives anti-tumour immunity.
- Ferdinandos Skoulidis, Bob T. Li, Grace K. Dy, Timothy J. Price, Gerald S. Falchook, Jürgen Wolf, Antoine Italiano, Martin Schuler, Hossein Borghaei, Fabrice Barlesi, Terufumi Kato, Alessandra Curioni-Fontecedro, Adrian Sacher, Alexander Spira, Suresh S. Ramalingam, Toshiaki Takahashi, Benjamin Besse, Abraham Anderson, Agnes Ang, Qui Tran, Omar Mather, Haby Henary, Gataree Ngarmchamnanrith, Gregory Friberg, Vamsidhar Velcheti, Ramaswamy Govindan (2021). Sotorasib for Lung Cancers with KRAS p.G12C Mutation
- Jill Hallin, Lars D. Engstrom, Lauren Hargis, Andrew Calinisan, Ruth Aranda, David M. Briere, Niranjan Sudhakar, Vickie Bowcut, Brian R. Baer, Joshua A. Ballard, Michael R. Burkard, Jay B. Fell, John P. Fischer, Guy P. Vigers, Yaohua Xue, Sole Gatto, Julio Fernandez-Banet, Adam Pavlicek, Karen Velastagui, Richard C. Chao, Jeremy Barton, Mariaelena Pierobon, Elisa Baldelli, Emanuel F. Patricoin, Douglas P. Cassidy, Matthew A. Marx, Igor I. Rybkin, Melissa L. Johnson, Sai-Hong Ignatius Ou, Piro Lito, Kyriakos P. Papadopoulos, Pasi A. Jänne, Peter Olson, James G. Christensen (2020). The KRASG12C Inhibitor MRTX849 Provides Insight toward Therapeutic Susceptibility of KRAS-Mutant Cancers in Mouse Models and Patients
- Pasi A. Jänne, Gregory J. Riely, Shirish M. Gadgeel, Rebecca S. Heist, Sai-Hong I. Ou, Jose M. Pacheco, Melissa L. Johnson, Joshua K. Sabari, Konstantinos Leventakos, Edwin Yau, Lyudmila Bazhenova, Marcelo V. Negrao, Nathan A. Pennell, Jun Zhang, Kenna Anderes, Hirak Der-Torossian, Thian Kheoh, Karen Velastegui, Xiaohong Yan, James G. Christensen, Richard C. Chao, Alexander I. Spira (2022). Adagrasib in Non–Small-Cell Lung Cancer Harboring a KRAS G12C Mutation
- Mark M. Awad, Shengwu Liu, Igor I. Rybkin, Kathryn C. Arbour, Julien Dilly, Viola W. Zhu, Melissa L. Johnson, Rebecca S. Heist, Tejas Patil, Gregory J. Riely, Joseph O. Jacobson, Xiaoping Yang, Nicole S. Persky, David E. Root, Kristen E. Lowder, Hanrong Feng, Shannon S. Zhang, Kevin M. Haigis, Yin P. Hung, Lynette M. Sholl, Brian M. Wolpin, Julie Wiese, Jason Christiansen, Jessica Lee, Alexa B. Schrock, Lee P. Lim, Kavita Garg, Mark Li, Lars D. Engstrom, Laura Waters, J. David Lawson, Peter Olson, Piro Lito, Sai-Hong I. Ou, James G. Christensen, Pasi A. Jänne, Andrew J. Aguirre (2021). Acquired Resistance to KRAS G12C Inhibition in Cancer
- Neil Vasan, Julie L. Boyer, Roy S. Herbst (2014). A RAS Renaissance: Emerging Targeted Therapies for KRAS-Mutated Non–Small Cell Lung Cancer
Relecture par l’équipe: Cet article a été relu par Canceria Research Team