Comment les signaux du glucose et de l’insuline alimentent la croissance tumorale
Au cœur des voies moléculaires, de PI3K-AKT à AMPK, qui relient la glycémie, l’insuline et les gènes moteurs du cancer à la croissance tumorale
Points clés à retenir
- •De nombreuses cellules cancéreuses dépendent fortement de la glycolyse, convertissant le glucose en lactate même lorsque l’oxygène est disponible. Ce phénomène, appelé effet Warburg, fournit principalement des éléments nécessaires à une croissance rapide plutôt que de l’énergie seule.
- •L’insuline et l’IGF-1 activent la voie de signalisation PI3K-AKT, favorisant l’entrée du glucose, la croissance cellulaire et la résistance à la mort cellulaire ; cette signalisation relève de la physiologie normale et devient surtout pertinente dans le cancer lorsqu’elle est dérégulée.
- •mTOR agit comme un centre qui intègre les signaux des facteurs de croissance et la disponibilité des nutriments, et de nombreuses tumeurs trouvent le moyen de maintenir cet interrupteur de croissance en position « activée ».
- •AMPK fonctionne comme un frein sensible à l’état énergétique, qui s’oppose normalement à la croissance pilotée par mTOR, et la voie LKB1-AMPK se comporte comme un suppresseur de tumeur dans certains contextes.
- •Des oncogènes tels que MYC et KRAS peuvent reprogrammer directement le métabolisme du glucose et de la glutamine, modifiant activement l’utilisation des nutriments plutôt que de simplement répondre aux signaux hormonaux externes.
- •HIF-1α relie les conditions de faible oxygénation à l’intérieur des tumeurs à une augmentation du transport du glucose et de la glycolyse, et sa signalisation se chevauche avec les voies favorisant la croissance.
- •Les études de population associent l’hyperinsulinémie, le diabète de type 2 et l’obésité à un risque plus élevé ou à un pronostic plus défavorable pour certains cancers, mais la causalité et les mécanismes sous-jacents chez l’être humain font encore l’objet de recherches.
- •Dans certaines études, des données observationnelles associent la metformine, médicament contre le diabète, à une incidence plus faible du cancer, mais cette association ne permet pas d’établir qu’il s’agit d’un traitement anticancéreux démontré.
Les médecins peuvent parfois voir l’avidité d’une tumeur pour le sucre avant même de voir la tumeur elle-même. Un examen appelé TEP au FDG repose sur l’injection dans la circulation sanguine d’un traceur radioactif semblable au glucose. De nombreuses tumeurs en captent bien davantage que les tissus normaux qui les entourent, ce qui les fait apparaître très brillantes sur l’image. Cette avidité pour le glucose n’est pas qu’une curiosité. Elle reflète un ensemble de signaux moléculaires qui relient la manière dont une cellule détecte les nutriments et les signaux de croissance à la capacité d’une tumeur à se développer.
Cette observation soulève toute une série de questions auxquelles les chercheurs tentent de répondre depuis des décennies. Pourquoi les cellules cancéreuses traitent-elles le glucose de manière si différente ? Quel rôle l’insuline, une hormone que la plupart des gens associent au diabète, joue-t-elle dans la croissance tumorale ? Et comment les gènes mutés qui favorisent le cancer s’intègrent-ils à cette perspective métabolique ? Les réponses font intervenir un petit nombre d’interrupteurs moléculaires qui maintiennent normalement un équilibre précis entre croissance et utilisation de l’énergie.
Pourquoi de nombreuses tumeurs brûlent le sucre de manière inefficace
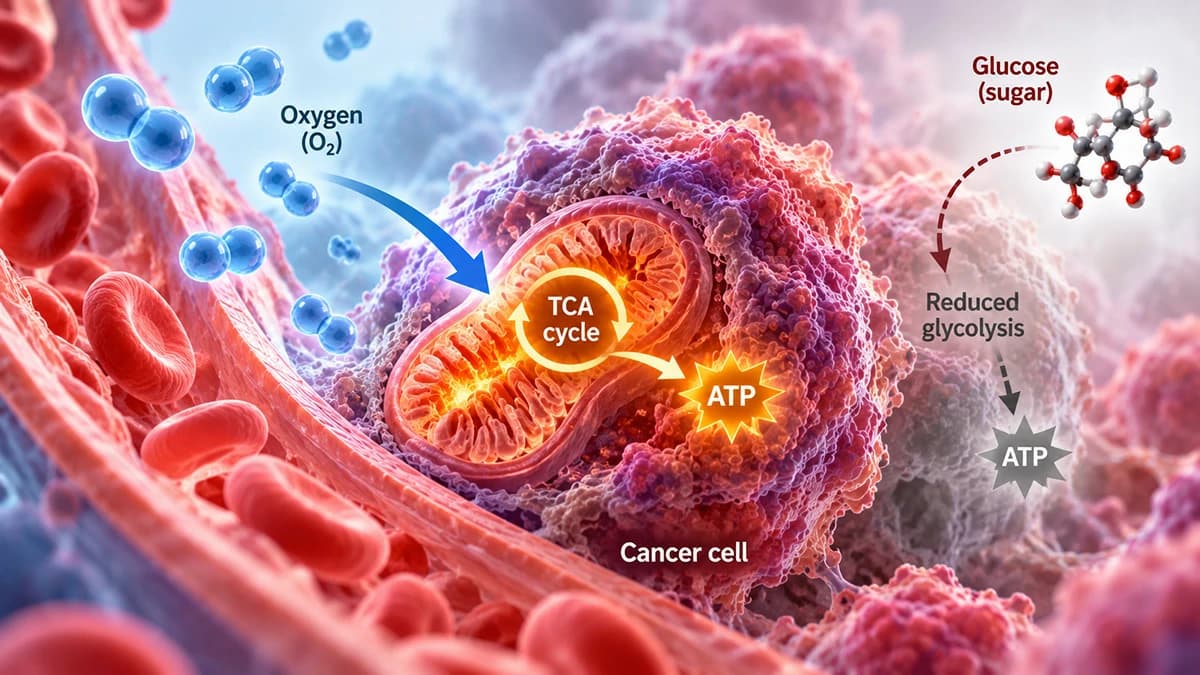
Les cellules saines produisent principalement leur énergie par phosphorylation oxydative, un processus qui utilise l’oxygène pour extraire une grande quantité d’énergie de chaque molécule de glucose. De nombreuses cellules cancéreuses s’appuient au contraire largement sur la glycolyse, en dégradant le glucose en lactate même lorsque l’oxygène est abondant. Ce phénomène est appelé effet Warburg, du nom d’Otto Warburg, qui a été le premier à décrire ce comportement des cellules cancéreuses il y a plusieurs décennies. Sur le papier, cela semble peu efficace, puisque la glycolyse seule produit beaucoup moins d’énergie par molécule de glucose que la voie utilisant l’oxygène.
L’explication qui recueille le plus de soutien est que les cellules qui se divisent rapidement ont besoin de plus que d’énergie. Elles ont besoin de matières premières : les éléments nécessaires à la fabrication de nouvel ADN, de membranes et de protéines. La glycolyse génère justement de nombreuses molécules intermédiaires requises par ces processus de construction. Ainsi, une cellule qui s’apprête à se diviser peut tirer davantage de bénéfices à long terme du détournement du glucose vers la construction que de sa combustion complète pour produire de l’énergie. C’est un peu comme une usine qui se prépare à s’agrandir et qui a souvent besoin de faire entrer davantage de matières premières que de produire d’énergie utilisable.
Cette activité glycolytique intense a un effet secondaire. Le lactate produit s’accumule et peut acidifier les tissus situés immédiatement autour d’une tumeur. Cette modification de l’environnement chimique local peut à son tour influencer la manière dont une tumeur interagit avec les tissus sains voisins, même si l’ampleur exacte de sa contribution à la progression tumorale fait encore l’objet de recherches.
Signaux de croissance : comment l’insuline et l’IGF-1 font avancer les cellules
L’insuline est surtout connue pour réguler la glycémie, mais son rôle est plus large. Elle indique aux cellules de capter le glucose et les incite à croître et à stocker de l’énergie. Une hormone apparentée, le facteur de croissance analogue à l’insuline 1, ou IGF-1, agit par l’intermédiaire d’un mécanisme similaire et stimule encore plus fortement la croissance et la survie cellulaires. Toutes deux sont des composantes essentielles et normales de la physiologie humaine, et ne sont pas intrinsèquement nocives.
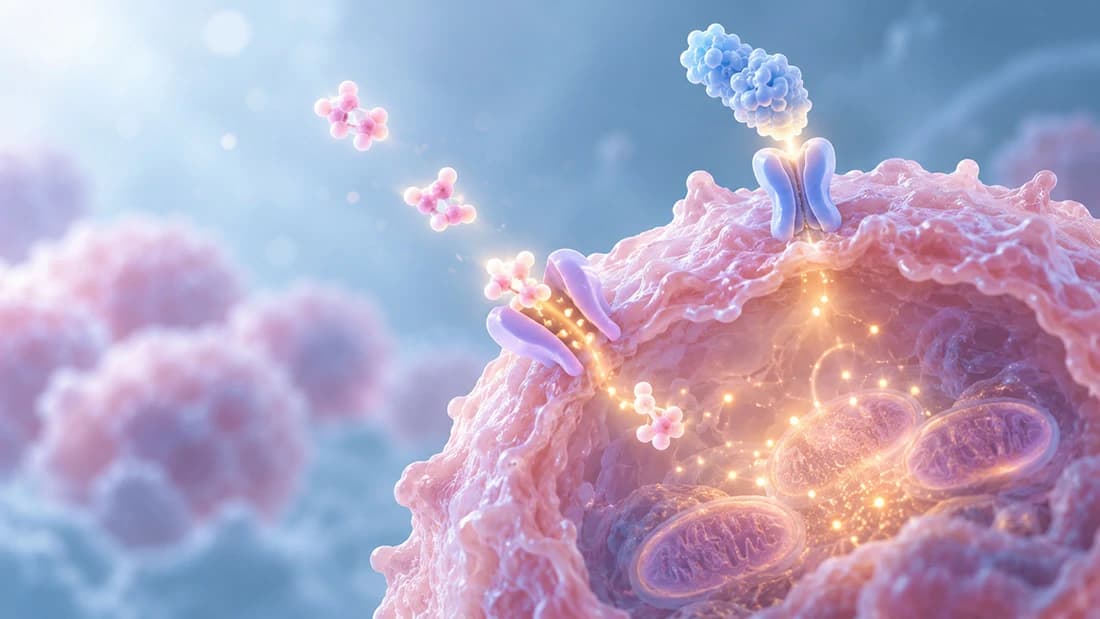
Lorsque l’insuline ou l’IGF-1 se lie à son récepteur à la surface d’une cellule, cela active une chaîne de protéines de signalisation appelée PI3K-AKT. Une fois activée, cette voie indique à la cellule de faire entrer davantage de glucose, d’augmenter de taille et de résister aux signaux internes qui déclencheraient normalement sa mort lorsqu’elle est endommagée ou qu’elle n’est plus nécessaire. Les travaux synthétisés par Michael Pollak et d’autres chercheurs ont montré comment cette même signalisation, lorsqu’elle reste activée de manière persistante, peut favoriser la survie de cellules anormales plutôt que celle de cellules normales.
Certaines cellules cancéreuses présentent également des profils modifiés de récepteurs de l’insuline et de l’IGF-1 à leur surface, notamment des associations de récepteurs que l’on n’observe généralement pas dans les tissus sains. Ces variations peuvent rendre certaines cellules tumorales plus sensibles aux signaux de croissance circulant dans le sang que ne le sont les cellules ordinaires. La biologie sous-jacente est normale ; c’est la réponse de la cellule qui a dévié.
mTOR : le point de décision de la croissance cellulaire
Tous ces signaux convergent finalement vers une protéine appelée mTOR, qui fonctionne comme un point de décision central pour la cellule. mTOR recueille simultanément deux types d’informations : les signaux des facteurs de croissance transmis par PI3K-AKT et des indicateurs directs montrant si suffisamment de nutriments et d’énergie sont disponibles. Lorsque les deux réponses sont positives, mTOR pousse la cellule à fabriquer de nouvelles protéines, des lipides et d’autres matériaux nécessaires à sa croissance et à sa division.
Cette intégration est importante pour comprendre la biologie tumorale, car de nombreux cancers trouvent le moyen de maintenir cet interrupteur bloqué sur « croissance », quelles que soient les indications contraires que les autres signaux de l’organisme pourraient normalement envoyer. Comme l’insuline et l’IGF-1 alimentent tous deux mTOR par l’intermédiaire de PI3K-AKT, une signalisation insulinique chroniquement élevée peut renforcer ce même état favorable à la croissance. C’est l’une des raisons pour lesquelles les chercheurs s’intéressent particulièrement à cette hormone dans le contexte de la biologie du cancer.
AMPK : un frein intégré à la croissance
Si mTOR fonctionne comme un accélérateur, AMPK joue le rôle du frein situé sur la même pédale. AMPK est un capteur de l’énergie cellulaire : lorsque les réserves énergétiques d’une cellule diminuent, AMPK s’active et fait largement l’inverse de mTOR, en ralentissant la croissance et en favorisant plutôt les processus qui économisent l’énergie. Cette relation passe par ce que les chercheurs appellent la voie LKB1-AMPK, qui se comporte comme un véritable suppresseur de tumeur dans certains contextes.
En pratique, une cellule saine soumise à un stress énergétique est censée mettre en pause ses projets de croissance jusqu’à l’amélioration des conditions. Les tumeurs qui perdent ce frein ou dont cette voie est affaiblie peuvent continuer à se développer même lorsque les nutriments sont rares, ce qui contribue à expliquer pourquoi des perturbations de la signalisation d’AMPK apparaissent dans certains cancers. L’existence de ce frein explique également pourquoi AMPK suscite de l’intérêt comme possible point d’intervention, une piste reprise plus loin.
Quand les gènes moteurs du cancer réécrivent les règles métaboliques
Les tumeurs ne se contentent pas de répondre passivement aux hormones produites ailleurs dans l’organisme. Beaucoup réécrivent activement leur propre métabolisme par l’intermédiaire de gènes mutés. MYC, un gène qui devient anormalement actif dans un large éventail de cancers, active directement les gènes nécessaires à la glycolyse et à la dégradation de l’acide aminé glutamine, fournissant à la fois de l’énergie et des matières premières à une croissance incontrôlée.
KRAS, un autre gène fréquemment muté, modifie la gestion du glucose d’une manière différente. Dans des modèles de tumeurs pancréatiques, une mutation de KRAS maintenue en position « activée » a redirigé le carbone issu du glucose vers des voies qui fabriquent de nouveaux composants cellulaires plutôt que de simplement produire de l’énergie — une reprogrammation métabolique dont les tumeurs dépendaient pour survivre. Par ailleurs, les tumeurs dépassent souvent leur propre approvisionnement sanguin, créant des zones pauvres en oxygène. Une protéine appelée HIF-1α devient active dans ces conditions et active les gènes codant des transporteurs du glucose et des enzymes glycolytiques, renforçant la dépendance de la tumeur à la glycolyse. HIF-1α n’agit pas non plus isolément ; elle interagit avec les mêmes signaux favorisant la croissance décrits plus haut. Ainsi, la détection de l’oxygène et la signalisation de la croissance se chevauchent souvent au lieu de fonctionner comme des systèmes séparés.
Pris ensemble, ces changements dans la gestion du glucose, qu’ils soient provoqués par des oncogènes, des hormones de croissance ou un manque d’oxygène, sont désormais considérés comme l’un des principaux traits caractéristiques du cancer, au même titre que la prolifération incontrôlée et la résistance à la mort cellulaire. Il ne s’agit pas d’un simple effet secondaire de la croissance tumorale. C’est l’un des éléments qui la rendent possible.
Ce que suggèrent les études de population sur l’insuline, le diabète et le risque de cancer
Compte tenu de cette biologie, une question naturelle se pose : une élévation chronique de l’insuline, ou une affection comme le diabète de type 2 ou l’obésité, influence-t-elle réellement le risque de cancer chez l’être humain ? Les études épidémiologiques ont mis en évidence des associations entre l’hyperinsulinémie, le diabète de type 2 et l’obésité, d’une part, et un risque accru ou un pronostic plus défavorable pour certains cancers, d’autre part. Il s’agit de tendances observées à l’échelle des populations, et non de la preuve d’un lien direct de cause à effet chez une personne donnée.
La relation est véritablement complexe. Il serait faux d’interpréter ces données comme la preuve que la consommation de sucre ou de glucides provoque directement le cancer ; cela irait au-delà de ce que montrent les données. Ce que ces associations suggèrent, c’est que des troubles métaboliques chroniques caractérisés par une élévation persistante de l’insuline peuvent interagir avec les mêmes voies de signalisation de la croissance que celles décrites plus haut. Cependant, les mécanismes exacts qui les relient chez l’être humain restent un domaine de recherche actif plutôt qu’un fait établi.
La question de la metformine : une piste de recherche, pas un traitement
Comme AMPK s’oppose naturellement à la croissance pilotée par mTOR, les chercheurs se sont particulièrement intéressés aux médicaments qui influencent cet axe. La metformine, un médicament largement utilisé contre le diabète qui agit sur des mécanismes de signalisation liés à AMPK, a été associée, dans des études observationnelles menées chez des personnes diabétiques, à des taux plus faibles de diagnostic ou de décès par cancer.
Cette association a suscité une vague de recherches précliniques et cliniques, mais des données observationnelles de ce type ne peuvent pas établir que la metformine elle-même est à l’origine de ces taux plus faibles ; les personnes qui répondent bien au traitement du diabète peuvent différer des autres par certains facteurs qui influencent également le risque de cancer. Des chercheurs du domaine ont clairement indiqué que ces données marquent le début d’une investigation, et non sa conclusion. La metformine n’est pas un traitement établi contre le cancer, et rien dans ces recherches ne justifie de modifier la prise en charge du diabète sur la base de la biologie du cancer sans l’avis d’un médecin.
Où en sont actuellement les données
Le tableau qui se dessine est celui de systèmes qui se chevauchent, plutôt que celui d’un unique interrupteur défectueux. La signalisation de l’insuline et de l’IGF-1, la voie de croissance PI3K-AKT-mTOR, le frein AMPK et des oncogènes comme MYC et KRAS convergent tous autour de la même question fondamentale : cette cellule doit-elle utiliser l’énergie dont elle dispose pour se développer maintenant ? Dans le cancer, la réponse est beaucoup plus souvent « oui » qu’elle ne devrait l’être.
La question qui reste véritablement ouverte est de savoir dans quelle mesure cette vision moléculaire peut se traduire par des outils améliorant les résultats pour les patients. Les liens épidémiologiques entre métabolisme et cancer sont réels, mais ne prouvent pas à eux seuls l’existence d’une cause pouvant être traitée. Les médicaments métaboliques comme la metformine restent une piste de recherche prometteuse plutôt qu’un traitement démontré. Les mécanismes sont de mieux en mieux cartographiés ; la manière d’utiliser cette carte en pratique clinique reste encore à définir.
Questions fréquentes
Références
- Matthew G. Vander Heiden, Lewis C. Cantley, Craig B. Thompson (2009). Understanding the Warburg Effect: The Metabolic Requirements of Cell Proliferation
- Robert A. Gatenby, Robert J. Gillies (2004). Why do cancers have high aerobic glycolysis?
- Michael Pollak (2008). Insulin and insulin-like growth factor signalling in neoplasia
- Antonino Belfiore, Francesco Frasca, Giuseppe Pandini, Laura Sciacca, Riccardo Vigneri (2009). Insulin Receptor Isoforms and Insulin Receptor/Insulin-Like Growth Factor Receptor Hybrids in Physiology and Disease
- Mathieu Laplante, David M. Sabatini (2012). mTOR Signaling in Growth Control and Disease
- David B. Shackelford, Reuben J. Shaw (2009). The LKB1–AMPK pathway: metabolism and growth control in tumour suppression
- Chi V. Dang (2012). MYC on the Path to Cancer
- Haoqiang Ying, Alec C. Kimmelman, Costas A. Lyssiotis, Sujun Hua, Gerald C. Chu, Eliot Fletcher-Sananikone, Jason W. Locasale, Jaekyoung Son, Hailei Zhang, Jonathan L. Coloff, Haiyan Yan, Wei Wang, Shujuan Chen, Andrea Viale, Hongwu Zheng, Ji-hye Paik, Carol Lim, Alexander R. Guimaraes, Eric S. Martin, Jeffery Chang, Aram F. Hezel, Samuel R. Perry, Jian Hu, Boyi Gan, Yonghong Xiao, John M. Asara, Ralph Weissleder, Y. Alan Wang, Lynda Chin, Lewis C. Cantley, Ronald A. DePinho (2012). Oncogenic Kras Maintains Pancreatic Tumors through Regulation of Anabolic Glucose Metabolism
- Gregg L Semenza (2010). HIF-1: upstream and downstream of cancer metabolism
- Douglas Hanahan, Robert A. Weinberg (2011). Hallmarks of Cancer: The Next Generation
- Rob A. Cairns, Isaac S. Harris, Tak W. Mak (2011). Regulation of cancer cell metabolism
- Ralph J. DeBerardinis, Navdeep S. Chandel (2016). Fundamentals of cancer metabolism
- Emily Jane Gallagher, Derek LeRoith (2015). Obesity and Diabetes: The Increased Risk of Cancer and Cancer-Related Mortality
- Josie M M Evans, Louise A Donnelly, Alistair M Emslie-Smith, Dario R Alessi, Andrew D Morris (2005). Metformin and reduced risk of cancer in diabetic patients
- Michael N. Pollak (2012). Investigating Metformin for Cancer Prevention and Treatment: The End of the Beginning
Relecture par l’équipe: Cet article a été relu par Canceria Research Team