Comment se développe le mélanome : d’une seule cellule cutanée à un cancer agressif
Une analyse étape par étape des dommages causés par le soleil, des mutations génétiques et de l’échappement immunitaire qui transforment une cellule pigmentaire en mélanome invasif.
Points clés à retenir
- •Les mélanocytes sont des cellules cutanées productrices de pigment qui se divisent normalement rarement ; le mélanome commence lorsque cette régulation disparaît.
- •Les rayonnements UV endommagent l’ADN par des lésions comme les dimères de pyrimidine, entraînant une charge mutationnelle élevée et caractéristique dans les mélanocytes exposés au soleil.
- •Environ la moitié des mélanomes cutanés portent une mutation de BRAF, le plus souvent V600E, qui maintient la voie de croissance MAPK en position « activée ».
- •La perte du gène suppresseur de tumeur CDKN2A, qu’elle soit héréditaire ou acquise, supprime un frein essentiel à la division cellulaire et contribue au mélanome.
- •Le mélanome peut progresser selon un escalier génétique, du grain de beauté bénin au nævus dysplasique, puis au mélanome in situ et au mélanome invasif, même si tous les cas ne suivent pas exactement cette voie.
- •À mesure que le mélanome progresse, les cellules tumorales peuvent présenter PD-L1 afin de supprimer l’activité des lymphocytes T immunitaires voisins, ce qui aide la tumeur à échapper à la détection immunitaire.
- •Une peau claire, un grand nombre de grains de beauté, des antécédents familiaux et des syndromes génétiques héréditaires augmentent le risque de mélanome indépendamment de la seule exposition aux UV.
- •La découverte de ces facteurs moléculaires a directement conduit aux thérapies ciblant BRAF et aux immunothérapies qui bloquent des signaux de points de contrôle comme PD-L1.
La couleur de la peau provient d’un seul type de cellule appelé mélanocyte, qui produit le pigment protégeant les couches cutanées plus profondes du soleil. Normalement, ces cellules se divisent rarement et remplissent discrètement leur fonction pendant des décennies. Le mélanome commence lorsqu’un élément perturbe cette régulation, permettant à un mélanocyte et à ses cellules descendantes de se multiplier de manière incontrôlée. Retracer la manière dont cette perturbation survient, depuis les premiers dommages à l’ADN jusqu’à la formation d’une tumeur capable de se propager, explique pourquoi le mélanome peut être si différent d’un patient à l’autre et pourquoi son traitement a évolué si radicalement au cours des dernières décennies.
Comment les rayons ultraviolets endommagent l’ADN des cellules cutanées
Les rayonnements UV constituent la partie invisible de la lumière du soleil. Ils sont également produits par les appareils de bronzage et transportent suffisamment d’énergie pour déformer la structure de l’ADN. L’un de leurs effets caractéristiques est une lésion appelée dimère de pyrimidine, dans laquelle deux éléments constitutifs voisins de l’ADN fusionnent d’une manière susceptible d’induire une erreur de lecture par le mécanisme de copie de la cellule. Les cellules cutanées réparent efficacement la plupart de ces dommages. Cependant, la réparation n’est jamais parfaite : chaque dimère non réparé comporte donc un faible risque de devenir une mutation permanente.
Au fil des années d’exposition solaire cumulée, les mélanocytes des zones fréquemment exposées accumulent des milliers de ces petites mutations. Cela produit un profil mutationnel caractéristique que les chercheurs peuvent reconnaître dans les génomes des mélanomes, une sorte d’empreinte moléculaire des dommages UV passés. La plupart de ces mutations sont des témoins inoffensifs. Le danger apparaît lorsque l’une d’elles touche un gène qui contrôle la fréquence à laquelle une cellule se divise.
Le commutateur génétique qui pousse les cellules à se développer
Une mutation apparaît bien plus souvent que ne pourrait l’expliquer le seul hasard : une modification du gène BRAF, le plus souvent un variant spécifique appelé BRAF V600E. Environ la moitié de tous les mélanomes cutanés portent une mutation de BRAF de ce type. BRAF est l’un des maillons d’une chaîne de protéines, appelée voie MAPK, qui indique à une cellule quand se diviser.
On peut comparer ce mécanisme à une pédale d’accélérateur bloquée. La protéine BRAF mutée continue d’envoyer le signal « croître » en permanence, que la cellule ait ou non besoin de se diviser. De vastes études génomiques de tumeurs mélanomateuses ont confirmé que les mutations de BRAF comptent parmi les facteurs moteurs les plus fréquents de la maladie. Cette découverte a profondément modifié la manière dont les chercheurs comprennent ce qui déclenche le mélanome.
Lorsque les freins lâchent
Une pédale d’accélérateur bloquée devient encore plus dangereuse si les freins ont également disparu. Le gène CDKN2A produit normalement une protéine qui maintient le cycle de division cellulaire sous contrôle, empêchant les cellules dont l’ADN est endommagé de continuer à se multiplier. La perte de la fonction de CDKN2A supprime complètement cette régulation.
Cette perte peut être héréditaire et se retrouver dans des familles ayant de nombreux antécédents de mélanome, ou être acquise plus tard par de nouvelles mutations au sein de la tumeur elle-même. Les études génétiques de familles prédisposées au mélanome ont identifié la perte de CDKN2A comme une caractéristique récurrente. Des recherches ultérieures ont montré que ce même gène est fréquemment inactivé dans des mélanomes sans aucun antécédent familial. Une cellule portant à la fois un commutateur BRAF bloqué et un frein CDKN2A inactivé se trouve dans une situation très différente de celle d’une cellule ne présentant qu’une seule de ces altérations.
Du nævus ordinaire au cancer invasif
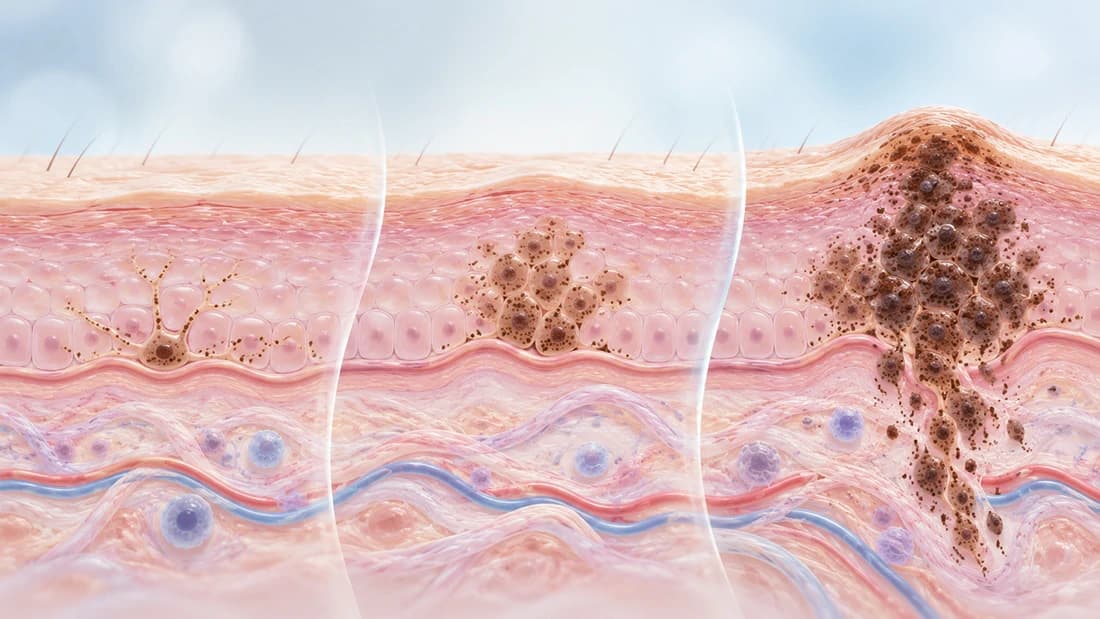
La plupart des grains de beauté, ou nævi, ne deviennent jamais autre chose qu’un grain de beauté. Ils se forment lorsqu’un groupe de mélanocytes acquiert une seule mutation liée à la croissance, souvent dans BRAF, puis cesse simplement d’évoluer. Un mécanisme de freinage supplémentaire, encore mal compris, maintient la plupart des grains de beauté stables pendant toute la vie.
Le mélanome nécessite généralement d’autres altérations génétiques qui s’ajoutent à cette première mutation. Le séquençage détaillé de tissus couvrant la peau normale, les grains de beauté atypiques appelés nævi dysplasiques, le mélanome limité à la couche superficielle de la peau (mélanome in situ) et le mélanome invasif — travaux associés à l’équipe de recherche de Hunter Shain et Boris Bastian — a révélé que ces stades représentent souvent un escalier génétique. Chaque marche franchie tend à comporter des mutations supplémentaires qui s’ajoutent à celles déjà présentes.
Tous les mélanomes ne passent pas d’abord par un stade visible de grain de beauté, et tous les nævi dysplasiques n’évoluent pas nécessairement. Cette représentation par étapes décrit une voie bien documentée, mais pas l’unique chemin possible vers le mélanome.
Échapper au système immunitaire
La génétique ne représente qu’une partie de l’histoire, car le système immunitaire recherche en permanence les cellules anormales. À mesure que le mélanome progresse, certaines cellules tumorales commencent à présenter à leur surface une protéine appelée PD-L1. PD-L1 fonctionne comme un mot de passe : elle indique aux cellules immunitaires voisines, en particulier aux lymphocytes T qui détruiraient autrement les cellules anormales, de ne pas intervenir.
Ce signal constitue un mécanisme normal de protection que l’organisme utilise pour éviter d’attaquer ses propres tissus sains, et les cellules de mélanome peuvent le détourner pour se protéger. Une étude clinique testant un anticorps conçu pour bloquer ce signal, dirigée par Suzanne Topalian et ses collègues, a montré que l’interruption de la signalisation de PD-L1 pouvait déclencher des réponses immunitaires contre plusieurs types de cancer, dont le mélanome. Cette découverte a contribué à établir la biologie des points de contrôle immunitaires comme un élément central de la manière dont le mélanome échappe à la détection au cours de sa progression.
Pourquoi certaines personnes sont-elles plus prédisposées que d’autres ?
L’exposition au soleil n’est qu’un des facteurs de risque du mélanome. Une peau claire qui brûle facilement, un grand nombre de grains de beauté et des antécédents familiaux de mélanome augmentent chacun le risque individuel, indépendamment de la quantité de rayonnement UV reçue. Les syndromes héréditaires de prédisposition génétique, impliquant souvent le même gène CDKN2A décrit plus haut, peuvent se transmettre au sein des familles et augmenter considérablement le risque au cours de la vie.
C’est pourquoi deux personnes ayant des antécédents d’exposition solaire similaires peuvent présenter des probabilités très différentes. La constitution génétique initiale et le nombre de grains de beauté déjà produits par la peau au cours de la vie peuvent compter autant que la dose cumulée de rayons UV.
Comment cette biologie a transformé le traitement du mélanome
Pendant longtemps, le mélanome était traité à peu près de la même manière, quels que soient les phénomènes se déroulant à l’intérieur des cellules tumorales de chaque patient. L’identification des mutations de BRAF et de l’échappement immunitaire associé à PD-L1 a changé cette situation. Il existe désormais des traitements directement conçus autour de ces deux mécanismes : des thérapies ciblant le signal BRAF hyperactif et des anticorps bloquant le signal PD-L1 afin que le système immunitaire puisse à nouveau reconnaître la tumeur.
Aucune de ces approches ne fonctionne chez tous les patients, et les tumeurs peuvent parfois contourner le blocage d’une seule voie, ce qui explique notamment pourquoi la recherche sur la biologie sous-jacente du mélanome reste active. Ce qui a changé de manière durable, c’est le point de départ : le mélanome n’est plus considéré comme une maladie uniforme, mais comme une affection dont le comportement dépend des commutateurs génétiques et des mécanismes d’échappement immunitaire acquis par une tumeur donnée au cours de son évolution.
Questions fréquentes
Références
- Helen Davies, Graham R. Bignell, Charles Cox, Philip Stephens, Sarah Edkins, Sheila Clegg, Jon Teague, Hayley Woffendin, Mathew J. Garnett, William Bottomley, Neil Davis, Ed Dicks, Rebecca Ewing, Yvonne Floyd, Kristian Gray, Sarah Hall, Rachel Hawes, Jaime Hughes, Vivian Kosmidou, Andrew Menzies, Catherine Mould, Adrian Parker, Claire Stevens, Stephen Watt, Steven Hooper, Rebecca Wilson, Hiran Jayatilake, Barry A. Gusterson, Colin Cooper, Janet Shipley, Darren Hargrave, Katherine Pritchard-Jones, Norman Maitland, Georgia Chenevix-Trench, Gregory J. Riggins, Darell D. Bigner, Giuseppe Palmieri, Antonio Cossu, Adrienne Flanagan, Andrew Nicholson, Judy W. C. Ho, Suet Y. Leung, Siu T. Yuen, Barbara L. Weber, Hilliard F. Seigler, Timothy L. Darrow, Hugh Paterson, Richard Marais, Christopher J. Marshall, Richard Wooster, Michael R. Stratton, P. Andrew Futreal (2002). Mutations of the BRAF gene in human cancer
- Eran Hodis, Ian R. Watson, Gregory V. Kryukov, Stefan T. Arold, Marcin Imielinski, Jean-Philippe Theurillat, Elizabeth Nickerson, Daniel Auclair, Liren Li, Chelsea Place, Daniel DiCara, Alex H. Ramos, Michael S. Lawrence, Kristian Cibulskis, Andrey Sivachenko, Douglas Voet, Gordon Saksena, Nicolas Stransky, Robert C. Onofrio, Wendy Winckler, Kristin Ardlie, Nikhil Wagle, Jennifer Wargo, Kelly Chong, Donald L. Morton, Katherine Stemke-Hale, Guo Chen, Michael Noble, Matthew Meyerson, John E. Ladbury, Michael A. Davies, Jeffrey E. Gershenwald, Stephan N. Wagner, Dave S.B. Hoon, Dirk Schadendorf, Eric S. Lander, Stacey B. Gabriel, Gad Getz, Levi A. Garraway, Lynda Chin (2012). A Landscape of Driver Mutations in Melanoma
- A. Hunter Shain, Iwei Yeh, Ivanka Kovalyshyn, Aravindhan Sriharan, Eric Talevich, Alexander Gagnon, Reinhard Dummer, Jeffrey North, Laura Pincus, Beth Ruben, William Rickaby, Corrado D’Arrigo, Alistair Robson, Boris C. Bastian (2015). The Genetic Evolution of Melanoma from Precursor Lesions
- A. Hunter Shain, Boris C. Bastian (2016). From melanocytes to melanomas
- (1994). Analysis of the p16 gene (CDKN2) as a candidate for the chromosome 9p melanoma susceptibility locus.
- Suzanne L. Topalian, F. Stephen Hodi, Julie R. Brahmer, Scott N. Gettinger, David C. Smith, David F. McDermott, John D. Powderly, Richard D. Carvajal, Jeffrey A. Sosman, Michael B. Atkins, Philip D. Leming, David R. Spigel, Scott J. Antonia, Leora Horn, Charles G. Drake, Drew M. Pardoll, Lieping Chen, William H. Sharfman, Robert A. Anders, Janis M. Taube, Tracee L. McMiller, Haiying Xu, Alan J. Korman, Maria Jure-Kunkel, Shruti Agrawal, Daniel McDonald, Georgia D. Kollia, Ashok Gupta, Jon M. Wigginton, Mario Sznol (2012). Safety, Activity, and Immune Correlates of Anti–PD-1 Antibody in Cancer
- Lynda Chin, Levi A. Garraway, David E. Fisher (2006). Malignant melanoma: genetics and therapeutics in the genomic era
Relecture par l’équipe: Cet article a été relu par Canceria Research Team